
16856763
Descripción

Fichas por Ida Hansen, actualizado hace más de 1 año

|
Creado por Ida Hansen
hace más de 7 años
|
|
| Pregunta | Respuesta |
| Definer blekhet | Blekhet: Abnormal "opplysning" av hud eller slimhinner. Uavhengig av pigmentering. Lokalisert eller Generalisert |
| Hva bestemmer hudfargen? (Årsaker til blekhet) | 1. Fargen på blodet (oksygenerte blodlegmer er rødere enn uoksygenert) 2. Grad av blodgjennomstrømning (årsaker til nedsatt gjennomstrømning: Konstriksjon av blodårer f.eks pga. smerter og angst - autonome ns, nedkjøling pga. blodårene perifert trekker seg sammen, sykdommer som gir nedsatt sirkulasjon f.eks. atherosclerose) |
| Beskrivelse av hudstatus er en viktig del av anamnese. Hvilke punkter ift hudstatus vil du ha med? | 1. Farge (Blek, Ikterisk, Cyanotisk, Rødme) 2. Utbredelse (Generalisert eller lokalisert. Slimhinner, negler, håndflater, konjuktiva) 3. Temperatur (varm/kald) 4. Fuktighet (Varm, Tørr, Svett) |
| Hva er viktigste ift. utredning av blekhet? | Standard anamnese og klinisk undersøkelse er det viktigste. Hvorfor er pasienten blek betyr egentlig hvorfor er pasienten syk: 1. Nedsatt oksygenering av hemoglobin? (Mål Hb) 2. Nedsatt blodsirkulasjon? (Mål BT, temp, sjekk for atherosklerose) |
| Hvor skjer produksjonen av blodceller i hhv fosterlivet, barndommen og voksenlivet? | Foster: Plummesekken, lever og milt Barn: Rød beinmarg (mer av dette i de lange rørknoklene enn hos voksne) Voksne: Beinmarg i axial-skjelett (skalle, ryggmarg, sternum, bekken) |
| Stamcellene har 3 hovedegenskaper: Selvregenerasjon, differensiering og proliferasjon. Hvilken 2 ting reguleres dette av? | 1. Humorale faktorer = Cytokiner = Hematopoetiske vekstfaktorer 2. Celle-Celle interaksjoner |
| Hva er G-CSF, og hva gjør det? | G-CSF er granulocytt-stimulerende faktor, en naturlig forekommende vekstfaktor som fremmer produksjonen og modningen av cellene i granulocytopoiesen og som får stamceller fra beinargen til å komme over i blodbanen. Deltar i proliferasjon, differensiering, utmodning, aktivering (Brukes blant annet hos kreftpasienten for å få immunforsvaret til å ta seg opp raskere) |
| Forklar fordelingen av kjerneholdige celler i blodet. (Hint: 6 ulike) | 1. Neutrofile, segmentkjernede (40-75%) 2. Lymfocytter (20-45%) 3. Monocytter (2-10%) 4. Eosinofile (1-6%) 5. Neutrofile, stavkjernede (0-5%) 6. Baosfile (<1%) Gjelder dersom totalt antall hvite er normalt. (EKSAMENSRELEVANT) |
| Nevn de viktigste punktene (med underpunkter) når man skal vurdere et blodutstryk. | 1. Teknisk kvalitet - Tungspissform, lys på tuppen. 2. Røde - Inkusjonslegmer, Farge, Form, Størrelse 3. Hvite - Utmodning, patologiske former, diff.telling 4. Trombocytter - Antall, størrelse, klumping EKSAMENSRELEVANT |
| Forklar begrepene: - Normo-, mikro-, makrocyttær - Normokrom, hypokrom, hyperkrom - Poikilocytose - Isocytose, Anisocytose - Diff.telling | - Normocytær (normal størrelse), mikrocytær (små), makrocytær (store) = MCV - Normokrom (normal farge), Hypokrom (for lite farge), Hyperkrom (for mye farge) = MCH - Poikilocytose (ulik form) - Isocytose (lik størrelse), Anisocytose (ulik størrelse. = RDW) - Diff.telling (teller de forskjellige typer hvite blodlegmer) |
| Rød ring: Nøytrofil granulocytt (lys plasma, lappedelt kjerne 3-5 lapper) Grønn ring: Monocytt (en kjerne som er irregulær + noe større enn de nøytrofile, lys cytoplasma) Blå ring: Lymfocytt (nesten ikke cytoplasma og veldig kondensert kromatid) | |
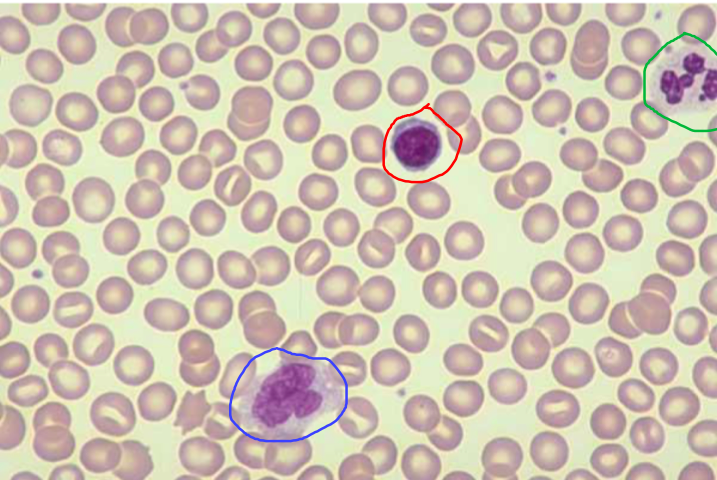
| Rød ring: Lymfocytt (nesten ikke plasma, svært kondensert kjerne) Grønn ring: Nøytrofil granulocytt (lys plasma, lappedelt kjerne 3-5 lapper) Blå ring: Monocytt (stor, irregulær kjerne, lys cytoplasma) | |
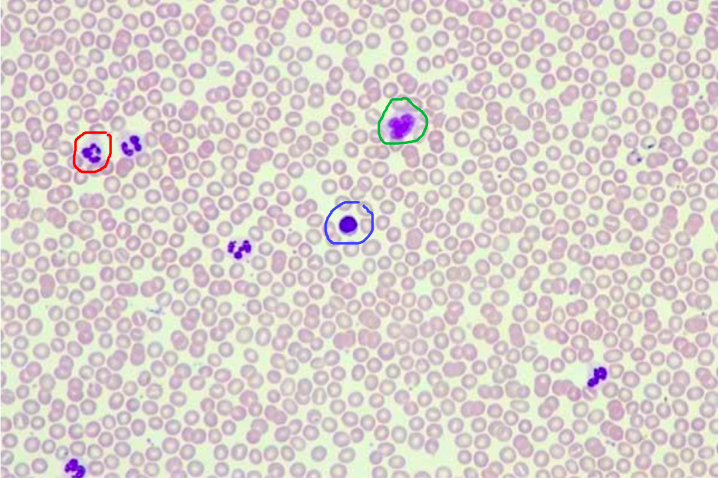
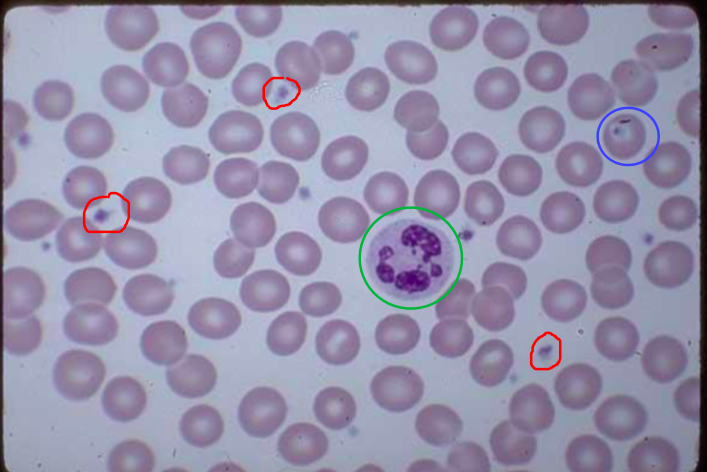
| Rød ring: Trombocytter Grønn ring: Nøyrofil granulocytt Blå ring: Erytrocytt med trombocytt oppå | |
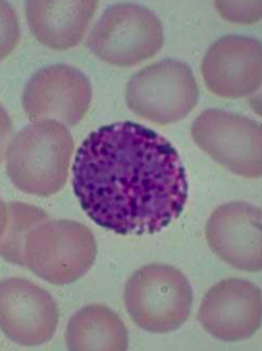
| Basofil granulocytt: Tydelige basofilekorn (så mange at man nesten ikke ser kjernestrukturen bak) | |
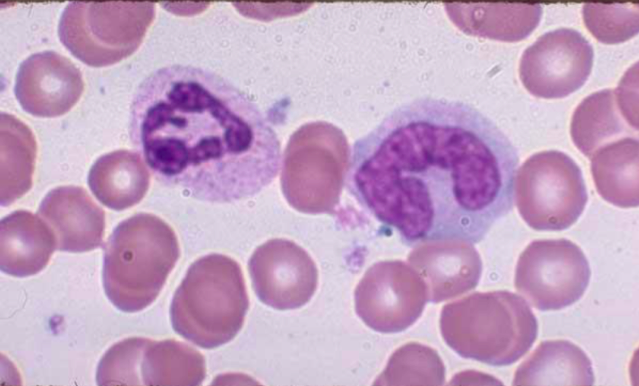
| Til venstre: Nøytrofil stav (ser nøytrofile granula i cytoplasma) Til høyre: Monocytt (større + ser ingen granula i cytosol) | |
| Har en eosinofil normoblast kjerne? | Ja (Normoblast = umodent forstadium i utviklingen) |
| Hvor lenge er en granulocytt i sirkulasjonen? | 10 timer |
| Hvilken kjerneholdig celle er den vanligste i perifert blod? | Nøytrofile granulocytten (obs! Mest erytrocytter, men de har ikke kjerne) |
| Hvor i blodutstryket er kvaliteten ofte best for å vurdere et perifert blodutstryk? | Tungespissen |
| Hvordan er forholdet mellom fettvev og bloddannende vev i beinmargen. Si noe om fordelingen av aktiv beinmarg hos voksne. | Aktiv marg = 100 - alder (erstattes med fett). Dette er viktig og brukes i praksis. Fordelingen: 40% Columna, 25% i costa+sternum, 15% i bekken, 10% i cranium, 10% i lange rørknokler. |
| Nevn de ulike modningsstadiene for de hvite cellerekkene | 1. Myeloblast (løst kromatid, noen nucleoli, ikke granula) 2. Premyelocytt (løst kromatid, nucleoli, begynt å få granula) 3. Myelocytt (kjernen mindre - mer kondensert, nucleoli borte, mer tydelige granula som kan være basoil, eosinofil eller nøytrofil) 4. Metamyelocytt (begynner å strekke seg ut, mer form som en stav) 5. Band (kan kalles moden her) 6. Moden (lappedelt og segmentformet) |
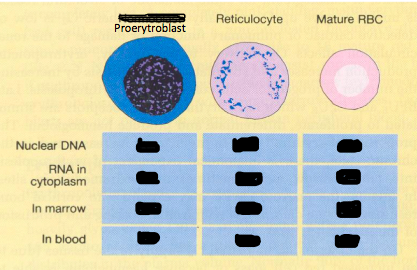
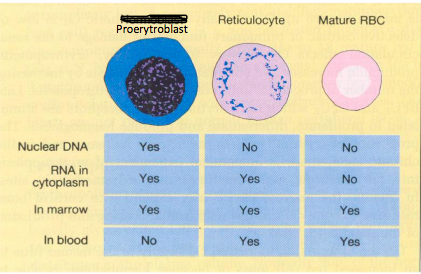
| Nevn de ulike modningsstadiene for de røde cellerekkene | 1. Proerytroblast 2. Basofilic erytroblast 3. Polychromatic erythroblast 4. Normoblast 5. Reticulocytt 6. Erytrocytt |
| Nevn noen celler som finnes i beinmargens stroma / ikke-beinmargsfremmede celler som kan komme med på en biopsi fra beinmargen | - Endotelceller, Fettceller, Glatte muskelceller - Osteoblaster, Osteoklaster - Aksessoriske celler som modne monocytter/makrofager og lymfocytter Obs! Osteoblaster ligner på plasmaceller (skilles ved at plasmaceller har en lys, halvmåneformet, oppklaring utenfor kjernen) |
| Definer anemi | Mange definisjoner, men den som brukes mest: - Nedsatt mengde hemoglobin / nedsatt antall røde blodlegmer |
| Hvor stor andel av verdens befolkning har anemi (og hvilken type dominerer)? | Nesten 1/3 av verdens befolkning har anemi. 50% har anemi pga. jernmangel (skyldes ernæringssvikt eller parasitter) |
| De røde blodlegemene går gjennom sirkulasjonen og til nyrene hvor oksygentensjonen måles av O2-sensorer. Hva skjer dersom oksygentensjonen går ned? | Det vil føre til stimulering av EPO-dannelse fra erytropoietinceller, og EPO går tilbake i beinmargen og stimulerer til økt dannelse av røde blodceller i beinmargen (obs! Skadet nyre med nedsatt blodsirkulasjon vil tolke det som nedsatt oksygentensjon) |
| Nevn de vanligste symptomer og tegn på anemi | Symptomer: - Slapphet og økt trettbarhet - Dyspnoe, hjertebank (kompensasjon: puste mer/høyere HF for å kompensere for O2-tapet) - Banking i hodet ved anstrengelse - Angina pectoris, claudicatio intermittens - Hodepine, svimmelhet, synkope - (Polynevropati, psykiske forstyrrelser, demens; B12 mangel) - Ingen symptomer (kroppens kompensasjonsmekanismer slår inn) Tegn: - Hud, negler, slimhinner: Blekhet Tunge, leppe: Glositt (rød, hoven), rød i munnviken Hud: Blek, evt. ikterisk (økt bilirubin pga. Hb nedbrytning) Splenomegali (pga. økt hemolyse) |
| Symptomene på anemi kan være svært individuelt. Nevn noen faktorer som symptomene avhenger av. | - Hvor lav hemoglobin konsentrasjonen er. - Hvor raskt endringen kom (rekker kompensasjonsmekanismene å slå inn - økt plasmavolum, økt HF, økt frigjøring av O2 til vevet) - Alder og kardiovaskulær status (ung tåler drop i Hb bedre enn eldre pga. mindre komorbiditet) |
| Det er to hovedklassifikasjoner ved anemi: - Patofysiologisk (= etter årsak) - Morfolgisk (= etter utseende på erytrocyttene) Forklar de 4 viktige hovedgruppene ved patofysiologisk klassifikasjon. | 1. Økt behov (menstruerende, gravide, ammende, barn og ungdom i vekst) 2. Blodtap (mens, traumer, operasjon, sår, okkult blødning - gradvis blødning fra f.eks. tarm) 3. Redusert produksjon av blodceller (Manglende byggesteiner, benmargssvikt, nyresvikt - EPO-mangel, malign infiltrasjon i beinmarg, sekundær anemi, defekt globinsyntese, endokrin sykdom) 4. Økt destruksjon av blodceller - hemolyse (feil ved erytrocyttene, autoimmun anemi, medikamentelt betinget, mekanisk hemolyse) |
| Det er to hovedklassifikasjoner ved anemi: - Patofysiologisk (= etter årsak) - Morfolgisk (= etter utseende på erytrocyttene) Forklar de 2 viktige punktene ved morfologisk klassifikasjon. | 1. Hematologiske indexer (MVC, MCH, MCHC, Hematokrit, RWD) 2. Vurdere røde blodceller i mikroskop |
| Hva er MCV, MCH, Hematokrit og RWD? Og hva ser de ulike på? | De er hematologiske indexer. MCV: Gjennomsnittlig volum av erytrcyttene (normocytær?) MCH: Gjennomsnittlig masse hemoglobin i erytrocyttene (normokrom?) Hematokrit: MCV x erytrocytter RDW: Forskjell i størrelse (anisocytose) |
| Hvordan ser jernmangelanemi ut mikroskopisk? | Hypokrom, mikrocytær anemi + lett trombocytose |
| Nevn noen årsaker til jernmangelanemi | - Malabsorpsjon (sykdom i tarmen f.eks. cøliaki) - Ernæring (slanker seg, dårlig kosthold) - Blødninger (GI) - Graviditet/Fødsel/Amming (jerntilskudd etter fødsel) |
| Hvor finner man jern i kosten? Og hva kan fremme/hemme opptaket av jern? Hva er absorbsjonsgraden av jern? | Kosten: Kjøtt, blod, innmat, fisk (mest i rødt kjøtt) Fremme: C-vitamin Hemme: Kaffe, te, egg, melk Absorbsjonsgraden: Ca. 10% (mer dersom man har jernamangel) |
| Hva er den mest sentrale blodprøven for å sjekke jernstatus? Nevn noen andre prøver man kan ta for å sjekke jernstatus | Ferritin (<10 ug/L = jernmangel) - Sier noe om kroppens jernlager (problem: er et akuttfaseprotein) Andre prøver: - Se-Jern (uttrykk for balanse mellom produksjon og destruksjon av erytrocytter) - Transferrin (transport-/bindingsmolekyl for jern i blodet) - TIBC (mål på hvor mye jern transferrin kan binde) - RetHe (hemoglobin i reticulocytter) |
| Ved en jernmangelanemi, hva tror du prøvesvaret på følgende prøver ville vært? - Hb - Hvite - Trombocytter - MCV/MCH - RDW - Ferritin - TIBC - RetHe | Hb: Lav Hvite: Normal (påvirkes i liten grad av jernmangel) Trombocytter: Høy (EPO virker inn før delingen til trombocytt eller erytrocytt) MCV/MCH: Lav RDW: Høy Ferritin: Lav TIBC: Høy (høye verdier ved jernmangel) RetHe: Lav |
| Nevn noen av bivirkningene med peroral jernbehandling, hva kan man gjøre for å minske bivirkningene? | Bivirkninger: Diare, oppstipasjon, oppblåst, kvalm, svart avføring Tiltak for å minske: - Start med lav dose og øk langsomt etter 4-5 dager - Bytt preparat - Ta sammen med mat - Ta før man legger seg (sover over de værste bivirkningene) - Hold ut, det gir seg oftest etter 1-3 uker |
| Hva er forskjellen i behandling hos en pasient med jernmangel uten anemi, og en pasient med jernmangel med anemi? | Jernmangel uten anemi: Kosthold og evt. kosttilskudd (god for å forebygge, god absorbsjon selv om det er mindre jern i det og mindre bivirkninger) Jernmangel med anemi: Høydosepreparater (dårligere absorbsjon, flere bivirkninger) Sjeldne tilfeller gi blodoverføring dersom pas. er svært påvirket. |
| Nevn noen ulemper med peroral jernbehandling | Ulemper: - Stor variasjon i opptak av jern fra GI-traktus. - Hyppige bivirkninger - Langsom innsettende effekt (mnd) - Vedvarende tap vil lett overskride eroralt tilskudd = trenger da mer - Jern interagerer med mange andre legemidler |
| Når bør man gi jern intravenøst? | - For pasienter som ikke tåler GI-bivirkningene (f.eks. grunnet GI-sykdom) - Ved pågående blodtap som gjør at per oralt ikke dekker behovet. - Anatomiske og fysilogiske tilstander som interagerer med oral jern absorbsjon (f.eks. gastric bypass) - Malabsorbsjonssyndrom |
| Ved mangel på vitamin B12 og folat får man pancytopeni, hva betyr dette? Og hvilket mikroskopisk bilde gir B12 mangel? | Pancytopeni: Tilstand der det måles nedsatte verdier for alle celletypene i blodet. Det betyr at det foreligger anemi, leukopeni og trombocytopeni samtidig. B12 mangel gir makrocytær/megaloblastær anemi |
| Hvor finner vi B12 i kosten og hva kan være årsaker til mangel på B12? | Kosten: Animalske produkter (kjøtt, melk, egg, fisk) Årsak til mangler: - Lavt innhold i kosten (feilernæring, vegansk kost) - Mangel på IF eller for lite magesyre (IF er et enzym som produseres i magesekken og som er viktig for kotransport av B12 fra tarmlumen og inn i blodet) - Reduser absorbsjon i ileum (sykdom eller interaksjon med legemidler) |
| Hvor finner vi folat i kosten og hva er vanligste årsak til mangel? | Kosten: Dypgrønne grønnsaker, bønner, sitrus Årsak til mangel: Ofte malabsorbsjon, f.eks. cøliaki (obs! Husk at folat er viktig under graviditet) |
| Hvor lenge varer B12-lagrene i kroppen kontra folat-lagrene? | B12-lagrene: 3-5 år (tar lang tid å utvikle mangel) Folat: ca. 3 mnd |
| Ved B12 og folat-mangel, hvilke svar ville du forventet å få på følgende prøver: - Hb - Hvite - Trombocytter - MCV/MCH - Se-jern, Ferritin, TIBC | Hb: Lav Hvite: Lav Trombocytter: Lav MCV/MHC: Normal Se-jern, Ferritin, TIBC: Normal |
| Hvilken behandling ville du gitt ved B12 og/eller folatmangel? | - Vurder årsaken og behandle den. - Erstatt det som mangelr (gi folat-tabletter eller B12 peroralt eller som sprøyte) (Husk å gi alle 3 byggesteinene - jern, B12, folat - selv om pasienten bare mangler en) |
| Nevn noen årsaker til hemolytiske anemier | - Mekaniske (knusning av blodceller) - Autoimmune (Kuldeantistoff, Varmeantistoff) - Medikamentelt induserte - Kjemisk indusert (bly, kobber) - Infeksjon (Malaria - sprenger erytroytten) - Heriditære (familiæs spherocytose, thalassemia, sigdcelleanemi) |
| Nevn noen hemolyseprøver som er aktuelle ved hemolytisk anemi (og forklar kort "teorien" bak dem) | - Haptoglobin (mest sentrale. Er med i nedbrytningssystemet av røde blodlegmer og er med på å transportere hemoglobin tilbake til leveren, slik at når den er lav så tyder det på at tilgangen på nye transportmolekyler er lav) - Bilirubin (nedbrytningsprodukt av hemoglobin, vil være høy ved hemolyse) - LD (vil være høy ved hemolyse, men uspesifikk) - Reticulocytter (vil være høy. beinmargen vil prøve å kompensere ved å slippe ut nye, unge, erytrocytter) - Antiglobulintest (direkte -DAT, eller indirekte) |
| Hvordan er erytrocyttene ved familiær sphærocytose og hva fører dette til? Og hvordan er arvegangen? | Erytrocyttene blir laget kulerunde = mister overflate og får mindre oksygenbærende kapasitet + mister hemoglobinets evne til å kunne gå inn i mikrosirkulasjonen + immunsystemet vil gjenkjenne det som noe abnormt og prøve å destruere det = Hemolyse Autosomal dominant arvegang |
| Hva er grunnen til at sekundære anemier oppstår? Hvordan ser det ut mikroskopisk? Og hva er behandling? | Oppstår grunnet annet kronisk sykdom (inflamamtorisk eller ikke-inflammatorisk): - Kroniske infeksjoner, immunopatier, cancer - Plassmangel i beinmarg (leukemi, myelomatose, myelofibrose, metastaser) Kjennetegnes ved at den er normocytær normokrom. Behandling: Finn årsak, fjern den om mulig |
| Hva er aplastisk anemi? | Sjeldent. Er en primær beinmargssykdom som fører til at man får en pancytopeni. Fettvev erstatter beinmargens hematopoetiske celler. Dette er dødelig dersom man ikke får hjelp. |
| Hva er det nedsatt syntese av ved Thalassemi? Og hvordan er arvegangen? | Beta-Thalassemi (vanligste): Nedsatt syntese av normale beta-kjeder Alfa-Thalassemi: Nedsatt syntese av normale alfa-kjeder Heriditær autosomal recessiv sykdom |
| Hva er den viktigste, og kanskje eneste, diff.diagnosen til jernmangelanemi pga. de gir likt bilde mikroskopisk? | Thalassemi (hypokrom, mikrocytær anemi) |
| Hva kan gi Mikrocytær, hypocrom anemi? | I Norge først og fremst jernmangel anemi, men også thalassemi |
| Hva kan gi makrocytær anemi? | - B12 eller folat mangel - Myelodysplastisk syndrom - Medikamenter - Alkoholmisbruk, leversykdom - Evt. hyperthyreose - Hemolytisk anemi |
| Hva kan gi normocytære anemier? | - Sekundære anemier (kreft, kronisk sykdom) - Aplastisk anemi |
| Hva er de 5 viktigste blodprøvene i en anemiutredning / som en anemiutredning alltid skal starte med? | Hb, MCV, MCH, hvite, trombocytter Andre som kan være aktuelle: Ferritin, jern, TIBC, B12, folat, RetHe, hemolyseprøver, kreatinin |
| Case anemi: 71år gammel kvinne, RA og bruker antiflogistika. Slapp, svimmel, øresus, hodepine og hjertebank. Lab: Hb 7.9 (lav), Hvite 4.2 (normal), Trombocytter 499 (høy), MCV 74 (lav), MCH 25 (lav) Utifra symptomer og prøver, hva mistenker du? | Pasienten har en mikrocyttær, hypokrom anemi med trombocytose og normale hvite = Jernmangel anemi (50% av anemier er jernmangel + hun bruker antiflogistika som kan gi blødninger i GI). |
| Case anemi: 57 år gammel mann. Ventrikkeloperert. Prikking og stikking i fotsåler og fingre, dårlig styring på hendene. Tungpust ved anstrengelse. Lab: Hb 8.7 (lav), Hvite 3.1 (lav), trombocytter 78 (lav), MCV 105 (høy), MCH 29 (normal) Utifra symptomer og prøver, hva mistenker du? | Pasienten har en makrocytær anemi med trombocytopeni og leukopeni. Dette bildet passer godt med en B12-mangel. Alle tre cellerekkene er avhengig av B12 for å dannes. |
| Case anemi: 26 år gammel kvinne. Av og til gul i øynene. Far hadde det samme. Operert for gallestein 22 år gammel. Milten palpabel. Lab: Hb 8.8 (lav), Hvite 5.8 (normal), trombocytter 201 (normal), MCV 101 (lett forhøyet), MCH 33 (normal) Utifra symptomer og prøver, hva mistenker du? | Anemi som er lett makrocyttær - tyder på en pågående langvarig hemolyse med økt utskillelse av unge røde blodceller = økning i størrelse. Må gå videre med andre prøver for å bekrefte hemolytisk anemi (LD, bilrubin, haptoglobin, retikulocytter) |
| Hvilke tester må man ta for å bekrefte hemolytisk anemi? EKSAMENSRELEVANT | Bilirubin, LD, Haptoglobin (transporterer hemoglobin tilbake til leveren), Retikulcytter Evt. Blodutstryk (se etter sfærocytter) og EMA-test (flowcytometrisk bindingstest) |
| Case anemi: Mann 41år, tidligere frisk. Vondt i halsen med høy feber i 1 uke. Det tas orienterende blodprøver hos fastlege. Lab: Hb 4.5 (lav), hvite 37 (ekstremt høy. med meld fra lab om at det ikke kan diff.telles), trombocytter 11 (ekstremt lavt), MCV 85 (normal), MCH 30 (normal). Hva vil du som fastlege gjøre videre? | Ring hematolog (videre utredning viser store umodne blodlegmer = Blaster. Leukemi) |
| Angi noen tegn og funn som er vanlige ved Dyp Vene trombose (DVT) | Tegn: - Hevelse, rødhet - Venekartegninger - Oftest ensidig (kan bli dobbeltsidig dersom proppen sitter i vena. cava inferior) Funn: - Konsistens- og varmeøkning - Palpasjonsømhet langs karstrengen - Homan's tegn (setter leggen på strekk og det kan da utløse smerte) - Feber |
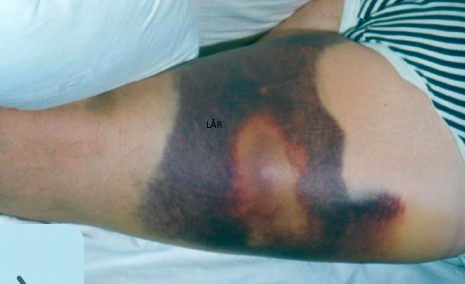
| Gjengi ulike årsaker (diff.diagnoser) til hevelse i foten. | - DVT - Hematom (spontan/provosert) - Infeksjoner (f.eks. Erysipelas) - Baker's cyste - Hjertesvikt - Hypoalbuminemi |
| Hva er vanligste agens ved Erysipelas? | Gr. A streptokokker - Gir bakteriell hudinfeksjon. |
| Hva er hemostase? | Hemostase er stansing av blødning (ved skade av blodåreveggen). Når kroppen greier dette av seg selv uten hjelp utenfra, snakker en om «spontan» eller «normal» hemostase. |
| Når karskade skjer, så starter det en kaskade av prosesser og reaksjoner (hemostase). Denne kaskaden kan deles i tre deler, hvilke? (forklar kort hva de innebærer) | 1. Primær hemostase (Sammentrekning av blodkaret og dannelse av plateplugg) 2. Sekundær hemostase (Koagulasjon - lokk over pluggen) 3. Fibrnolyse (nedbrytning av pluggen av det hemolytiske systemet, slik at den blir mindre og mindre og tilslutt helt borte) |
| Hva er en trombe? Og hva er det som skjer / går galt når en trombe dannes? | Trombe er et fast legeme bestående av cellulære komponenter (plater, hvite og røde blodceller) og fibrin. Dannelse av blodpropp (trombe) intravaskulært kalles trombose = Hemostase på feil sted. Trombose er en uhensiktsmessig hemostaseaktivering, oftest på basis av sykelig forandret/skadet årevegg. |
| Definer embolus. | Embolus er et materiale som blokkerer sirkulasjonen, som er ført med blodet fra et annet sted i kroppen. Forelesning def: Hele eller deler av en trombe kan løsne (embolisere) og transporteres med blodstrømmen inntil den setter seg fast og blokkerer blodstrømmen (Embolus). |
| Hvor lang tid må man vente etter man har tatt platehemmende behandling før man kan gjøre et større kirurgisk inngrep? EKSAMENSRELEVANT | 5 dager (for da får man fornyet 50% av blodplatedepoet som gjør at man har tilstrekkelig god hemostase. Pga. irreversibelhemming) Blodplatene har 5 dagers modningstid og 10 dagers levetid i sirkulasjonen. |
| Blodplatene inneholder i hovedsak to typer granula, hvilke? | Alfa-granula (vWF, FV og FXI, PDGF, PF4, Protein S --> Oppretholde og styrke funksjonen til blodplatene; stanse blødningen) Dens-granula (ADP - stimulere blodplatende, Serotonin - Karene til å trekke seg sammen, Kalsium - Aktivere blodplatene) |
| Blodplatenes fysiologi kan grovt deles inn i Adhesjon - Aktivering - Aggregasjon. Si noe kort om hver fase og hvilken reseptor/ligand som er viktig. | Adhesjon: - Blodplatene klebrer seg til den subendotheliale strukturen, dette er en reseptor-ligand interaksjon: Glykoprotein-I-b og ligand vWF Aktivering: - 4 som kan aktivere blodplatene: Kollagen, trombin, ADP, Tromboxan. - Når blodplatene aktiveres endres formen til sfæriske (runde) og får pseudopodier (armer) Aggregasjon: - Klumpe seg sammen og lage plugg (fibrinogen som ligand og danner en bro mellom aktiverte glykoprotein 2b-3a reseptorer) |
| Hvorfor er det viktig å ha nok røde blodlegmer ift å oppdage endotelskader? | De røde (og hvite) blodlegmene skviser blodplatene ut i periferien av karet og trombocyttene skal da passe på at endotellaget er intakt, og dersom der oppstår skade kan de raskt slå til. |
| Nevn de 2 hovedfunksjonene til vWF | 1. Adherere blodplatene til skadestedet (binder sammen trombocyttene i den primære hemostase-pluggen) 2. Helt sentral for å ta med seg faktor 8 ut i sirkulasjonen fra leverceller. Og faktor 8 er sentral i koagulasjonssystemet. |
| Blodplatene kan aktiveres på 4 måter / av 4 molekyler. Hvilke? | - ADP (Kommer fra erytrocyttene og blodplatene selv) - Trombin (kommer fra aktivering av kagulasjonssystemet) - Tromboxan (kommer fra blodplatene selv, hemmer av NSAIDS) - Kollagen (bindevevsmolekyl; slik at når det er skade på karet kommer blodplatene i kontakt med kollagen) |
| Hvilket adhesjonsmolekyl er ansvarlig for at blodplatene klebrer seg til skadestedet i karveggen? | vWF |
| Hva heter den reseptoren som er ansvarlig for at blodplatene binder seg til vWF? | GPIb |
| Hvilken reseptor på blodplatene er det som har evne til å få blodplatene til å binde seg til hverandre? Og hva heter liganden som gjør at dette kan skje? | Reseptor: GPIIb/IIIa Ligand: Fibrinogen |
| På hvilken måte kan koagulasjonssystemet være med på å aktivere blodplater? EKSAMENSRELEVANT | Pga. Trombin (koagulasjonssystemet aktiveres og man får dannet trombin, og trombin er en agonist for plateaktivering) |
| På hvilken måte vil blodplatene bidra til å aktivere koagulasjonssystemet? EKSAMENSRELEVANT | 1. Aktivert blodplate = Degranulering (frigjøring av koagulasjonsfaktorene V og XI som er inne i alfa-granula) 2. Aktivert blodplate = Negative fosfolipider kommer på utsiden, og når utsiden er negativ kan den binde kalsium (pga. kalsium er positiv) og da kan noen koagulasjonsfaktorer (II, VII, IX, X) binde seg oppå blodplaten = kaskaden kan skje |
| Er TF i kontakt med blod under normale omstendigheter? Hvorfor / Hvorfor ikke? | Nei. TF initierer kaskaderaksjonen til koagulasjonssystemet (fungerer som kofaktor for FXa i aktiveringen av FVII. Og fungerer som kofaktor for FVIIa i aktiveringen av FX) |
| Hvor finner vi TF? | Hjerne, lunger, placenta og bein er rikt på TF. (TF syntese kan induseres i monocytter/makrofager og endotel = i atherosclerotisk plakk er det skumceller som er fulle av TF - dersom det skjer ruptur = voldsom plugg-dannelse) |
| Hvorfor kalles Trombin et nøkkelenzym i koagulasjonssystemet? Og nevn hvilke andre funksjoner Trombin har i koagulasjonssystemet. | - Nøkkelenzym pga. Selvforsterkende (aktiverer kofaktorene V og VII, samt faktor XI) = Dannes mer trombin. Andre funksjoner: - Konverterer fibrinogen til fibrin - Aktivering av faktor XII (danner fibrin polymer fra løselig fibrin) - Aktivering av blodplater - Nedregulering av sin egen produksjon gjennom protein C systemte |
| Nevn noen koagulasjonshemmere og kort hva de inaktiverer/hemmer. Har Heparin noen funksjon her? | - Antitrombin (hemmer aktiverte koagulasjonsfaktorer ved å binde til dem) - Heparin aksellererer denne hemmngen. - Protein C (inaktiverer FV og FVIII. Bruker protein S som kofaktor) - TFPI (nøytraliserer FXa og inhibisjon av FVIIa-TF komplekset). Heparin frigjør TFPI til sirkulasjonen + bedrer funksjonen til TFPI. |
| Forklar kort det fibrinolytiske system (få med Plasminogen, Plasmin, t-Pa, Fibrin og FDP) | Plasminogen til Plasmin - Aktiveres av t-Pa (omdanner zymogenet plasminogen til enzymet plasmin) Plasmin bryter ned fibrinet i koagelet til fibrindegenererings produkter (som makrofagene spiser) og dermed reetableres normale forhold. Når vi skal aktivere det fibrinolytiske systemet gir man rekombinant t-Pa slik at tromben blir brutt ned. |
| Koagulasjonsanalyser - Hva er det de måler? - Hva er de to vanligste testene? | Prinsipp: Måler tiden fra reaksjonen startes til koagel dannes. Resultatet angis i sek. eller % av normalt. De vanligste testene er APTT (Mål på det indre systemet) og PT (Mål på det ytre systemet) |
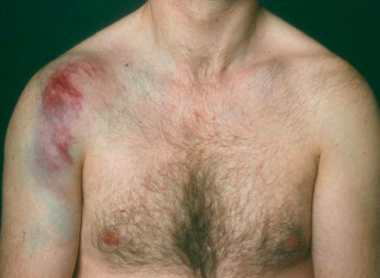
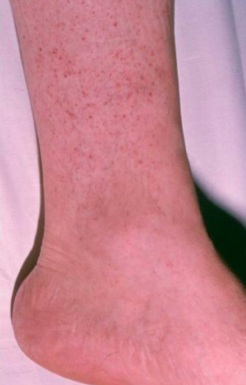
| Angi om det er noe feil med blodplatene, koagulasjonssystemet eller karveggen, når pasienten har: - Petecchier - Ecchymoser - Muskel/Ledd-blødninger | Petecchier: Feil med blodplatene Ecchymoser: Feil med blodplatene Muskel/Ledd-blødninger: Feil med koagulajsonssystemet |
| Platedefekt eller koagulasjonsdefekt? | Muskelblødning = Koagulasjonsdefekt |
| Platedefekt eller koagulasjonsdefekt? | Intraartikulær blødning = Koagulasjonsdefekt |
| Platedefekt eller koagulasjonsdefekt? | Petecchier = Platedefekt |
| Hva er hovedforskjellen i dannelsen av en arteriell trombose og en venøs trombose? | Arteriell: Plakk som rupturerer - innholdet kommer ut i karet (f.eks. TF) og blodplatene prøver å plugge det att (tror det er en karskade) og lager en trombe. Venøs: Vet egentlig ikke hva som starter denne prosessen. Det er ingen åpenbar karskade. Men det vi vet er at de fleste venøse trombene oppstår i lommen bak veneklaffer (kan få en spesiell flow her) |
| Hva er forekomsten (insidens og prevalens) av VTE i befolkningen? | VTE er en vanlig sykdom - Insidens: 1.5 per 1000 person-år (voksne >20) - 6-8000 nye hendelser i Norge per år (8- 10 000 totalt, men da har man tatt med de som får residiv - mer utsatt dersom man har hatt det før) - 3. vanligste kardiovaskulære sykdom. |
| Hvorfor har forekomsten av hjerteinfarkt gått ned i samme tidsperiode som VTE har gått opp? | Blitt mye flinkere til å identifisere de med risiko for hjerteinfarkt (behandle BT og kolesterol raskere, samt at det er færre som røyker). - Dette indikerer at venøs trombose og hjerteinfarkt har ulike risikofaktorer. Har ikke i like stor grad klart å finne risikofaktorene på befolkningsnivå ift. venøs trombose. |
| Nevn noen provoserende faktorer (triggers) for VTE | Provoserende faktorer / Høyrisiko situasjoner: - Kirurgi / Traume - Immobilisering - Akutte indremedisinske tilstander (MI, slag, infeksjoner) - Intravaskulære katetre - Malignitet / Kreft (denne er derimot ikke forbigående, slik som de andre. Dette er en persisterende risikofaktor) |
| Nevn noen kliniske risikofaktorer for VTE | - Alder - Overvekt/Fedme - Antropometri (kroppsform) - Tidligere VTE - Arvelig predisposisjon - Co-morbiditet (kardivaskulær sykdom, kronisk infeksjon, myeloproliferative, SLE) - Hormonelle faktorer (P-piller, graviditet, østrogen-tilskudd) - Livsstil (alkohol, fysisk aktivitet) Virchow's triade (Stase, Hyperkoagulasjon, Karskade) |
| Hvor mange prosent av alle VTE oppstår etter/ved institusjonsopphold? Hvor mange prosent av alle VTE har ingen kjent utløsende faktor? Hvordan er fordelingen av DVT og Lungeemboli innenfor VTE? | Institusjon: 45% Uten kjent utløsende faktor: ca. 40% VTE: 2/3 DVT og 1/3 lungeemboli. |
| Nevn noen Arvelige risikofaktorer ved VTE. | De viktigste genetiske-risikofaktorene virke rpå hemmerne i koagulasjonskaskaden - Antitrombinmangel - Mangel på protein C / protein S - FV-Leiden (mutasjon på FV som gjør at den ikke inaktiveres så lett). Både Heterozyg og Homozyg. - Antifosfolipid syndrom (egenlig autoimmunsykdom) |
| Hvor mange prosent av førstegangs VTE er assosiert med kreft? | Ca. 20% |
| Er det noen sammenheng mellom risiko for VTE og risiko for hjerteinfarkt? | Økt risiko for VTE etter hjerteinfarkt (også økt risiko for hjerteinfarkt etter VTE). Felles aterosklerotiske risikofaktorer kan IKKE forklare den observerte sammenhengen mellom arteriell og venøs trombose. Forsker på om det er en direkte og/eller indirekt elink mellom sykdommene som kan forklare den observerte sammenhengen. Vet bare at familiær opphopninh av hjerteinfarkt gir økt risiko for både arteriell og venøs trombose. |
| Hvordan er sammenhengen mellom risikoen for VTE og: - Alkohol - Kaffe - Røyk - Fysisk aktivitet | - Alkohol: Moderat inntak av vin forebygger, økt inntak øker risiko. - Kaffe: 3-6 kopper forebygger - Røyking: Ingen klar sammenheng - Fysisk akt: Reduserer risiko pga. unngår immobilisering |
| Hvordan er sammenhengen mellom risikoen for VTE og bruk av P-piller? Hvilke andre faktorer er det viktig å vurdere før man gir P-piller? | P-piller: - 4-6x økt risiko for VTE (størst risiko første året etter oppstart + avhenger av østrogeninnhold). - Spør om familiehistorie av VTE før oppstart. - Fedme: vurder alternativer |
| Hva er de 4 vanligste komplikasjonene ved/etter VTE? | - Residivtrombose (7-12% får residivtrombose innenfor 1 år, 30% innen 10 år). - Post trombotisk syndrom (PTS) (20-50% av pasientene med proksimal DVT i under.ex) - Pulmonal hypertensjon (vanligste komplikasjon etter lungeemboli) - Død (20% dør iløpet av ett år etter første VTE) |
| Residivrisiko ved/etter VTE avhenger av årsak til første VTE. Hvilke provoserende faktorer gir størst, og minst, risiko for residiv? | Obs! Kreft = Oftere tilbakefall Kirurgi-relatert førstegangs trombose = Lav risiko for residiv, pga. lavere grunnrisiko. Annen indremedisinsk tilstand = Høyere grunnrisiko, får det lettere igjen. Ingen åpenbare utløsende årsaker = Middels risiko for residiv |
| Hva er de viktigste symptomer ved DVT? | Smerter, hevelse Kliniske symptomer: Hevelse, Rødhet, varmeøkning, venekartegninger, feber, palpasjonsømhet langs karstrengen, Homan's tegn |
| Hva er symptomene ved lungeemboli? | Takypne (vanligste), Feber (30-40%), Takykardi (30-80%), Aksenturert 2.tone, Cyanose (sjeldent), tegn på DVT |
| Nevn de diagnostiske hjelpemidlene ved DVT. | - Ultralyd - Venografi (gullstandard - ser etter kar i leggen som ikke er fylt) - Laboratorietester (D-dimer) |
| Ift. diagnostikk av lungeemboli. Hvilket diagnostisk hjelpemiddel er gullstandard og hvilket er mest brukt? | Pulmonalangiografi er gullstandard (brukes sjeldent), mens Spiral-CT er brukt mest (kvaliteten blir bedre og bedre) |
| Gjør rede for utredningen ved mistanke om DVT i korte trekk. | Mistenkt DVT -> Klinisk vurderins (Wells score) - Dersom høy score (>2) -> Ultralyd - Dersom lav score (<2) -> D-dimer - Dersom D-dimer negativ = Utelukker DVT - Dersom D-dimer positiv = Ultralyd |
| Hvorfor bruker vi D-dimer til å utelukke DVT, og ikke bekrefte? EKSAMENSRELEVANT | NPV er avhengig av forventet forekomst i populasjonen. Dersom NPV er høy (99 ved ved lav klinisk sannsynlighet for DVT) så kan man i 99% av tilfellene utelukke diagnosen dersom D-dimer er negativ. Men dersom pasienten har høy klinisk sannsynlighet for DVT, så er D-dimer dårlig (84) og man kan da ikke utelukke diagnosen for da vil man ta feil i en for høy andel av tilfellene. = Dersom D-dimer er under 0.5 så kan man med mer enn 99% sikkerhet utelukke DVT. Spesifisiteten for D-dimer er svært dårlig (stiger veldig lett ved f.eks. redsel) og derfor er det kun negativ D-dimer som betyr noe. |
| Hvilket skåringssystem brukes for lungeemboli? | Geneva skår |
| Hvilke "symptomer" kan man se ved PTS (posttrombotisk syndrom)? | Smerter, Hevelser, Misfarging av hud, Variser, Eksem, Sårdannelse |
| Hvilke faktorer hemmer hhv. Heparin, Warfarin og DOAC? Og forklar kort hvordan. | Heparin: Indirekte hemming av faktor 10a og trombin (potensierer effekten av antitrombin) Warfarin: hemmer faktor II, VII, IX, X ved at det hemmer syntesen av de funksjonelt aktive Vitamin K-avhengige faktorene. DOAC: Hemmer faktor 10a og trombin direkte. |
| Hvor mange dager tar det fra man begynner å spise Marevan til man ser full antitrombotisk-effekt? EKSAMENSRELEVANT | 4-5 dager (pga. effekten av Marevan inntrer ikke fullstendig før de faktorene som allerede er dannet er ute av systemet. Og protrombin har en halveringstid på 72 timer). |
| Forklar kort hvordan vi kan bruke D-dimer til å bestemme behandlingslengden. | Bruker det for å se på hvor høy sannsynlighet for residiv er. Måling av d-dimer 3-4 uker etter planlagt avslutning av oral antikoagulasjon. Dersom den er positiv = Forlenget (1-2 års) behandling (positiv d-dimer er 0.5) |
| Hva er behandlingslengden med DOAK ved første episode VTE som skyldes en reversibel risikofaktor? Enn dersom det skyldes en idiopatisk årsak? | Reversibel risikofaktor: 3 mnd (G1B) Idiopatisk: Minst 3 mnd og vurderes for langvarig behandling (G1B) |
| Hva er retningslinjen for behandlingslengde av akutt venøs trombose når pasienten har kreft? | LMWH anbefales i de første 3-6 mnd av behandlingen (G2B). Det anbefales langvarig AK-behandling eller inntil helbredelse (G1B) |
| Hvem skal ha medikamentell tromboseprofylakse ved indremedisinske tilstander? | "Det anbefales sterkt medikamentell tromboseprofylakse med lavmolekylært heparin eller fondaparinux til hospitaliserte ikke-kirurgiske pasienter med høy risiko for VTE (Pandua skår over/lik 4 poeng) |
| Nevn noen risikofaktorer for VTE ved innleggelse i sykehus | Aktiv kreft Tidligere VTE Immobilisering Trombofili Nylig (<1 mnd) traume eller kirurgi Alder (>70 år) Hjertesvikt og/eller resp.svikt Akutt hjerteinfarkt eller iskemisk slag Akutt infeksjon og/eller reumatisk sykdom Fedme Pågående hormonbehandling = Dette som utgjør Pandua skår (hver tilstand gir 1 poeng) |
| En som har en defekt, hvordan vil et blødningsproblem arte seg hos denne personen? - Ikke stoppe å blø - Stopper å blø, men får senblødninger | Stopper ikke å blø (pga. får ikke dannet pluggen) |
| En som har problem med koagulasjonssystemet, hvordan vil et blødningsproblem arte seg hos denne personen? - Ikke stoppe å blø - Stopper å blø, men får senblødninger | Stopper å blø, men får senblødninger |
| Si de 3 årsakene til klinisk blødningstendens. EKSAMENSRELEVANT | 1. Blodplater (antall og funksjon) 2. Koagulasjonssystemet (faktormangel) 3. Karveggen (Primære vaskulære sykdommer) |
| Hvilke koagulasjonsforstyrrelser gir utelukkende forlengelse i APTT, men påvirker ikke PT-INR? | FXII, FXI, FIX (hemofili type-B), FVIII (hemofili type-A) |
| Hvilke koagulasjonsforstyrrelser gir utelukkende påvirkning av PT-INR, men påvirker ikke APTT? | FVII |
| Hva er den vanligste årsaken til at man får både forlenget APTT og PT-INR? EKSAMENSRELEVANT | DIC (får generell koagulasjonsaktivering som gjør at man forbruker alle koagulasjonsfaktorer = Slår ut på begge prøvene) |
| Det finnes mange ulike primære vaskulære sykdommer (defekt i karveggen), men de fleste er svært sjeldent. Det er to sykdommer her man burde kjenne til, hvilke? | HHT - Mb. Osler og Ehlers-Danlos syndrom |
| Når skal man mistenke HHT? | Konsensuskriterier (Curacao-kriterier): - Spontan og gjentatt neseblødning - Multiple mukokutane talegiektasier på karakteristiske steder (ansikt, leppe, tunge, negleseng, hender, GIT) - Visceral manifestasjon (dvs. GI telangiektasi eller AV malformasjoner i lunge, hjerne eller lever) - Førstegradsslektninger med HHT (pga. har en autosomal dominant arvegang) For å sette diagnosen må pas. ha 3/4 av disse kriteriene. |
| Hva er symptomer og funn ved Ehlers-Danlos syndrom (EDS)? | Symptomer: Hudblødninger, samt spontan ruptur av arterier, tarm og uterus. Funn: Hypermobilitet i små ledd, Tynn hud, "Sigarettpapir" arr, karakteristisk ansikt |
| Hva er/innebærer sykdommen immunologisk trombocytopeni (ITP)? Hvordan er testingen før man evt. kan sette diagnosen? | Er en relatvt vanlig sykdom. Er en immunologisk mekanisme som gjør at dette oppstår, utvikler autoantistoffer og disse hindrer megakaryocyttmodningen og plateproduksjonen + binder til trombocyttene slik at de blir destruert -> får situasjon med lave platetall. Testingen er ikke veldig god, og det er derfor en utelukkelsesdiagnose. Dersom man får inn pas med lave platetall og ikke finner en annen forklaring (ved å sjekke beinmarg) så kan man sette diagnosen, men kan da ta testen (trombocyttantistoff) for å være sikker (negativ test utelukker ikke diagnosen, så er bare effektiv dersom testen er positiv). |
| Hva er den vanligste medfødte blødningssykdommen/ koagulasjonsforstyrrelsen i Norge? | Von Willebrands sykdom (0.018% av befolkningen) |
| Vi kan dele von willebrand sykdom inn i tre undergrupper. Gjør kort rede for disse tre. Hint: Hvilken er kvalitativ- og hvilken er kvantitativ defekt? Hvordan er arvegangen? | Type 1: Mild form. Vanligste. Kroppen produserer litt mindre mengde av vW enn ellers = Kvantitativ defekt Autosomal dominant arv. Type 2: Mye sjeldnere. Kroppen produserer vW i normal mengde, men fungerer ikke normalt = Kvalitativ defekt Autosomal dominant arv. Type 3: Total mangel på vW, og betydelig blødningstendens. Autosomal recessiv arv. |
| Hvilke spesielle laboratorieprøver vil du ta med tanke på von Willebrand sykdom? Og hvilke svar ville du forventet ved vWD? | Screening: Trc, APTT, INR (APTT ofte økt pga. relativ faktor 8 mangel) vWF; Ag: Redusert vWF; Aktivitet (RCo): Redusert FVII: Redusert Blodtype: O har normalt lavere nivå av vWF |
| Hvordan kan man skille mellom type 1 og type 2 wVD vha laboratorieprøver? | vWF aktivitet / vWF-antigen Ratio under 0.7 = Betydelig nedsatt funksjon av vWF (type 2 - pga. tyder på en kvantitativ defekt) |
| Hvilken faktorer mangler ved hhv Hemofili A og B? | Hemofili A: Arvelig faktor VIII mangel Hemofili B: Arvelig faktor IX mangel |
| Vi skiller mellom svikt i primær hemostase, svikt i sekundær hemostase og svikt i begge. Velg riktig kategori for tilstandene under: - Leversykdom - DIC - Trombocytopeni - vWF sykdom - Faktormangel - Karveggsdefekter | Svikt i primær: Trombocytopeni, vWF sykdom, karveggsdefekter Svikt i sekundær: Leversykdom, Faktormangel Svikt i begge: DIC |
| Hvilken klasse antistoffer er involvert ved ITP? Og hva binder de til? | IgG-antistoffer. De binder seg til trombocyttene (overflateantigenene GPIIb-IIIa eller GPIb-IX) og megakaryocyttene - fører til at trombocyttene blir destruert i milten + hindrer megakaryocyttmodningen og plateproduksjonen. |
| Hva er forskjellen på primær og sekundær ITP? | Primær: Autoimmun sykdom karakterisert ved isolert trombocytopeni (<100x10^9/L) i fravær av andre årsaker som kan forklare trombocytopeni. Ingen klinisk eller lab-test som entydig kan stille diagnosen (eksklusjonsdiagnose), økt blødningsrisiko. Sekundær: Alle former for immunmediert trombocytopeni som skyldes underliggende sykdom eller medikamentbetinget. Vanligste tilstander assosiert med sekundær ITP: SLE, HepC, HIV, lymfom |
| Hva er behandlingsmålet ved ITP? Skal vi normalisere platetallene? | Mål: Oppnå et platetall hvor blødninger ikke intreffer - ikke et mål å normalisere platetallet. (Man kan ikke ha som mål at platetallet skal bli normalt, pga. utsetter pasienten for tromboserisiko + behandlingen kan ha endel bivirkninger. Må heller tilsette nok plater til at pasienten har det greit og ikke blør) |
| Hvor lavt skal platetallet være ved ITP før man behandler? | De fleste av dagens guidlines anbefaler behandling ved trc <30 |
| De vanligste behandlingsstrategiene ved ITP er steroider og Immunglobulin. Forklar kort hvordan disse virker. | Steroider: Høy dose steroider er ofte førstevalg i behandling. Steroidene hemmer antistoffproduksjon mot plater, forsinker destruksjonen av plater. Har en høy respons rate (2/3) Immunglobuliner: Kunstig fremstilt immunglobulin. Reduserer platekonsumet ved å blokkere Fc-reseptoren. Redusert antistoffproduksjon. Rask effekt, lite bivirkninger, men høy kostnad. |
| Hva er vanligst av ITP og TTP? | ITP er mye vanligere enn TTP |
| Forklar kort patofysiologien bak TTP | Abnormal store vWF-multimerer i plasma gir platedestruksjon og mikrovaskulær trombose. Dette skyldes mangel av eller antistoff mot enzymet ADAMTS 13. vW dannes i granula i epitelcellene og megakaryocyttene og slippes ut som store multimere molekyler. I sirkulasjonen vil de være i globulær form fram til ADAMTS 13 kløyver det. Ved mangel på enzymet vil de store kompleksene koagulere inne i mikrosirkulasjonen (platene fester seg på komplekset) og erytrocyttene ødelegges på vei forbi. |
| Hva er de to vanligste årsakene til TTP? | 1. Idiopatisk 37% 2. Medikament-assosiert 13% 3. Autoimmun sykdom 13% |
| Hvordan vil et blodutstryk se ut dersom en pasient har TTP? | Blodutstryk med schistocytter; fragmenterte røde (hjelm-form på erytrocyttene). Pga. de blir skviset og ødelagt. |
| Si ja/nei til om man vil se disse symptomene hos en pasient med TTP: - Feber - Trombocytopeni (<30) - Anemi - Hemolyse (LD og bilirubin forhøyet) - ADAMTS 13 aktivitet redusert | Ja til alle! |
| Hva er bakgrunnen for utvikling av DIC? | DIC har ALLTID en underliggende årsak som må behandles. |
| Forklar kort mekanismen bak DIC | 1. - Prokoagulante stoffer kommer i kontakt med sirkulasjonen (Tissue factor ofte) - TF trigger dannelse av trombin som gir aktivering av plater og dannelse av fibrin - Dannelse av fibrin -> Mikrovaskulære tromber -> Organsvikt (nyrer, lever, lunge, hjerne) 2. Forbruk av blodplater og koagulasjonsfaktorer (Får aktivering av koagulasjonen = trombin = aktiverer blodplater = Aktiverte blodplater skiller ut stoffer som forsterker koagulasjonen = Forbruker blodplater og koagulasjonsfaktorer) = Blødning DIC er et syndrom som fører til begge deler. |
| Hvor mange prosent av de med diagnosen DIC har en sepsis i bunn? | 30% (pga. frigjøring av proinflammatoriske cytokiner skaper koagulasjonsaktivering og hemming av fibrinolysen) |
| Vi kan dele DIC inn i 3 stadium/hovednivåer. Hvilke? Og forklar kort hva de innebærer. | 1. Kompensert aktivering (Ingen symptomer/klinikk. Ofte kreftpasienter) 2. Dekompensert aktivering (Forbruk større enn produksjon i lever og beinmarg. Mikrotromber. Redusert organfunksjon. 3. Fulminant DIC (blødning, Mikrotromber, Multiorgansvikt) |
| Hvor mange prosent av de med diagnosen DIC har en traume i bunn? | 50-70% (Pga. Blodtap og vevsskader (TF og kollagen kommer i kontakt med sirkulasjonen)) |
| Hva ville du forventet som svar på følgende prøver hos en pasient med DIC? - D-dimer - APTT - PT-INR - Platetall (Trc) - Antitrombin - Fibrinogen | - D-dimer: Høy (pga. nedbrytningsprodukt fra fibrin) - APTT: Forlenget (pga. mindre koagulasjonsfaktorer og tar lengre tid før blodet koagulerer) - PT-INR: Høy (pga. tar lengre tid før blodet koagulerer når man tilsetter TF) - Platetall: Lavt - Antitrombin: Lav (pga. forbruker antitrombin i trombedannesen) - Fibrinogen: Lav (Pga. forbruk av fibrinogen når det dannes fibrin ved dekompensert DIC) (Obs! Men ved kompensert DIC vil man ha høy fibrinogen pga. fibrinogen er et akuttfaseprotein) |
| Det er egentlig ikke indikasjon for å gjøre blodutstryk på DIC pasienter. Men dersom man gjør det, hva ville du sett? | Cellefragmenter og schistocytter, samt trombocytopeni (vær obs på at det kan ligne på TTP) |
| Hva er den viktigste behandlingen ved DIC pasienter? | Eliminer utløsende årsak (aller viktigste!) (Annen behandling er å ersatte økt forbruk/tap av koagulasjonsfaktorer og blodplater) |
| Hva er leukocytose og leukopeni? | Leukocytose er en unormal økning av antallet hvite blodceller (leukocytter) i blodet. Leukopeni, unormalt lavt antall hvite celler (leukocytter) i blodet. (Skyldes ofte cellegift) |
| Nevn noen årsaker til fysiologisk variasjon i antallet leukocytter | 1. Afrikanere (mindre monocytter og nøytrofile) 2. Fysisk aktivitet (mer segmenterte nøytrofile og lymfocytter) 3. Medikamenter - Adrenalin og glukokortikoider 4. Graviditet (lett leukocytose) 5. Smerte, kvalme og brekninger øker leukocyttallet. |
| Nevn de to hovedmekanismene for reduksjon av Nøytrofile (neutrofil leukopeni): | 1. Redusert produksjon i beinmargen (Medikamenter, infeksjoner (vanligste), malignitet, B12/folat mangel) 2. Økt destruksjon (Autoantistoff, medikamenter, hypersplenisme) |
| Hva innebærer neutrofil leukocytose, og hva er vanligste årsak? | Neutrofil leukocytose er en unormal økning av antallet nøytrofile granulocytter i blodet. Den vanligste årsaken er bakterielle infeksjoner (kan gi uttalt stigningen - kan være generalisert = sepsis, eller lokal) Andre årsaker: Reumatisk sykdom, Vevsskade (f.eks. hjerteinfarkt) |
| Hva er den vanligste årsaken til monocytose? | Obs! Ofte er funn av monocytose knyttet til feildiagnostikk ved at aktiverte lymfocytter regnes som monocytter. Reell monocytose ses ved langvarige infeksjoner (Tuberkulose, Chrons sykdom, sarkoidose, kronisk myelogen leukemi) |
| Hva er den vanligste årsaken til eosinofili? | Vanligste årsak er allergiske sykdommer og parasitt infeksjoner |
| Hva er den vanligste årsaken til lymfocytose? | Forekommer ved akutte virusinfeksjoner (obs! da kan cellene se ut som umodne leukemiske blaster) F.eks. ved infeksiøs mononukleose (EBV), samt endel andre virussykdommer, spes. barnesykdommer. Kan også se svært høye verdier ved kronisk lymfatisk leukemi. |
| Hva er ductus thoracicus? | Den største av samleårene for lymfen. Den går gjennom buk- og brysthulen foran ryggsøylen og munner inn i de store venene til venstre over hjertet. Underveis tar den opp mindre lymfekar fra blant annet ekstremitetene, hodet og halsen. |
| Hvilket område drenerer de inguinale lymfeknuter? | Under ekstremitetene, genitalia, rumpeballene, abdominale vegg under navelen |
| Hvilket område drenerer hhv høyre og venstre supraclaviculære lymfeknuter? | høyre: Mediastinum, lunger venstre: Abdomen |
| Hvilket område drenerer de aksillære lymfeknuter? | Arm, bryst, Thorax |
| Gjør rede for de vanligste årsakene til lymfeknuteforstørrelse | C: Cancer H: Hypersensitivitetsreaksjon I: Infeksjon C: Collagene vaskulære sykdommer A: Atypiske lymfoproliferative sykdommer G: Granulomatøse sykdommer (f.eks. tub.) O: Others |
| Der er i hovedsak to typer beinmargsceller som gir opphav til leukemi. Hvilke? Og til hvilken type leukemi? | Forstadier til granulocytter som gir myelogen leukemi. Forstadier til lymfocytter som gir lymfatisk leukemi |
| Det er en stor variasjon mellom aldersgrupper når det gjelder hvilken type leukemi som er vanligst. Hvilken er vanligst for barn, og hvilken for voksne? | Barn: ALL Voksne: KLL og AML (alle med KLL er over 30 år) |
| Hva er forekomsten av KLL ? Og hva er median alder ved diagnose? | Insidens: 3-4 per 100.000 per år. (Hyppigste forekommende formen for leukemi) Median alder er 72 år. |
| Det er kun en veldokumentert risikofaktor for KLL, hva er det? | Familiær disposisjon |
| Hva er symptomene ved KLL? Hvordan oppdages det? | Oppdages ofte tilfeldig. 3/4 pasienter er asymptomatiske når diagnosen stilles. Sympt: Anemi (normocytær, normokrom), trombocytopeni, lymfeknutesvulst, splenomegali, B-symptomer |
| Hva er det typiske bildet ved KLL på et blodutstryk? | Økning av mononukleære celler (+endel ødelagte celler også) KLL: >90% av cellene er små eller mellomstore lymfocytter. |
| Nevn noen prognostiske faktorer ved KLL | 1. Dersom man har en delesjon av 17p (eller TP53-mutasjon) så er det dårligere prognostisk faktor. 2. Lymfocyttdoblingstid: Lang gir god prognose, kort gir dårligere prognose. 3. IgVh-genet: Umutert gen gir dårligere prognose, og mutert gir bedre 4. Translokasjoner 5. Delesjoner Viktigste her: Genetikk har stor betydning for respons på behandingen. Tas hensyn til i behandlingen. |
| Hva er indikasjon for behandling ved KLL? | - Behandling først ved sympomer (Beinmargssvikt - Binet stadium C) - B-symptomer - Stor tumor/sjenerende - Autoimmun hemolytisk anemi eller ITP som ikke responderer på steroider. = Generelt få som trenger behandling. |
| Hva er symptomer og tegn på akutt leukemi hos voksne? | Symptomer som følge av beinmargssvikt (beinmargen fylles av kreftceller): - Anemisymptomer - Infeksjoner (pga. mangel på hvite) - Blødningstendens (mangel på trc) - Ofte B-symptomer (Vekttap, feber, nattesvette) (Kan også ha forstørrede lymfeknuter og hepatoslenomegali) |
| Forklar kort hva utredning av AML innebærer | 1. Blodprøver (genrelle blodprøver for å sjekke for blant annet forbruks koagulopati, infeksjoner, blodtype) 2. Blodutstryk er viktig 3. Beinmargsutstryk (>20% blaster. Kan også se etter auer-staver) 4. Immunfenotyping / Flowcytometri (avgjøre hvilken type leukemi det er utifra hvilken cellelinje blastene kommer fra og grad av differensiering) 5. Cytogenetikk (Karyotype - finne evt genetiske avvik) |
| Hvilket diagnostiskverktøy er det eneste som kan si sikkert at en pasient har ALL? | Kan vha. lysmikroskop og blodutstryk si hva man tror det er, men må ha immunfenotyping for å være sikre. |
| Hva innebærer tumorlysesyndrom ved ALL? | Henfall av kreftceller (blaster) fører til frisetting av intracellulære ioner og høy produksjon av urinsyre. Dette kan gi nyreskade (forebygges med rikelig væsketilskudd og allopurinol) |
| Hva er behandlingsalternativene ved Akutte leukemier? | 1. Kjemoterapi (langvarig ved ALL) 2. Allogen stamcelletransplantasjon i første og andre remisjon avhengig av risikogruppe 3. God støttebehandling er avgjørende Vær obs på langtidskomplikasjoner |
| Senkning er et indirekte mål for ... | akuttfasereaksjon |
| Hva er senkning? | Test på hvor fort erytrocyttene synker (sedimenterer) i en blodsøyle. Avspeiler plasma vikositet og konsentrasjon av APP (fibrinogen er av stor betydning, samt immunglobuliner) |
| Hva avhenger SR av? Hva påvirker det? | SR avhenger vensentlig av graden av pengerulldannelse som øker med økte konsentrasjoner av fibrinogen og immunoglobuliner. Påvirket av størrelse, form og antall røde blodlegmer (økt ved anemi, redusert ved erythrocytose). |
| Nevn noen årsaker til økt senkning | Infeksjon Maligne sykdommer Autoimmunitet Andre årsaker (Svangerskap, postoperativt) |
¿Quieres crear tus propias Fichas gratiscon GoConqr? Más información.