
Mapa mental
Imunodeficiências Primárias
Conteúdo do mapa
Imunodeficiências Primárias
São distúrbios determinados geneticamente, de modo a causar um aumento na suscetibilidade a infecções. Podem ocorrer de maneira isolada, ou associados a alguma síndrome.
- Manifestam-se precocemente em bebês e crianças, surgindo desde o seu nascimento. Podem ser assintomáticas ou altamente letais no primeiro ano de vida.
- As imunodeficiências primárias (ou congênitas) podem ser divididas em 4 tipos principais, de acordo com o componente imunológico deficiente:
- Imunodeficiência Humoral
- É o tipo de imunodeficiência primária mais comum na população humana.
- São doenças relacionadas a defeitos na célula B que causam deficiência de anticorpos, predispondo o paciente a desenvolver infecções bacterianas.
- Alguns exemplos dessas doenças são: Agamaglobulinemia, Deficiência Seletiva de IgA, Síndrome da Hiper-IgM, Hipogamaglobulinemia Transitória da Infância, dentre outras. As duas primeiras são as mais comuns.
- AGAMAGLOBULINEMIA
- É mais comum em crianças do sexo masculino, manifestando-se entre 5 e 9 meses após o nascimento
- As imunoglobulinas de origem maternas são substituidas pelas da criança, gerando assim uma deficiência no sistema imunológico da mesma.
- O defeito apresentado nesta doença é a ausência ou mutação de gene responsável por originar a tirosina quinase (responsáveis pela fosforilação de substratos proteicos), essencial no processo de amadurecimento.
- O linfócito B será prejudicado, uma vez que não poderá atingir seu estado de maturação
- Algumas das consequencias apresentadas pelo paciente são:
- Diminuição do número de células B e anticorpos
- Ausência de plasmócitos
- Diminuição do número de células T
- Surgimento de infecções recorrentes, como: pneumonia, meningite, otite e etc.
- Algumas das consequencias apresentadas pelo paciente são:
- O linfócito B será prejudicado, uma vez que não poderá atingir seu estado de maturação
- O defeito apresentado nesta doença é a ausência ou mutação de gene responsável por originar a tirosina quinase (responsáveis pela fosforilação de substratos proteicos), essencial no processo de amadurecimento.
- As imunoglobulinas de origem maternas são substituidas pelas da criança, gerando assim uma deficiência no sistema imunológico da mesma.
- É mais comum em crianças do sexo masculino, manifestando-se entre 5 e 9 meses após o nascimento
- DEFICIÊNCIA SELETIVA DE IgA
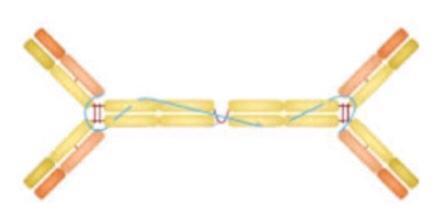
- A deficiência seletiva da imunoglobulina A consiste em níveis de IgA < 7mg/dL, onde o paciente apresenta quantidades normais de IgG e IgM.
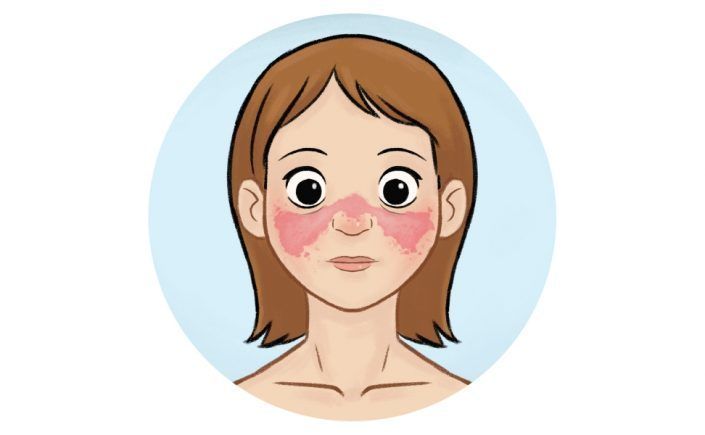
- É a imunodeficiência primária mais comum, de modo que alguns pacientes podem ser assintomáticos, enquanto outros apresentam infecções recorrentes, e desenvolvimento de doenças autoimunes (ex: LES).
- O IgA é a principal imunoglobulina presente nas mucosas. Sua ausência, portanto, tende a predispor o paciente a desenvolver infecções bacterianas e virais, principalmente nas vias aéreas superiores, e sistemas gastrointestinal e urogenital.
- Fármacos como fenitoína, sulfassalazina, ouro e d-penicilamina podem levar à deficiência de IgA em alguns pacientes.
- O IgA é a principal imunoglobulina presente nas mucosas. Sua ausência, portanto, tende a predispor o paciente a desenvolver infecções bacterianas e virais, principalmente nas vias aéreas superiores, e sistemas gastrointestinal e urogenital.
- Os linfócitos B secretam incialmente IgM, e após interagirem com as células T auxiliares, serão formados (a depender da citocina produzida) IgG, IgA ou IgE.
- O defeito apresentado por pacientes portadores desta condição, consiste no bloqueio da diferenciação de células B em plasmócitos secretores de IgA.
- É a imunodeficiência primária mais comum, de modo que alguns pacientes podem ser assintomáticos, enquanto outros apresentam infecções recorrentes, e desenvolvimento de doenças autoimunes (ex: LES).
- A deficiência seletiva da imunoglobulina A consiste em níveis de IgA < 7mg/dL, onde o paciente apresenta quantidades normais de IgG e IgM.
- AGAMAGLOBULINEMIA
- Alguns exemplos dessas doenças são: Agamaglobulinemia, Deficiência Seletiva de IgA, Síndrome da Hiper-IgM, Hipogamaglobulinemia Transitória da Infância, dentre outras. As duas primeiras são as mais comuns.
- São doenças relacionadas a defeitos na célula B que causam deficiência de anticorpos, predispondo o paciente a desenvolver infecções bacterianas.
- Quando suspeitar?
- Início tardio dos sintomas, já que nas primeiras décadas de vida é comum que o paciente seja assintomático.
- Infecções recorrentes no trato respiratório
- Respostas positivas ao uso de antibióticos
- Diarréia
- Atrofia de orgãos linfóides periféricos
- É o tipo de imunodeficiência primária mais comum na população humana.
- Imunodeficiência Celular ou Combinada
- É um tipo de imunodeficiência grave, que envolve defeitos no desenvolvimento dos linfócitos T, podendo ser associados ou não as células B.
- São responsáveis por cerca de 20% das imunodeficiências primárias
- Em algumas formas de imunodeficiência combinada, os níveis de imunoglobulinas são normais ou elevados, devido a atividade deficiente da célula T. Logo, ocorre diminuição da formação de anticorpos.
- Alguns exemplos dessas imunodeficiências são: Imunodeficiência Combinada Severa (SCID - principal tipo), Deficiência em adenosina deamidase (ADA), e Síndrome do Linfócito Nu.
- IMUNODEFICIÊNCIA COMBINADA SEVERA (SCID)
- É uma doença potencialmente fatal, presente desde o nascimento. Pode ser causada por mutações em diversos genes, sendo todas as formas de caráter hereditário.
- Caracteriza-se pela ausência ou redução de linfócitos T
- A forma mais comum resulta de uma mutação em um gene do cromossomo X, ocorrendo quase exclusivamente em indivíduos do sexo masculino. A mutação atinge receptores das citocinas IL-2 (ativador de células T), IL-15 (ativador de células NK), IL-7 (maturação de células línfoides e mieloides).
- Amadurecimento prejudicado dos linfócitos T e células NK
- Indivíduos com imunodeficiência combinada grave, o sistema imunológico não fornece, praticamente, nenhuma proteção contra bactérias, vírus e fungos. Resultando em infecções repetidas e persistentes. Também podem desenvolver candidíase, diarréia, e em casos mais graves, pneumonias.
- Devido a isso, as crianças não crescem nem se desenvolvem normalmente ( condição conhecida como insuficiência de desenvolvimento geral).
- Indivíduos com imunodeficiência combinada grave, o sistema imunológico não fornece, praticamente, nenhuma proteção contra bactérias, vírus e fungos. Resultando em infecções repetidas e persistentes. Também podem desenvolver candidíase, diarréia, e em casos mais graves, pneumonias.
- Amadurecimento prejudicado dos linfócitos T e células NK
- A forma mais comum resulta de uma mutação em um gene do cromossomo X, ocorrendo quase exclusivamente em indivíduos do sexo masculino. A mutação atinge receptores das citocinas IL-2 (ativador de células T), IL-15 (ativador de células NK), IL-7 (maturação de células línfoides e mieloides).
- Caracteriza-se pela ausência ou redução de linfócitos T
- É uma doença potencialmente fatal, presente desde o nascimento. Pode ser causada por mutações em diversos genes, sendo todas as formas de caráter hereditário.
- IMUNODEFICIÊNCIA COMBINADA SEVERA (SCID)
- Alguns exemplos dessas imunodeficiências são: Imunodeficiência Combinada Severa (SCID - principal tipo), Deficiência em adenosina deamidase (ADA), e Síndrome do Linfócito Nu.
- Em algumas formas de imunodeficiência combinada, os níveis de imunoglobulinas são normais ou elevados, devido a atividade deficiente da célula T. Logo, ocorre diminuição da formação de anticorpos.
- São responsáveis por cerca de 20% das imunodeficiências primárias
- Quando suspeitar?
- Início precoce dos sintomas
- Infecções graves
- Resposta negativa a antibióticos
- Defeitos no crescimento
- Desnutrição
- Diarréia crônica
- Doença inflamatória cutânea
- Ausência de orgãos linfóides
- É um tipo de imunodeficiência grave, que envolve defeitos no desenvolvimento dos linfócitos T, podendo ser associados ou não as células B.
- Deficiência de Fagócitos
- Os defeitos de células fagocíticas representam cerca de 10 a 15% das imunodeficiências primárias e comprometem a capacidade fagocitária de destruir patógenos
- Alguns exemplos de doenças relacionadas a esse tipo são: Doença Granulomatosa Crônica (principal exemplo), Deficiência de Adesão Leucocitária (LAD), Neutropenia Congênita Grave e Neutropenia Cíclica.
- DOENÇA GRANULOMATOSA CRÔNICA
- Caracteriza-se por leucócitos incapazes de produzir compostos ativos de oxigênio, além de defeitos na função microbicida das células fagocíticas.
- Cerca de 50% dos casos da doença são relacionados a caracteristicas recessivas associadas ao cromossomo X, sendo assim, mais frequente em indivíduos do sexo masculino.
- Portanto, a falha na atividade microbicida dos fagócitos ocorre devido a uma mutação do complexo enzimático responsável pela produção de produtos tóxicos derivados do oxigênio.
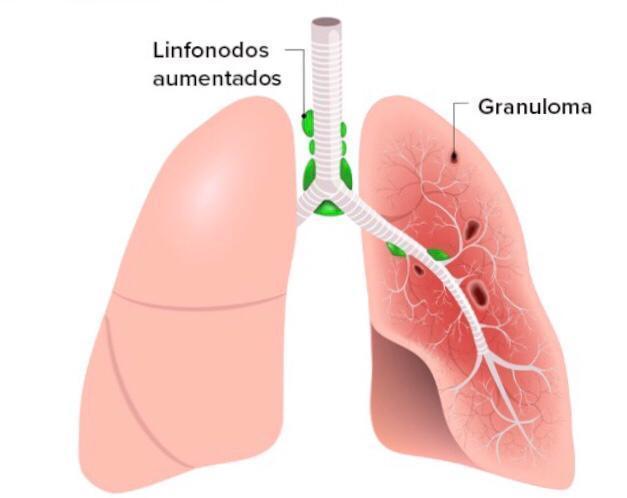
- Sendo assim, indivíduos que herdam essa falha são acometidos de infecções recorrentes de origem fúngica e bacteriana, formando também granulomas.
- Lesões granulomatosas múltiplas ocorrem nos pulmões, fígado, linfonodos e tratos gastrointestinal e geniturinário (causando obstrução). Também pode ocorrer atraso no crescimento.
- Sendo assim, indivíduos que herdam essa falha são acometidos de infecções recorrentes de origem fúngica e bacteriana, formando também granulomas.
- Portanto, a falha na atividade microbicida dos fagócitos ocorre devido a uma mutação do complexo enzimático responsável pela produção de produtos tóxicos derivados do oxigênio.
- Cerca de 50% dos casos da doença são relacionados a caracteristicas recessivas associadas ao cromossomo X, sendo assim, mais frequente em indivíduos do sexo masculino.
- Caracteriza-se por leucócitos incapazes de produzir compostos ativos de oxigênio, além de defeitos na função microbicida das células fagocíticas.
- DOENÇA GRANULOMATOSA CRÔNICA
- Alguns exemplos de doenças relacionadas a esse tipo são: Doença Granulomatosa Crônica (principal exemplo), Deficiência de Adesão Leucocitária (LAD), Neutropenia Congênita Grave e Neutropenia Cíclica.
- Quando suspeitar?
- Início precoce
- Deficiência ponderal e estrutural
- Abcessos recorrentes
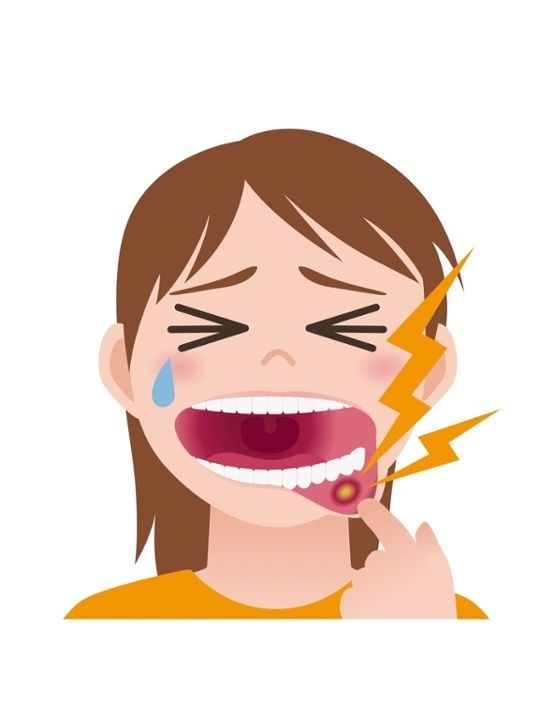
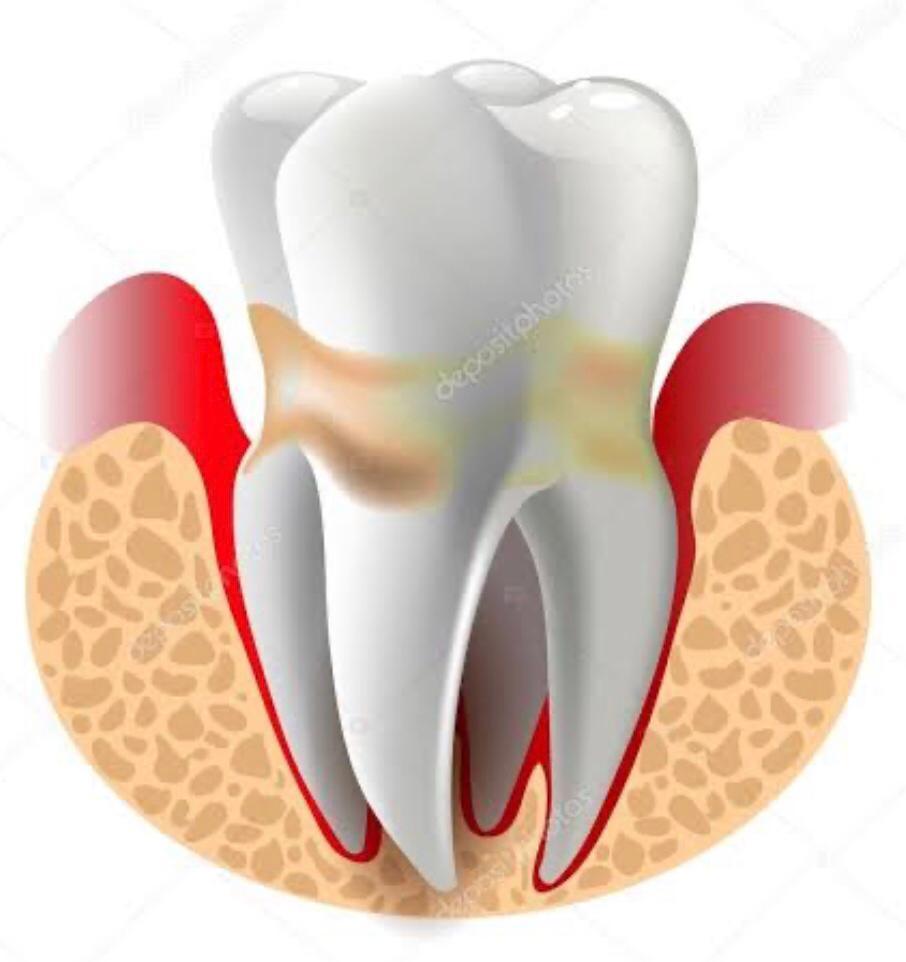
- Estomatite e periodontite
- Atraso na queda do cordão umbilical
- Infecções recorrentes
- Os defeitos de células fagocíticas representam cerca de 10 a 15% das imunodeficiências primárias e comprometem a capacidade fagocitária de destruir patógenos
- Deficiência de Complemento
- As deficiências do sistema complemento são as mais raras, englobando cerca de 2% dos casos.
- São distúrbios isolados de componentes ou os inibidores do complemento, podendo ser hereditários ou adquiridos
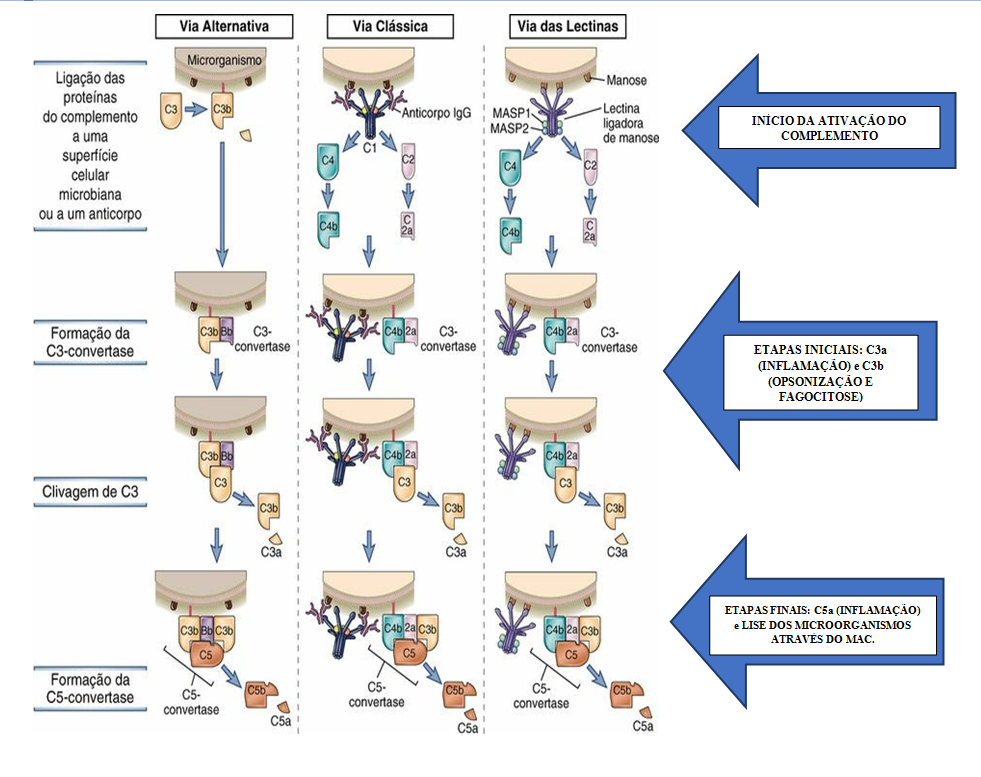
- O sistema complemento é um sistema de proteínas que possui 3 vias de ativação: clássica, alternativa e das lectinas.
- As deficiências hereditárias são autossômicas recessivas, exceto nas deficiências do inibidor de C1, que são autossômicas dominantes, e da properdina, ligada ao X.
- Essas deficiências resultam em opsonização defeituosa, fagocitose e lise de patógenos, e também prejudicam a remoção de imunocomplexos.
- As principais consequências associadas são infecções recorrentes e surgimento de doenças autoimunes (ex: LES, glomerulonefrite)
- Essas deficiências resultam em opsonização defeituosa, fagocitose e lise de patógenos, e também prejudicam a remoção de imunocomplexos.
- As deficiências hereditárias são autossômicas recessivas, exceto nas deficiências do inibidor de C1, que são autossômicas dominantes, e da properdina, ligada ao X.
- O sistema complemento é um sistema de proteínas que possui 3 vias de ativação: clássica, alternativa e das lectinas.
- São distúrbios isolados de componentes ou os inibidores do complemento, podendo ser hereditários ou adquiridos
- ANGIOEDEMA HEREDITÁRIO
- Causado por deficiência ou disfunção do inibidor de C1, proteína que regula a via de ativação clássica do complemento.
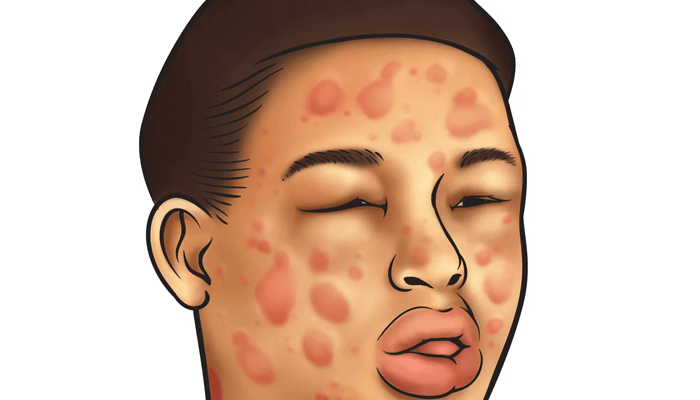
- Os sinais e sintomas do angioedema hereditário são semelhantes aos das outras formas de angioedema mediado pela bradicinina, com edema assimétrico e levemente doloroso que muitas vezes está presente na face, lábios e/ou na língua.
- Também podem ocorrer manifestações que sugerem obstrução intestinal, náuseas, vômitos e desconforto com cólicas
- Os sinais e sintomas do angioedema hereditário são semelhantes aos das outras formas de angioedema mediado pela bradicinina, com edema assimétrico e levemente doloroso que muitas vezes está presente na face, lábios e/ou na língua.
- Causado por deficiência ou disfunção do inibidor de C1, proteína que regula a via de ativação clássica do complemento.
- As deficiências do sistema complemento são as mais raras, englobando cerca de 2% dos casos.
- Imunodeficiência Humoral
- As imunodeficiências primárias (ou congênitas) podem ser divididas em 4 tipos principais, de acordo com o componente imunológico deficiente:
- Manifestam-se precocemente em bebês e crianças, surgindo desde o seu nascimento. Podem ser assintomáticas ou altamente letais no primeiro ano de vida.
Imagens e arquivos do mapa
Informações
- Descrição
- Mapa Mental sobre Imunodeficiências Primárias, criado por Sarah Novaes em 08-06-2020.
- Criado por
- Sarah Novaes
- Visualizações
- 40
- Avaliação