
Flussdiagramm
LEUCEMIAS
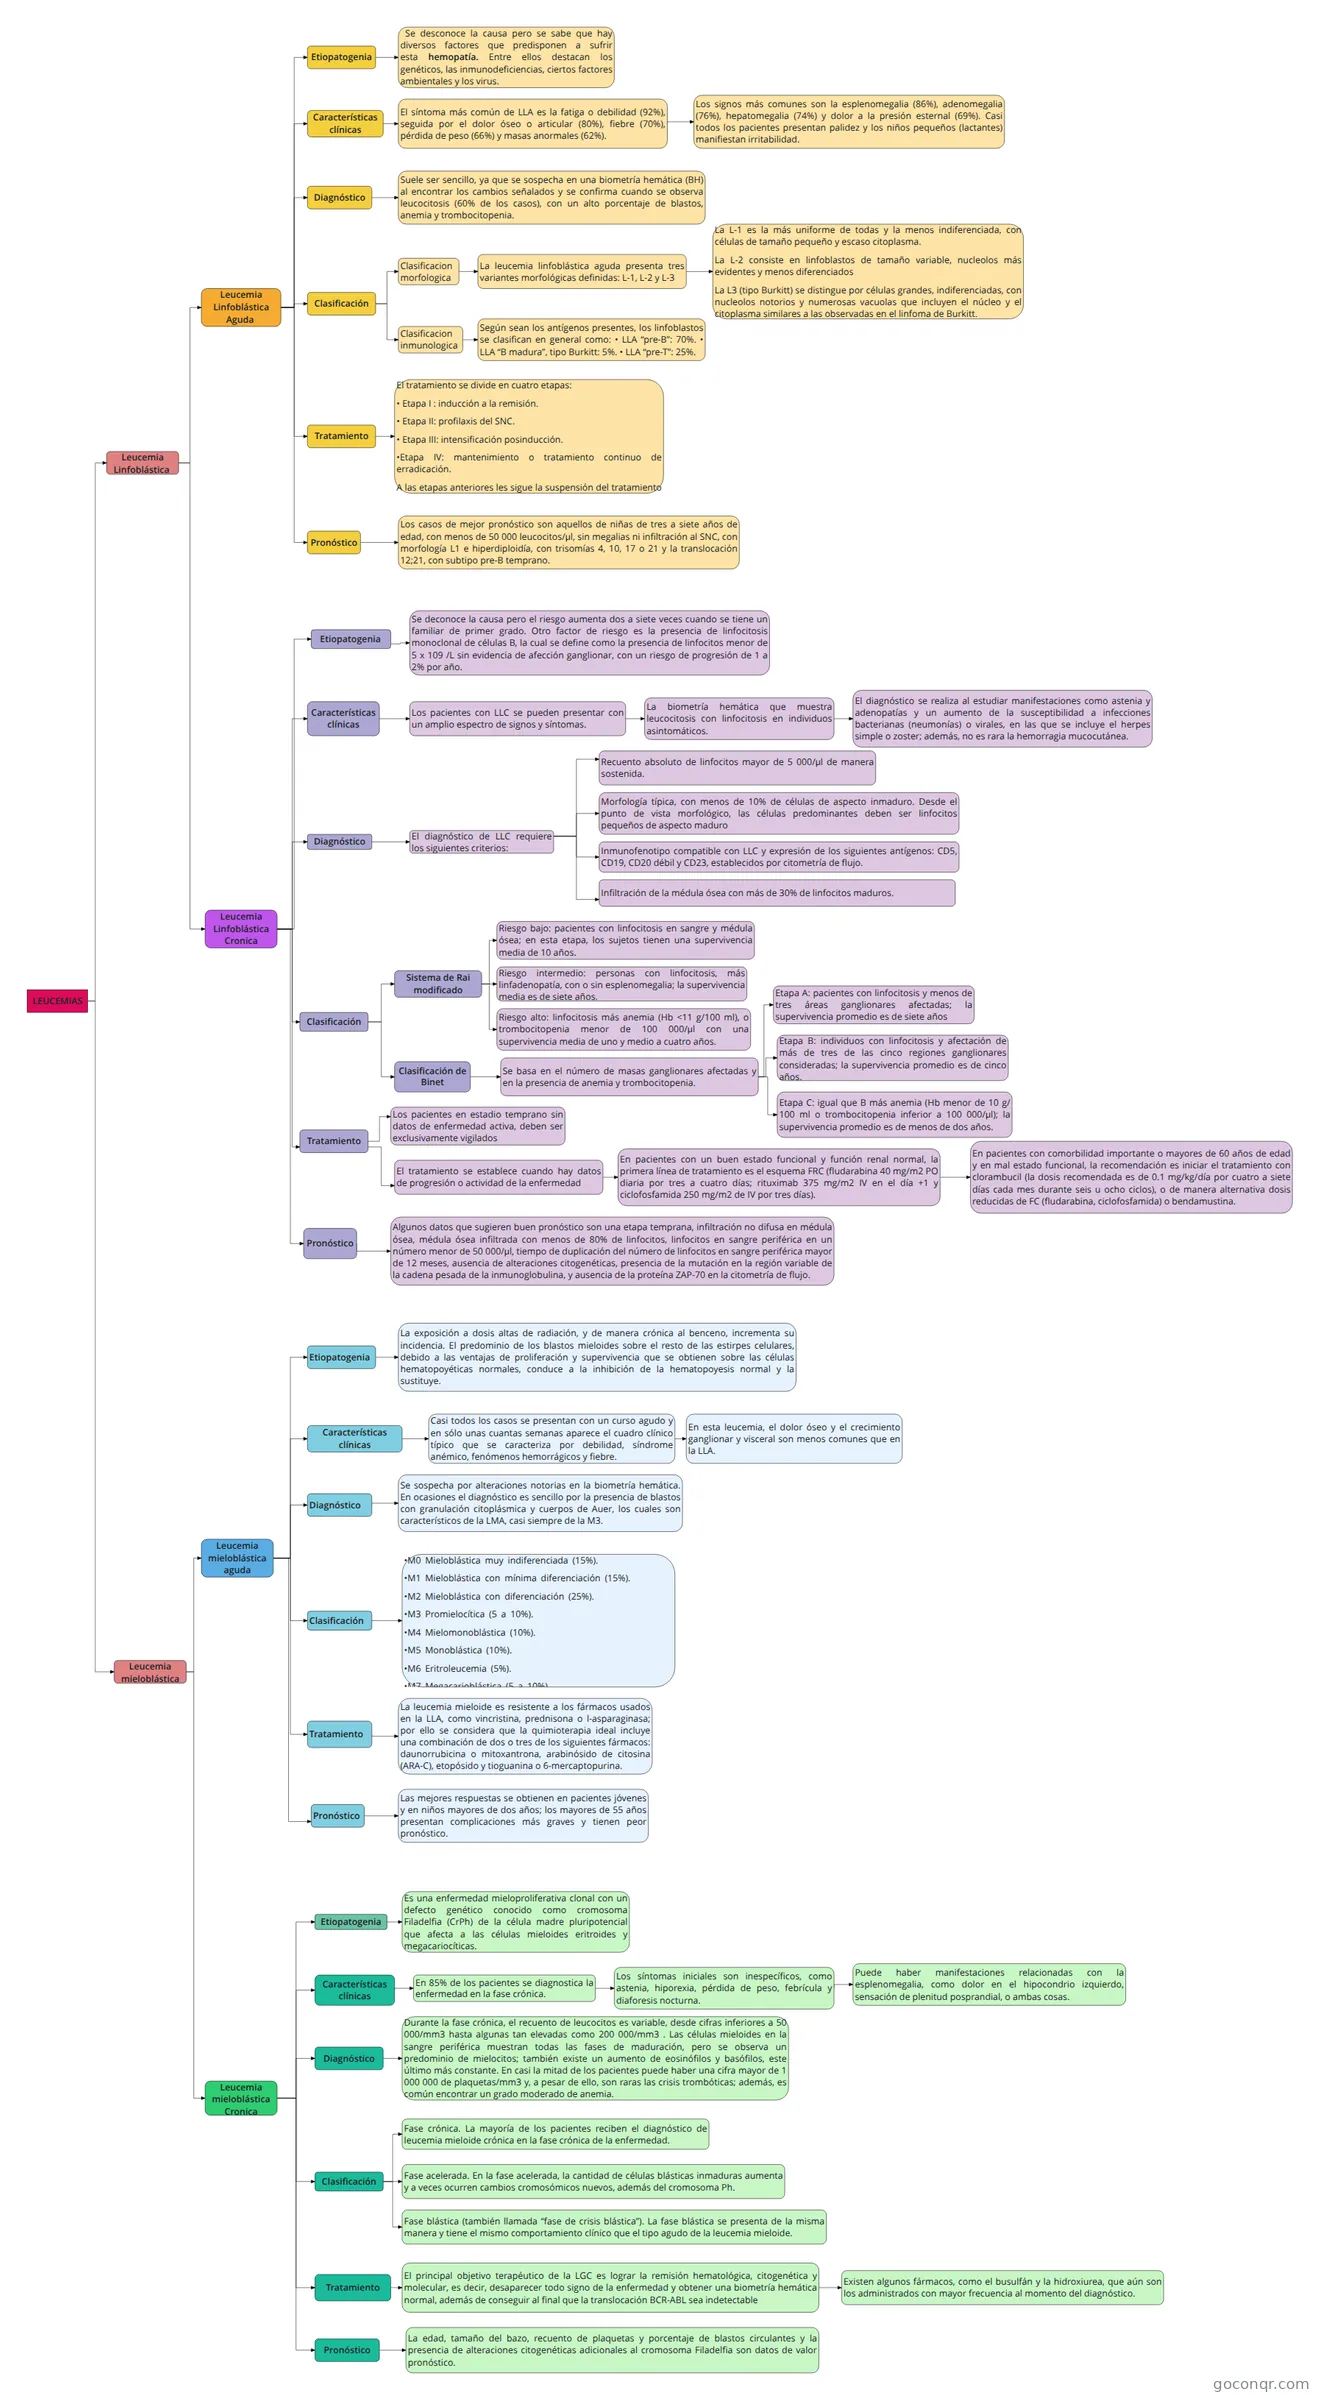
Diagrama de flujo: leucemias
Inhalt des Flussdiagramms
LEUCEMIAS
Leucemia Linfoblástica
Leucemia mieloblástica
Leucemia Linfoblástica Aguda
Leucemia Linfoblástica Cronica
Leucemia mieloblástica aguda
Leucemia mieloblástica Cronica
Etiopatogenia
Características clínicas
Diagnóstico
Clasificación
Tratamiento
Pronóstico
Se desconoce la causa pero se sabe que hay diversos factores que predisponen a sufrir esta hemopatía. Entre ellos destacan los genéticos, las inmunodeficiencias, ciertos factores ambientales y los virus.
El síntoma más común de LLA es la fatiga o debilidad (92%), seguida por el dolor óseo o articular (80%), fiebre (70%), pérdida de peso (66%) y masas anormales (62%).
Los signos más comunes son la esplenomegalia (86%), adenomegalia (76%), hepatomegalia (74%) y dolor a la presión esternal (69%). Casi todos los pacientes presentan palidez y los niños pequeños (lactantes) manifiestan irritabilidad.
Los casos de mejor pronóstico son aquellos de niñas de tres a siete años de edad, con menos de 50 000 leucocitos/μl, sin megalias ni infiltración al SNC, con morfología L1 e hiperdiploidía, con trisomías 4, 10, 17 o 21 y la translocación 12;21, con subtipo pre-B temprano.
El tratamiento se divide en cuatro etapas:
• Etapa I : inducción a la remisión.
• Etapa II: profilaxis del SNC.
• Etapa III: intensificación posinducción.
•Etapa IV: mantenimiento o tratamiento continuo de erradicación.
A las etapas anteriores les sigue la suspensión del tratamiento y la vigilancia a largo plazo.
Suele ser sencillo, ya que se sospecha en una biometría hemática (BH) al encontrar los cambios señalados y se confirma cuando se observa leucocitosis (60% de los casos), con un alto porcentaje de blastos, anemia y trombocitopenia.
Clasificacion morfologica
Clasificacion inmunologica
La leucemia linfoblástica aguda presenta tres variantes morfológicas definidas: L-1, L-2 y L-3
La L-1 es la más uniforme de todas y la menos indiferenciada, con células de tamaño pequeño y escaso citoplasma.
La L-2 consiste en linfoblastos de tamaño variable, nucleolos más evidentes y menos diferenciados
La L3 (tipo Burkitt) se distingue por células grandes, indiferenciadas, con nucleolos notorios y numerosas vacuolas que incluyen el núcleo y el citoplasma similares a las observadas en el linfoma de Burkitt.
Según sean los antígenos presentes, los linfoblastos se clasifican en general como: • LLA “pre-B”: 70%. • LLA “B madura”, tipo Burkitt: 5%. • LLA “pre-T”: 25%.
Etiopatogenia
La exposición a dosis altas de radiación, y de manera crónica al benceno, incrementa su incidencia. El predominio de los blastos mieloides sobre el resto de las estirpes celulares, debido a las ventajas de proliferación y supervivencia que se obtienen sobre las células hematopoyéticas normales, conduce a la inhibición de la hematopoyesis normal y la sustituye.
Características clínicas
Casi todos los casos se presentan con un curso agudo y en sólo unas cuantas semanas aparece el cuadro clínico típico que se caracteriza por debilidad, síndrome anémico, fenómenos hemorrágicos y fiebre.
En esta leucemia, el dolor óseo y el crecimiento ganglionar y visceral son menos comunes que en la LLA.
Diagnóstico
Se sospecha por alteraciones notorias en la biometría hemática. En ocasiones el diagnóstico es sencillo por la presencia de blastos con granulación citoplásmica y cuerpos de Auer, los cuales son característicos de la LMA, casi siempre de la M3.
Clasificación
•M0 Mieloblástica muy indiferenciada (15%).
•M1 Mieloblástica con mínima diferenciación (15%).
•M2 Mieloblástica con diferenciación (25%).
•M3 Promielocítica (5 a 10%).
•M4 Mielomonoblástica (10%).
•M5 Monoblástica (10%).
•M6 Eritroleucemia (5%).
•M7 Megacarioblástica (5 a 10%).
Tratamiento
La leucemia mieloide es resistente a los fármacos usados en la LLA, como vincristina, prednisona o l-asparaginasa; por ello se considera que la quimioterapia ideal incluye una combinación de dos o tres de los siguientes fármacos: daunorrubicina o mitoxantrona, arabinósido de citosina (ARA-C), etopósido y tioguanina o 6-mercaptopurina.
Pronóstico
Las mejores respuestas se obtienen en pacientes jóvenes y en niños mayores de dos años; los mayores de 55 años presentan complicaciones más graves y tienen peor pronóstico.
Etiopatogenia
Se deconoce la causa pero el riesgo aumenta dos a siete veces cuando se tiene un familiar de primer grado. Otro factor de riesgo es la presencia de linfocitosis monoclonal de células B, la cual se define como la presencia de linfocitos menor de 5 x 10⁹ /L sin evidencia de afección ganglionar, con un riesgo de progresión de 1 a 2% por año.
Características clínicas
Los pacientes con LLC se pueden presentar con un amplio espectro de signos y síntomas.
La biometría hemática que muestra leucocitosis con linfocitosis en individuos asintomáticos.
El diagnóstico se realiza al estudiar manifestaciones como astenia y adenopatías y un aumento de la susceptibilidad a infecciones bacterianas (neumonías) o virales, en las que se incluye el herpes simple o zoster; además, no es rara la hemorragia mucocutánea.
Diagnóstico
El diagnóstico de LLC requiere los siguientes criterios:
Recuento absoluto de linfocitos mayor de 5 000/μl de manera sostenida.
Morfología típica, con menos de 10% de células de aspecto inmaduro. Desde el punto de vista morfológico, las células predominantes deben ser linfocitos pequeños de aspecto maduro
Inmunofenotipo compatible con LLC y expresión de los siguientes antígenos: CD5, CD19, CD20 débil y CD23, establecidos por citometría de flujo.
Infiltración de la médula ósea con más de 30% de linfocitos maduros.
Clasificación
Sistema de Rai modificado
Riesgo bajo: pacientes con linfocitosis en sangre y médula ósea; en esta etapa, los sujetos tienen una supervivencia media de 10 años.
Riesgo intermedio: personas con linfocitosis, más linfadenopatía, con o sin esplenomegalia; la supervivencia media es de siete años.
Riesgo alto: linfocitosis más anemia (Hb <11 g/100 ml), o trombocitopenia menor de 100 000/μl con una supervivencia media de uno y medio a cuatro años.
Clasificación de Binet
Se basa en el número de masas ganglionares afectadas y en la presencia de anemia y trombocitopenia.
Etapa A: pacientes con linfocitosis y menos de tres áreas ganglionares afectadas; la supervivencia promedio es de siete años
Etapa B: individuos con linfocitosis y afectación de más de tres de las cinco regiones ganglionares consideradas; la supervivencia promedio es de cinco años.
Etapa C: igual que B más anemia (Hb menor de 10 g/ 100 ml o trombocitopenia inferior a 100 000/μl); la supervivencia promedio es de menos de dos años.
Tratamiento
Los pacientes en estadio temprano sin datos de enfermedad activa, deben ser exclusivamente vigilados
El tratamiento se establece cuando hay datos de progresión o actividad de la enfermedad
En pacientes con un buen estado funcional y función renal normal, la primera línea de tratamiento es el esquema FRC (fludarabina 40 mg/m2 PO diaria por tres a cuatro días; rituximab 375 mg/m2 IV en el día +1 y ciclofosfamida 250 mg/m2 de IV por tres días).
En pacientes con comorbilidad importante o mayores de 60 años de edad y en mal estado funcional, la recomendación es iniciar el tratamiento con clorambucil (la dosis recomendada es de 0.1 mg/kg/día por cuatro a siete días cada mes durante seis u ocho ciclos), o de manera alternativa dosis reducidas de FC (fludarabina, ciclofosfamida) o bendamustina.
Pronóstico
Algunos datos que sugieren buen pronóstico son una etapa temprana, infiltración no difusa en médula ósea, médula ósea infiltrada con menos de 80% de linfocitos, linfocitos en sangre periférica en un número menor de 50 000/μl, tiempo de duplicación del número de linfocitos en sangre periférica mayor de 12 meses, ausencia de alteraciones citogenéticas, presencia de la mutación en la región variable de la cadena pesada de la inmunoglobulina, y ausencia de la proteína ZAP-70 en la citometría de flujo.
Es una enfermedad mieloproliferativa clonal con un defecto genético conocido como cromosoma Filadelfia (CrPh) de la célula madre pluripotencial que afecta a las células mieloides eritroides y megacariocíticas.
Etiopatogenia
Características clínicas
En 85% de los pacientes se diagnostica la enfermedad en la fase crónica.
Los síntomas iniciales son inespecíficos, como astenia, hiporexia, pérdida de peso, febrícula y diaforesis nocturna.
Puede haber manifestaciones relacionadas con la esplenomegalia, como dolor en el hipocondrio izquierdo, sensación de plenitud posprandial, o ambas cosas.
Diagnóstico
Durante la fase crónica, el recuento de leucocitos es variable, desde cifras inferiores a 50 000/mm3 hasta algunas tan elevadas como 200 000/mm3 . Las células mieloides en la sangre periférica muestran todas las fases de maduración, pero se observa un predominio de mielocitos; también existe un aumento de eosinófilos y basófilos, este último más constante. En casi la mitad de los pacientes puede haber una cifra mayor de 1 000 000 de plaquetas/mm3 y, a pesar de ello, son raras las crisis trombóticas; además, es común encontrar un grado moderado de anemia.
Clasificación
Fase crónica. La mayoría de los pacientes reciben el diagnóstico de leucemia mieloide crónica en la fase crónica de la enfermedad.
Fase acelerada. En la fase acelerada, la cantidad de células blásticas inmaduras aumenta y a veces ocurren cambios cromosómicos nuevos, además del cromosoma Ph.
Fase blástica (también llamada “fase de crisis blástica”). La fase blástica se presenta de la misma manera y tiene el mismo comportamiento clínico que el tipo agudo de la leucemia mieloide.
Tratamiento
El principal objetivo terapéutico de la LGC es lograr la remisión hematológica, citogenética y molecular, es decir, desaparecer todo signo de la enfermedad y obtener una biometría hemática normal, además de conseguir al final que la translocación BCR-ABL sea indetectable
Existen algunos fármacos, como el busulfán y la hidroxiurea, que aún son los administrados con mayor frecuencia al momento del diagnóstico.
Pronóstico
La edad, tamaño del bazo, recuento de plaquetas y porcentaje de blastos circulantes y la presencia de alteraciones citogenéticas adicionales al cromosoma Filadelfia son datos de valor pronóstico.
Informationen
- Beschreibung
- Flussdiagramm am LEUCEMIAS, erstellt von DEYLA DAYANE MORENO DE LA CRUZ am 03/10/2021.
- Erstellt von
- DEYLA DAYANE MORENO DE LA CRUZ
- Aufrufe
- 0
- Bewertung