
Flussdiagramm
Ohne Titel
Inhalt des Flussdiagramms
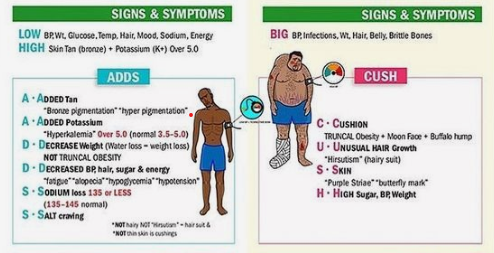
Trastornos Suprarrenales
ENFERMEDAD DE ADDISON
SD. DE CUSHING
FISIOPATOLOGÍA
Défict de:
Glucocorticoides
Mineralocorticoides
Andrógenos
Sin niveles mínimos de cortisol se evita el feed-back hipófiso-hipotalámico, por lo que aumenta la producción de CRH-ACTH
La destrucción de la zona glomerular > los niveles de renina plasmática y angiotensina II, para mantener una secreción normal de aldosterona
Surge pérdida del vello axilar y pubiano, caída del cabello, oligomenorrea e inhibición de la líbido en ambos sexos
El déficit de cortisol < gluconeogénesis= hipoglucemia, astenia y fatiga muscular
Por cada molécula de ACTH que se escinde de la POMC, se produce b-lipotropina, que contiene una secuencia melanocito estimulante + ACTH= hiperpigmentación de la piel y mucosas
En etapas avanzadas la pérdida de sodio y agua por el hipoaldosteronismo = hipovolemia e hipotensión arterial. La hipotensión ortostática es más marcada en la insuficiencia suprarrenal primaria que en la secundaria, y es el resultado de un descenso en la expresión de los receptores catecolamínicos vasculares.
Primaria
FISIOPATOLOGÍA
La destrucción de la corteza suprarrenal genera < secreción de glucocorticoides, mineralocorticoides y andrógenos suprarrenales.
insuficiencia autoinmune
Afección primaria de la zona glomerulosa
Provoca concentraciones bajas de aldosterona y actividad elevada de la renina plasmática
En la fase de deficiencia progresiva de glucocorticoides
Existe una respuesta inadecuada a estímulos estresantes, seguida de una fase de bajas concentraciones basales de cortisol
Secundaria y terciaria
La disfunción hipotalámica o pituitaria resulta en una disminución de la secreción de ACTH
Causando atrofia suprarrenal de la zona fasciculada y reticular= respuestas inadecuadas de los corticosteroides al estrés
también puede ocurrir hiponatremia y expansión de volumen por el aumento inapropiado da vasopresina
Causas hereditarias
Síndromes poliglandulares autoinmunes
Adrenoleucodistrofia
Caracterizado por insuficiencia suprarrenal, hipoparatiroidismo, candidiasis mucocutánea y distrofia ectodérmica.
Clasificación
El tipo 1: es una enfermedad monogénica causada por una mutación en el gen regulador autoinmune
El tipo 2: asociado con
Alelos y haplotipos distintos dentro del complejo mayor de histocompatibilidad , incluidos DR3-DQ2, DR4-DQ8, DRB1-0301 y DRB1-0404
Mutaciones en genes que pueden aumentar la susceptibilidad a la insuficiencia suprarrenal autoinmune, incluidos CTLA4 , PTPN22 y MICA 5.1
Caracterizado por parálisis espástica e insuficiencia suprarrenal. Puede ocurrir hipogonadismo primario.
Por una mutación en el gen ABCD1 que codifica la proteína transportadora peroxisomal
Genera oxidación defectuosa de los ácidos grasos de cadena muy larga = su acumulación en el cerebro y la corteza suprarrenal.
Resultando una desmielinización progresiva del sistema nervioso central
Dependiente de ACTH
Enfermedad de Cushing (adenoma hipofisario)
La secreción autónoma de ACTH por parte de un tumor hipofisario provoca la alteración del mecanismo de retroalimentación
Genera interrupción del ritmo circadiano de la producción de cortisol y exceso de su secreción
Los tumores corticotropos se caracterizan por la expresión aberrante de proteínas implicadas en la regulación del ciclo celular
Por lo que se dañan los factores hipotalámicos estimulantes e inhibidores
Existe una resistencia parcial a la retroalimentación negativa de los glucocorticoides en los tumores corticotropos contribuye a la hipersecreción de ACTH
Mecanismos
Mutaciones en el gen del miembro 1 del grupo C de la subfamilia 3 del receptor nuclear que codifica el receptor de glucocorticoides
Altos niveles de isoforma 11-betahidroxiesteroide deshidrogenasa que inactiva el cortisol
USP8 es una enzima desubiquitinante que juega un papel importante en la regulación del receptor del factor de crecimiento epidérmico
Síndrome de ACTH ectópica
Producción y secreción anormales de cortisol por un tumor no hipofisario sintetiza y secreta ACTH
El exceso de ACTH hiperestimula la corteza suprarrenal, lo que resulta en: secreción excesiva de cortisol e hiperplasia suprarrenal
Independiente de ACTH
Adenoma suprarrenal
Carcinoma suprarrenal
Hay anomalías en la vía de señalización de cAMP vinculadas a la mayoría de las alteraciones genéticas y moleculares asociadas con los tumores suprarrenales benignos, incluidas las mutaciones somáticas y de la línea germinal en:
-Gen PRKAR1A (subunidad reguladora de la proteína quinasa A dependiente de cAMP.
-Gen GNAS (subunidad alfa de la proteína G estimulante)
-Genes PDE11A/8B (fosfodiesterasa 11A y 8B que degrada cAMP)
-CTNNB1 (beta-catenina): mutaciones activadoras, que son más frecuentes en los adenomas de la corteza suprarrenal no secretores
Surgen por
Cambios moleculares:
-Aberraciones cromosómicas
-Mutaciones de ADN
-Cambios epigenéticos, especialmente la metilación del ADN
-Desregulación de la expresión de microARN (miARN)
Genes supresores de tumores : -TP53 (gen mutado más comúnmente
-MC2R (receptor de la hormona adrenocorticotrópica))
Elaborado por: Pamela Bruzzone A.
Bibliografía
Dynamed. Insuficiencia suprarrenal en adultos. Servicios de información de EBSCO.
Kasper, D. L., Fauci, A. S., Hauser, S. L., Longo, D. L., Jameson, J. L., & Loscalzo, J. (2019). Harrison: Principios de Medicina Interna (20 ed.). McGraw-Hill.
DynaMed. Cushing Disease. EBSCO Information Services.
Informationen
- Beschreibung
- Flussdiagramm am Ohne Titel, erstellt von kevin riofrio am 06/05/2022.
- Erstellt von
- kevin riofrio
- Aufrufe
- 0
- Bewertung