
Mindmap
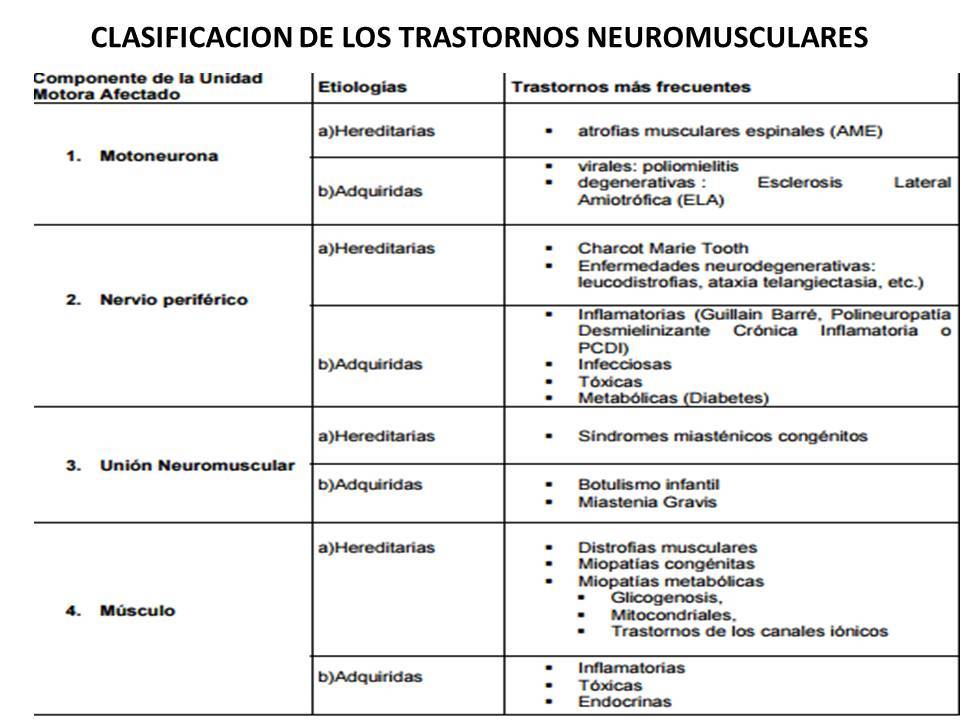
ENFERMEDADES NEUROMUSCULARES MOTONEURONA 2
Inhalt der Mindmap
ENFERMEDADES NEUROMUSCULARES MOTONEURONA 2
MOTONEURONA
- ATROFIAS ESPINALES AME
- Trastorno hereditario autosómica recesiva de las neuronas motoras espinales y bulbares .
- que causan atrofia y debilidad musculares, usualmente de forma simétrica y proximal, con predominio de extremidades inferiores y estando respetada la musculatura facial y el intelecto
- MANIFESTACIONES CLINICAS
- Curso progresivo. Predominio en tronco y cintura pelvica de extremidades inferiores.
- Hipotonía y debilidad muscular con abolición de reflejos osteotendinosos
- Fasciculaciones y tremores musculares, más visibles en la lengua (inconstante).
- MANIFESTACIONES CLINICAS
- normalmente ambos padres son portadores del gen anormal y transmiten este gen a su hijo
- tipos
- AME Tipo I
- Enfermedad de Werdnig-Hoffmann.
- DX
- antes de los 6 meses de edad
- escaso control de la cabeza
- rasgo característico los niños no pueden sentarse ni ponerse de pie SIN asistiencia
- dificultades para la deglución terminan con gastrostomía
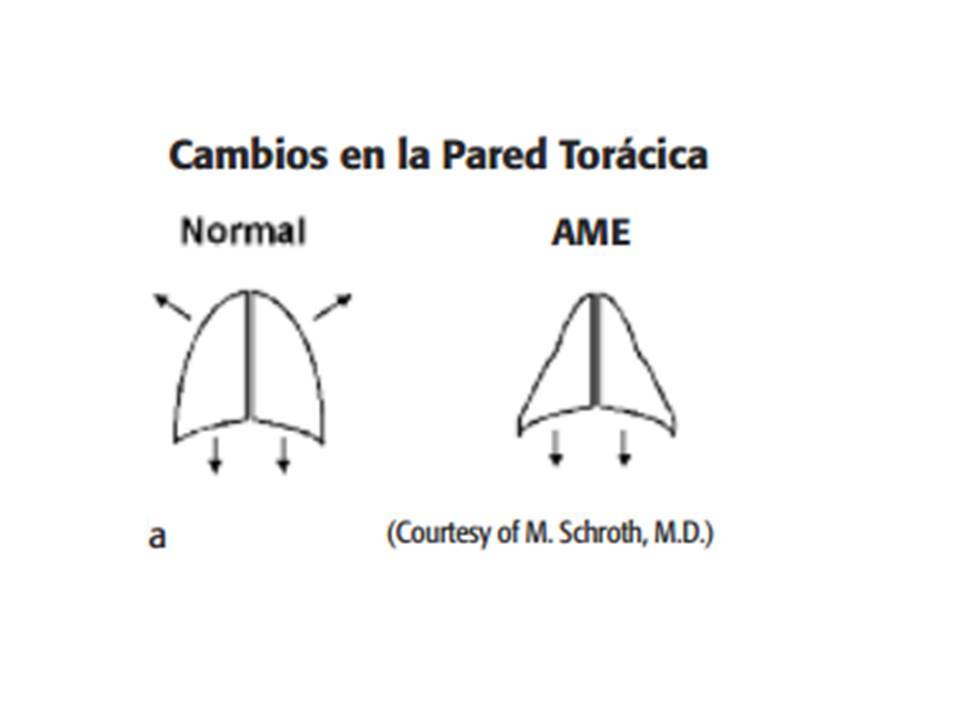
- debilidad en los músculos respiratorios Los pulmones no se desarrollan completamente
- escoliosis, displasia de cadera, huesos se vuelven débiles y pueden romperse con facilidad
- debilidad en los músculos respiratorios Los pulmones no se desarrollan completamente
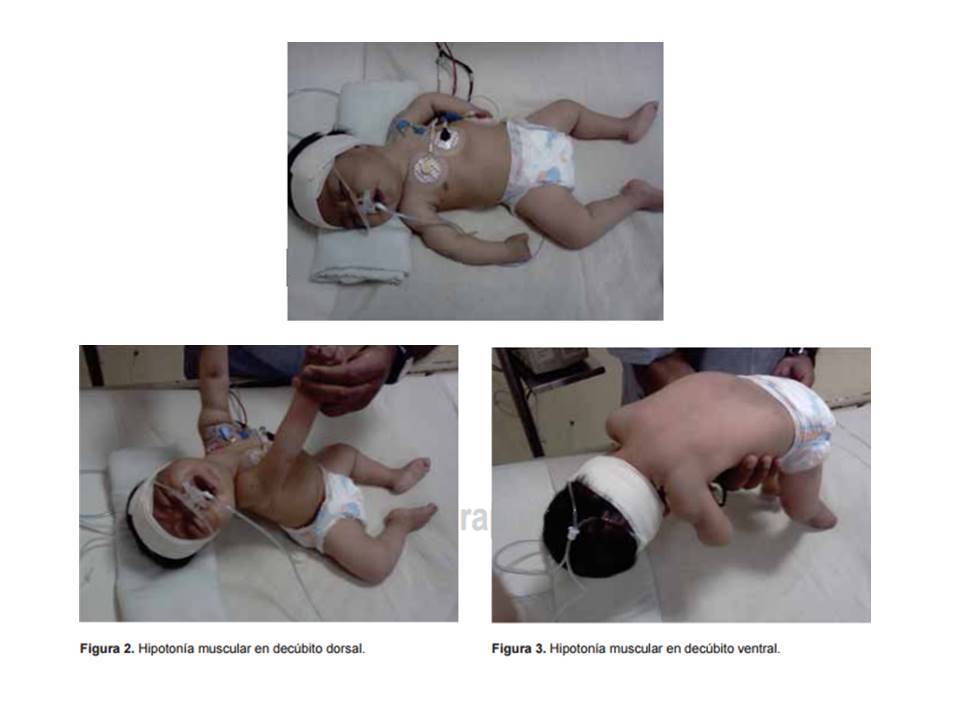
- Hipotonía de las cuatro extremidades con posición característica: brazos extendidos a lo largo del tronco, pronación de antebrazos, así como piernas abiertas y pegadas al plano de apoyo
- dificultades para la deglución terminan con gastrostomía
- rasgo característico los niños no pueden sentarse ni ponerse de pie SIN asistiencia
- escaso control de la cabeza
- antes de los 6 meses de edad
- DX
- Enfermedad de Werdnig-Hoffmann.
- AME Tipo II
- dx
- diagnóstico casi siempre se realiza antes de los 2 años
- retrasos en los hitos del desarrollo motor
- rasgo distintivo es la capacidad de mantener una posición sedente sin soporte
- pueden ponerse de pie con asistencia y el uso de soportes ortopédicos, pero no pueden caminar y requieren una silla de ruedas para movilizarse.
- debilidad músculos respiratorios dificultad para toser
- escoliosis, displasia de cadera, huesos se vuelven débiles y pueden romperse con facilidad
- debilidad músculos respiratorios dificultad para toser
- pueden ponerse de pie con asistencia y el uso de soportes ortopédicos, pero no pueden caminar y requieren una silla de ruedas para movilizarse.
- rasgo distintivo es la capacidad de mantener una posición sedente sin soporte
- retrasos en los hitos del desarrollo motor
- diagnóstico casi siempre se realiza antes de los 2 años
- dx
- AME Tipo III
- también se conoce como Enfermedad de Kugelberg Welander, o Atrofia Muscular Espinal Juvenil.
- DX
- Normalmente es diagnosticada antes de los 3 años de edad, pero es posible que no se diagnostique hasta la adolescencia
- rasgo característico la capacidad de ponerse de pie y caminar de forma independiente
- dificultad para caminar, correr, y subir escaleras a medida que se hacen mayores
- tienen riesgo de tener sobrepeso
- se puede observar un temblor leve de los dedos y las manos, y con frecuencia se producen síntomas de dolores y uso excesivo de las articulaciones
- dificultades para comer y dificultades respiratorias
- se puede observar un temblor leve de los dedos y las manos, y con frecuencia se producen síntomas de dolores y uso excesivo de las articulaciones
- tienen riesgo de tener sobrepeso
- dificultad para caminar, correr, y subir escaleras a medida que se hacen mayores
- rasgo característico la capacidad de ponerse de pie y caminar de forma independiente
- Normalmente es diagnosticada antes de los 3 años de edad, pero es posible que no se diagnostique hasta la adolescencia
- DX
- también se conoce como Enfermedad de Kugelberg Welander, o Atrofia Muscular Espinal Juvenil.
- AME Tipo IV(Iniciación en la edad adulta)
- síntomas de leves a moderados comienzan normalmente en la segunda o tercera década de vida
- músculos utilizados para tragar y respirar raramente se ven afectados
- impedimento motor leve paciente tiene la debilidad muscular, temblor y las sacudidas, con o sin problemas respiratorios
- músculos utilizados para tragar y respirar raramente se ven afectados
- síntomas de leves a moderados comienzan normalmente en la segunda o tercera década de vida
- AME Tipo I
- tipos
- defectos en el gen SMN1, el cual fabrica una proteína que es importante para la supervivencia de las neuronas motoras (proteína SMN).
- niveles insuficientes de la proteína SMN llevan a la degeneración de las neuronas motoras inferiores
- que causan atrofia y debilidad musculares, usualmente de forma simétrica y proximal, con predominio de extremidades inferiores y estando respetada la musculatura facial y el intelecto
- diagnóstico
- clínicamente observando la apariencia física del niño
- pruebas genéticas
- electromiografía (EMG)
- biopsia del músculo
- electromiografía (EMG)
- pruebas genéticas
- clínicamente observando la apariencia física del niño
- tratamiento
- todas las terapias
- ft
- terapia acuatica
- AMA
- SDM
- Es importante que los niños afectados con AME estén en una posición derecha a la edad más temprana posible. El estar de pie es importante en el desarrollo ya que permite una mejor función respiratoria, mejora la función intestinal, y proporciona una mayor movilidad. Es extremadamente beneficioso que los niños sean colocados en una posición derecha (vertical) durante el mayor tiempo posible, o tanto como lo toleren, a lo largo del día
- ft
- LA AME no tiene aún tratamiento curativo
- todas las terapias
- Trastorno hereditario autosómica recesiva de las neuronas motoras espinales y bulbares .
- HEREDITARIAS
- ATROFIAS ESPINALES AME
ADQUIRIDA
- VIRALES
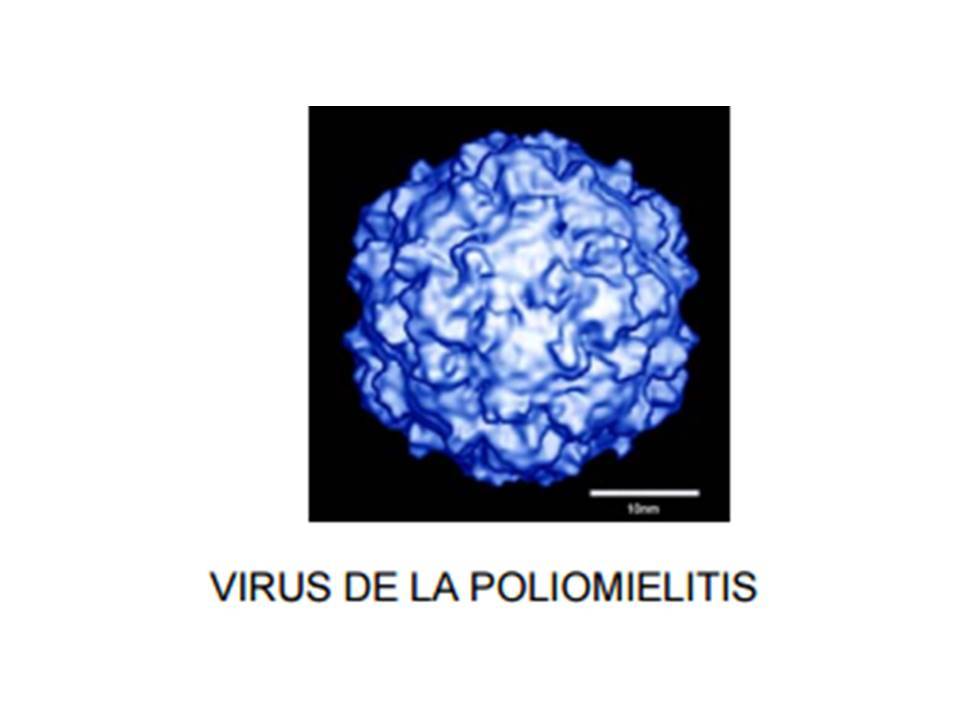
- POLIOMIELITIS
- enfermedad caracterizada por una parálisis fláccida asimétrica
- causada
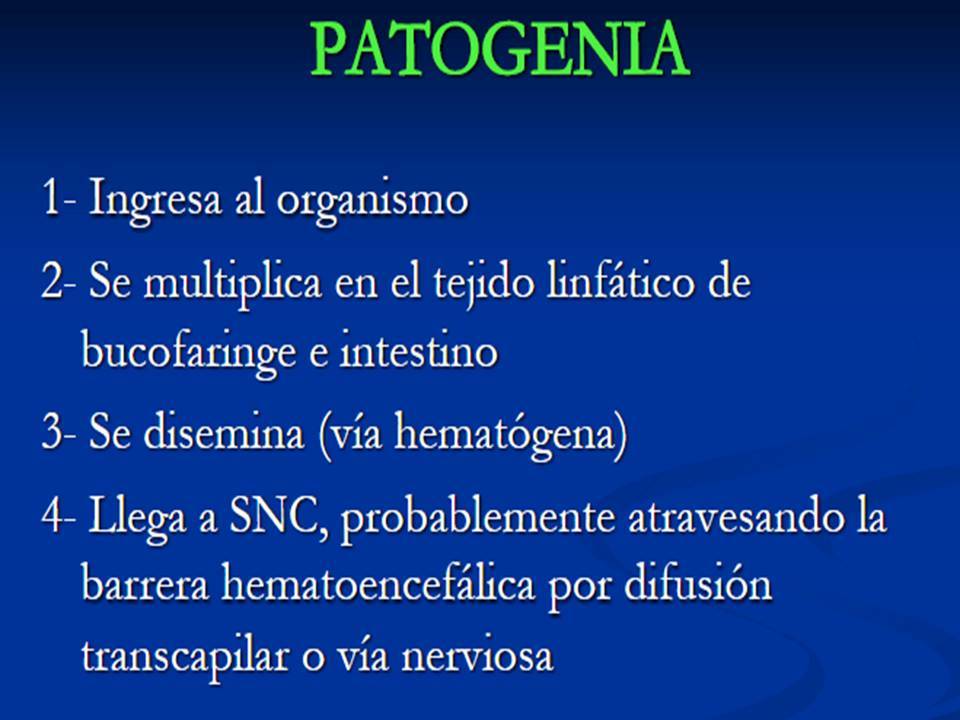
- POLIO virus perteneciente al género de los enterovirus, familia Picornaviru
- transmite
- ingestión de sustancias contaminadas
- contacto directo con personas que puedan transmitir la enfermedad.
- causada
- afecta sobre todo a los menores de 5 años
- TIPOS
- abortiva 4-8%
- Poliomielitis no paralitica
- Paralítica
- 0,5-1%Inicio es similar a forma abortiva Se recupera en 3 a 5 días (enfermedad menor) , Recae síntomas previos con mayor intensidad, 2 a 4 días después de que principia el segundo periodo (enfermedad mayor), se produce parálisis
- cuadro clínico
- inicio: irritabilidad, dolor muscular, manera súbita, se caracteriza por ser una lesión de las astas anteriores de la médula, peculiaridades: a) Asimétrica , Proximal Pérdida o limitación de los movimientos voluntarios en las zonas afectada, Flacidez o atonía , Arreflexia Sin alteraciones de la sensibilidad, Avanza por segmentos , Afección de pares craneales: III, VII, IX, X y XI
- Se estima que un 25% de los pacientes se recuperan completamente, otro 25% queda con debilidad muscular y leves atrofias que ocasionan escasa alteración funcional y el 50% restante permanece definitivamente con secuelas funcionalmente importantes
- asintomática 90-95%
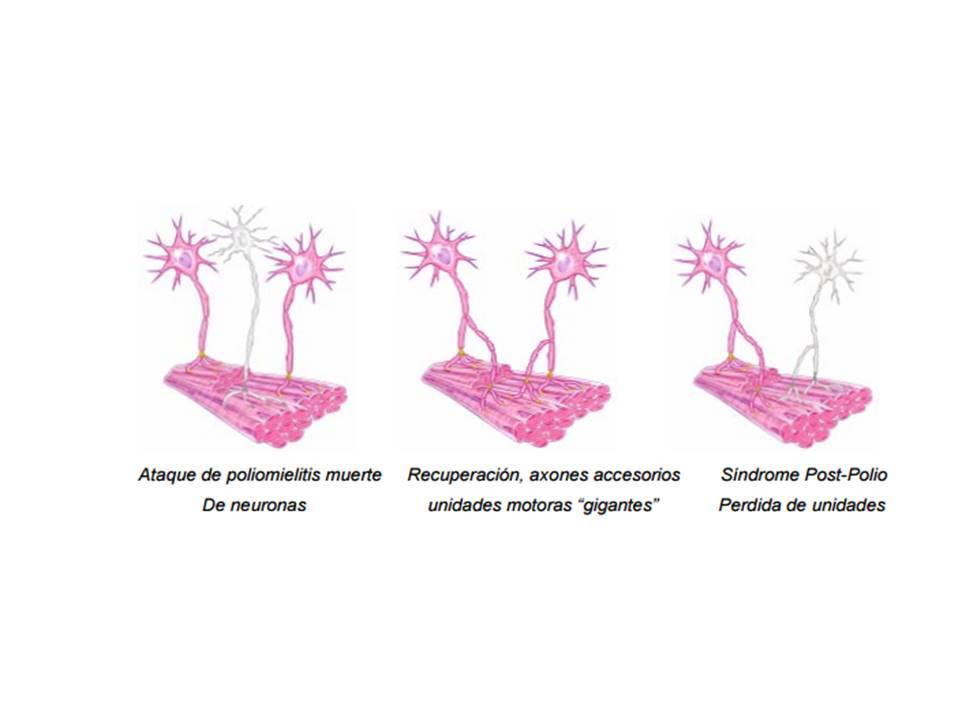
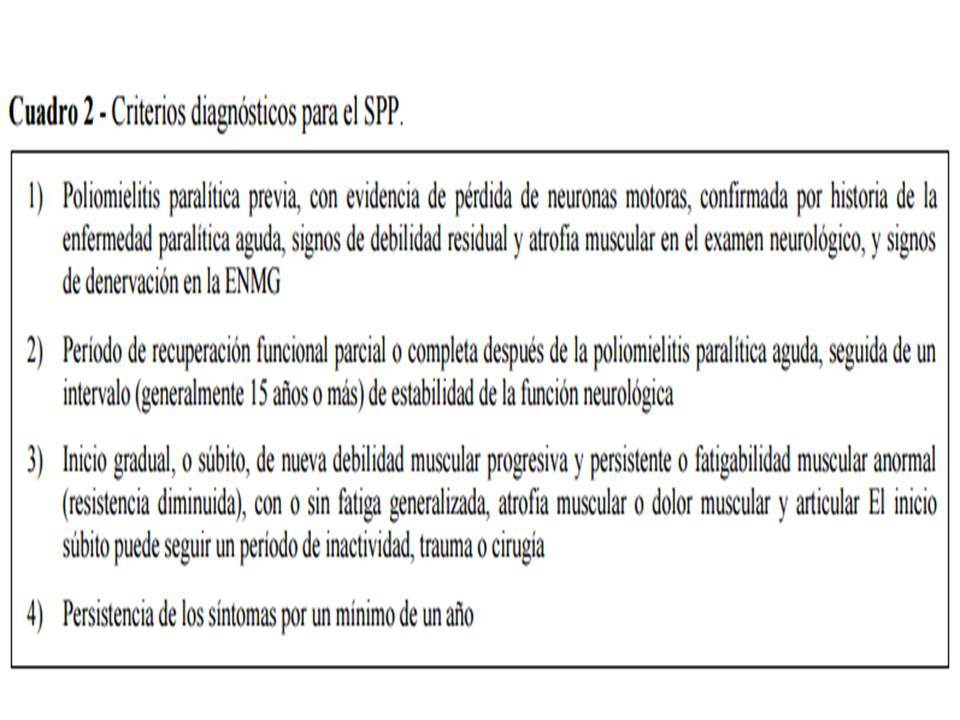
- Síndrome postpoliomielitis
- se presenta entre los 15 y los 40 años después del ataque de la poliomielitis
- sintomas
- TTO FT
- actividades de resistencia de bajo i
- aeróbicos de bajo impacto
- 3V POT SEMANA
- i :20%
- AUMENTAR mAX 10% AL MES
- i :20%
- 3V POT SEMANA
- técnicas de respiración adecuada
- – Ejercicios Acuáticos
- Corrección del alineamiento postural
- Tratamiento del dolor
- Aplicación de modalidades terapéuticas
- Movilización articular
- consecuencias de la enfermedad
- deformidades
- estáticas dinamicas
- Pie equinovaro supinado, pie equino, pie valgo pronado, calcáneo talo, genu flexus, genu recurvatum, músculos flexores de cadera débiles
- Dificultades para la bipedestación y la marcha
- por
- Deformidad - Debilidad muscular - Dolor - Control neurológico deficitario
- músculos más comprometidos en orden de frecuencia decreciente
- tibial anterior, peroneos, tibial posterior, extensor común de los dedos, cuádriceps, tríceps sural, glúteos y desequilibrio de los abductores
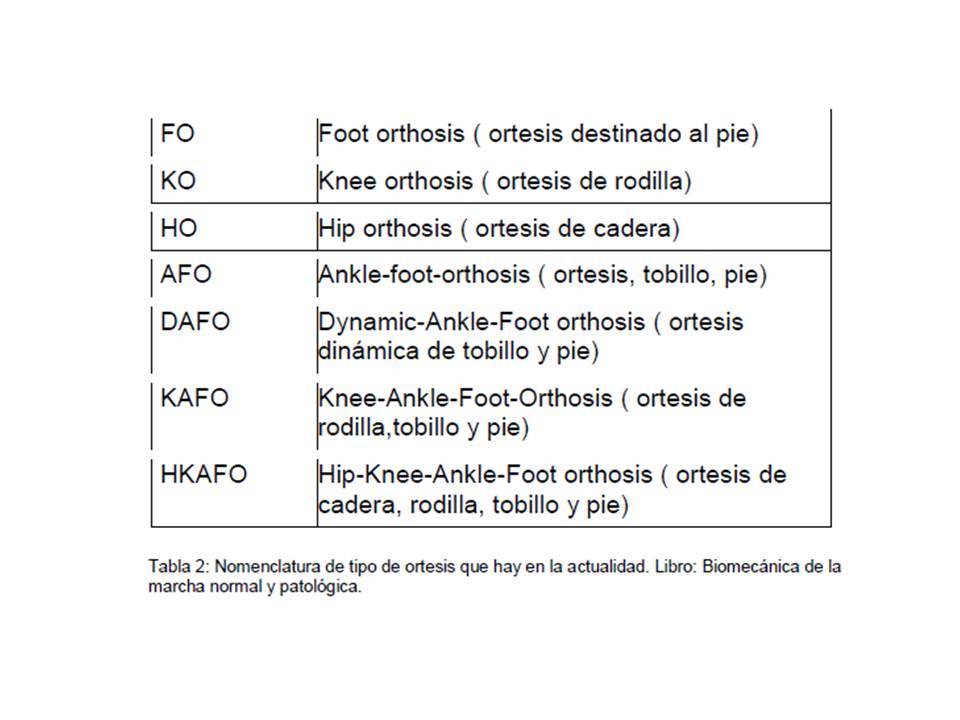
- Tto ortopedico
- A nivel del pie - A nivel de la pierna y el pie. - Por encima de rodilla. - Extremidad inferior y columna
- A nivel del pie - A nivel de la pierna y el pie. - Por encima de rodilla. - Extremidad inferior y columna
- deformidades
- MUY CONTAGIOSA
- enfermedad caracterizada por una parálisis fláccida asimétrica
- fisiopatología
- Las regiones más afectadas del sistema nervioso central son:
- 1) Médula espinal, especialmente astas anteriores (motoras). 2) Tronco cerebral, de este los núcleos vestibulares y pares craneales, y el más importante la formación reticular (aquí se encuentran los centros vitales, respiración, ritmo cardiaco etc,). 3) Cerebelo, sobre todo el techo y vermis. 4) Cerebro medio, materia gris. 5) Tálamo e hipotálamo. 6) Corteza cerebral (motora).
- parálisis flácida es la expresión más evidente de la lesión de las neuronas motoras, la atrofia muscular se debe a la denervación, el dolor muscular y rigidez se deben a la lesión del tronco cerebral y las arritmias cardiacas, hipertensión arterial e insuficiencias respiratorias a la lesión de la formación reticular (centros vitales).
- 1) Médula espinal, especialmente astas anteriores (motoras). 2) Tronco cerebral, de este los núcleos vestibulares y pares craneales, y el más importante la formación reticular (aquí se encuentran los centros vitales, respiración, ritmo cardiaco etc,). 3) Cerebelo, sobre todo el techo y vermis. 4) Cerebro medio, materia gris. 5) Tálamo e hipotálamo. 6) Corteza cerebral (motora).
- Las regiones más afectadas del sistema nervioso central son:
- Diagnóstico
- LABORATORIO LCR , * CULTIVO DEL VIRUS Muestras de heces (etapa aguda y hasta 2 o 3 meses después), de LCR y sangre * ELECTRODIAGNOSTICO incluye: neuroconducción sensorial, motora, electromiografía, reflejo H y onda f , 1er estudio: después de 21 días de iniciado el cuadro , Repetirse a los 60 días (duda diagnóstica) Deberá ser comparativo (incluidos 4 nervios periféricos)
- POLIOMIELITIS
- VIRALES
ESCLEROSIS LATERAL AMIOGROFICA ELA Zapata-Zapata CH, Franco-Dager E, Solano-Atehortúa JM, Ahunca-Velásquez LF. Esclerosis lateral amiotrófica: actualización. Iatreia. 2016 Abr-Jun;29(2):194-205. DOI 10.17533/udea.iatreia.v29n2a08.
- caracterizada por la degeneración gradual y muerte de las neuronas motoras.
- edad de aparición 50 años pero puede aparecer en personas mas jovenes se da mas en hombres que en mujeres
- DIAGNÓSTICO
- EMG, velocidad de conducción de los nervios, RMN
- síntomas
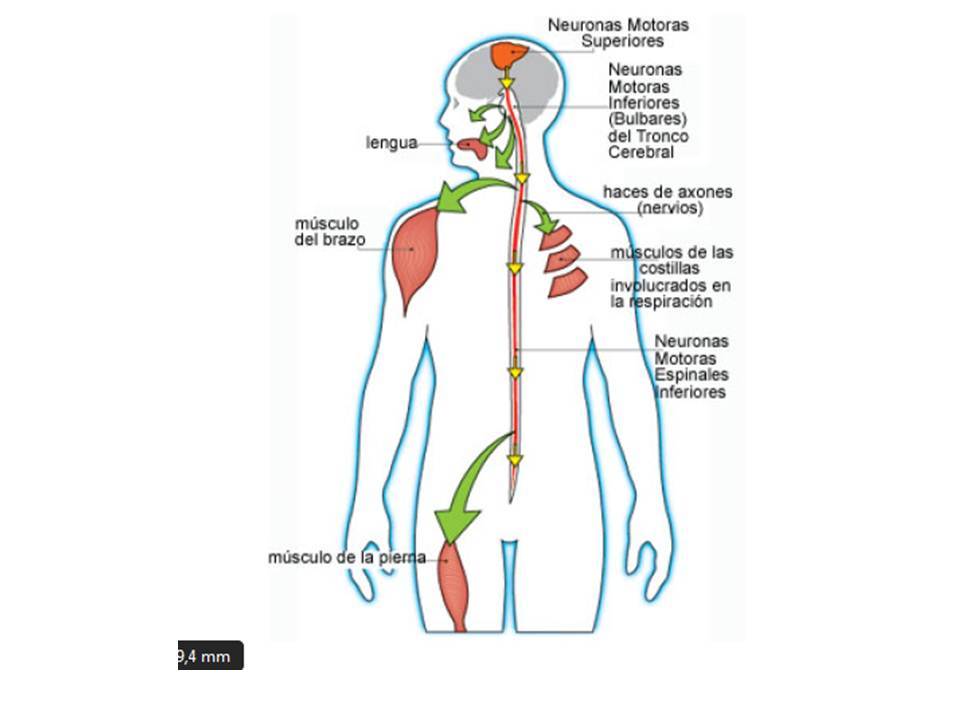
- MNI
- Debilidad musculaR
- se debe a la muerte progresiva de neuronas motoras. Se manifiesta cuando se ha perdido el 50% de la población de neuronas motoras
- Atrofia muscular
- pérdida de fibras musculares producida por la denervación
- Fasciculaciones
- debidas a alteraciones de la excitabilidad de la membrana de la neurona motora inferior o de su axón
- Calambres musculares
- pueden preceder a la aparición de la debilidad muscular
- Hipotonía y arreflexia
- Debilidad musculaR
- MNS
- Debilidad muscular PARESIA
- debida a la pérdida del control inhibitorio que ejerce la vía córticoespinal sobre las neuronas motoras inferiores que inervan los músculos antagonistas.
- Espasticidad
- Hiperreflexia
- Reflejos patológicos
- polisinápticos
- Signo de Babinski
- Clonus
- MMSS
- Signos de Hoffmann y Rossolimo
- Reflejo palmomentoniano
- polisinápticos
- Labilidad emocional
- Debilidad muscular PARESIA
- MNI
- Etiologia
- mutaciones del gen que produce la enzima del SOD1
- enzima es un antioxidante poderoso que protege al cuerpo del daño causado por los radicales libres
- Genética Infecciosa Tóxicos Metabólicas Metales Autoinmune Otros
- enzima es un antioxidante poderoso que protege al cuerpo del daño causado por los radicales libres
- GLUTAMATO
- cantidades excesivas de glutamato mata las neuronas
- mutaciones del gen que produce la enzima del SOD1
- tipos
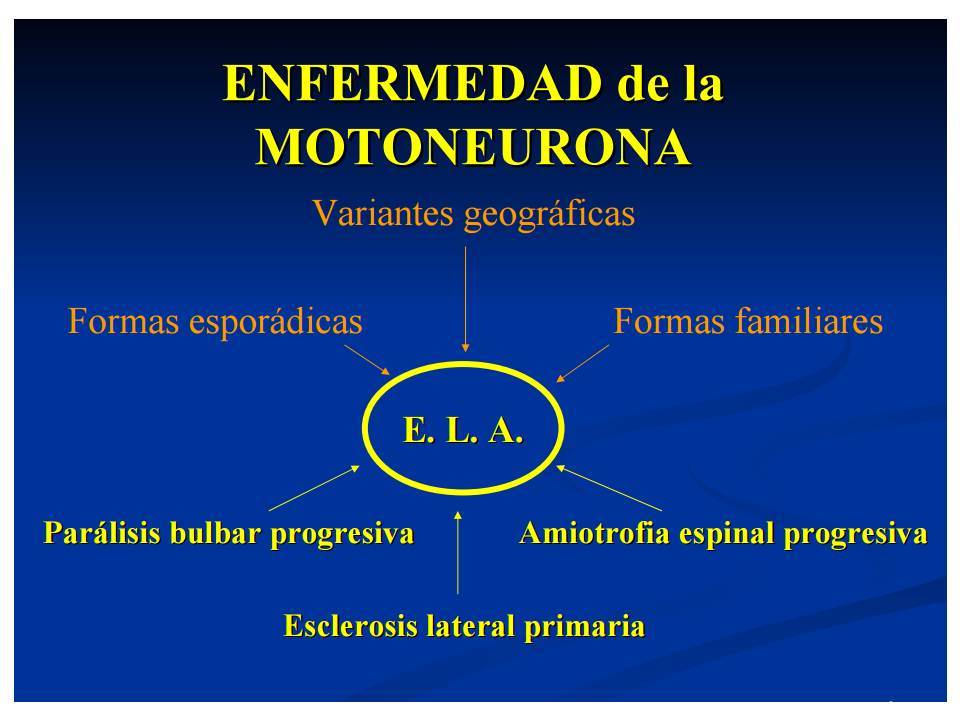
- Forma clásica de ELA
- hallazgos típicos de neurona motora cortical e inferior ; suele iniciarse en extremidades superiores y progresar en poco tiempo hacia el resto de la musculatura, incluida la bulbar
- Esclerosis lateral primaria
- manifiesta exclusivamente por un síndrome de neurona motora cortical y de sus vías córticoespinal y bulbar; la supervivencia de los afectados suele ser superior a los 5 años
- Parálisis bulbar progresiva
- manifiesta de entrada por un síndrome bulbar (disartria, disfonía, disfagia), con signos de neurona motora inferior bulbar (atrofia de la lengua y fasciculaciones linguales) acompañados de labilidad emocional y signos de liberación de la vía córticoespinal a nivel de extremidades (hiperreflexia, espasticidad).
- Amiotrofia espinal progresiva (atrofia muscular primaria)
- signos de neurona motora inferior , los signos de neurona motora superior están ausentes. Su progresión suele ser más lenta
- SE DEBE DIFERENCIAR DE
- amiotrofias espinales hereditarias y neuropatías motoras con bloqueos de conducción.
- SE DEBE DIFERENCIAR DE
- signos de neurona motora inferior , los signos de neurona motora superior están ausentes. Su progresión suele ser más lenta
- Forma clásica de ELA
- TTO FT
- EJERCICIO DE BAJA INTENSIDAD
- EJERCICIO AEROBICO
- ESTIRAMIENTOS MUSCULOS NO AFECTADOS
- atrofia muscular es severa
- MOVILIZACION ARTICULAR
- PATRON RESPIRATORIO
- CONCEPTO BOBATH ESPASTICIDAD
- Método Kabat (FNP).
- Masoterapia
- Ejercicios de coordinación de Frenkel.
- Hidroterapia y Natación.
- Cinesiterapia Activa Resistida
- EVALUACION
- EXAMEN MUSCULAR
- AMA
- Atrofia muscular
- Actividad refleja
- Tono
- postura
- Retracciones
- Deformidades
- marcha
- traslados y trasferencias
- patrón respiratorio
- etapas de la ela
- Etapa 1: Se sospecha ELA
- evaluaciones neurológicas completas para excluir otras condiciones y para hacer el diagnóstico de ELA.
- Etapa 2: diagnóstico ELA
- es necesario educar a los pacientes y a sus familias acerca de la enfermedad y apoyarlos al enfrentarse a las implicaciones
- Etapas 3-6: ELA progresa
- Tratamientos de Apoyo.para reducir el impacto de la enfermedad. Al pasar por estas etapas, los pacientes y las familias requieren educación continua
- terapia física, ♥ terapia ocupacional, ♥ terapia del lenguaje ♥ valoración del estado nutricional ♥ valoración de los trastornos de la respiración ♥ valoración de los trastornos del sueño y ♥ evaluaciones psicológicas.
- Tratamientos de Apoyo.para reducir el impacto de la enfermedad. Al pasar por estas etapas, los pacientes y las familias requieren educación continua
- Etapa 7: Enfrentándose a las decisiones del final de la vida
- Etapa 8: La muerte, el morir y el más allá
- Etapa 1: Se sospecha ELA
- caracterizada por la degeneración gradual y muerte de las neuronas motoras.
DEGENERATIVA
Bilder und Dateien der Mindmap
Informationen
- Beschreibung
- Casos clinicos Neurologia clinica (ecvGeneral) Mindmap am ENFERMEDADES NEUROMUSCULARES MOTONEURONA 2, erstellt von Sofia Berdugo am 01/10/2016.
- Erstellt von
- Sofia Berdugo
- Aufrufe
- 162
- Bewertung