
Karteikarten
Therapie der Hypercholesterinämie
Karten in diesem Stapel (49)
- 1Cholesterol* wichtiges Steroid für die Synthese anderer Hormone:
Corticosteroide (Cortisol), Sexualhormone (Estradiol, Testosteron), Vitamin D
* Bestandteil von Biomembranen: wichtig für Stabilität und Festigung der Membran
* wichtiges Detergens: wird über die Galle ausgeschieden (therapeutische Relevanz!)
* bedeutend auch im Elektrolyt- und H2O-Haushalt
* Cholesterol wird hs. in der Leber synthetisiert (nur geringer Anteil aus der Nahrung!)
* wird in Form von Lipoproteinen transportiert - 2Lipoproteine= makromol. Komplexe aus Proteinen (Apolipoprotein) und Lipiden (Cholesterol, Triglyceride, Phospholipide,...)
* HDL-Cholesterol: High-Density-Lipoprotein (hohe Dichte, wenig Lipide); transportiert Cholesterin aus dem Gewebe zurück zur Leber; hoher HDL-Wert --> vermutlich geringeres Risiko für Herz-Kreislauf-Erkrankungen;
* LDL-Cholesterol: Low-Density-Lipoprotein (niedrige Dichte, viele Lipide); transportiert Cholesterin aus der Leber in den Körper; hoher LDL-Wert --> erhöhtes Risiko für Herz-Kreislauf-Erkrankungen!
andere Dichte-Klassen:
- Chylomikronen (kleinste Dichte)
- VLDL - 3Apolipoproteine: Funktionen* Strukturbestandteile. von Lipoproteinen: für die Zusammenlagerung, Struktur und Funktion notwendig
* Enzymaktivatoren: z.B. Lipoproteinlipase (LPL)
* Rezeptorliganden: z.B. ApoB-100-Interaktion mit LDL-Rezeptor - 4Lipoproteinstoffwechsel* Triglyzeride aus Nahrung werden durch Lipasen hydrolysiert und mit Gallensäuren emulgiert.
* Cholesterin und FS werden im Dünndarm resorbiert und zu Cholesterinestern umgewandelt.
* Langkettige Fettsäuren werden in Triglyzeride eingebaut und z.B. mit Cholesterinestern --> Chylomikronen: im Blut Hydrolyse und Freisetzung von FS (Chylomikronen werden kleiner)
* Triglyceride in der Leber werden zusammen mit ApoB-100, Cholesterinester, Phospholipiden zu VLDL (sehr Triglycerid-reich) zusammengelagert
* wie bei Chylomikronen werden die Triglyzeride der VLDL mittels LPL hydrolysiert --> IDL (intermediate density lipoprotein)
* aus IDL entsteht LDL (re. Anteil an Cholesterin steigt, Triglyceride nehmen ab): Phospholipide und Triglyzeride werde hydrolysiert und alle Apolipoproteine außer ApoB-100 auf andere Lipoproteine transferiert;
* LDL-Partikel werden von der Leber abgebaut: ApoB bindet an LDL-Rezeptor der Hepatozyten.; damit überschüssiges Cholesterin nicht in der Peripherie abgelagert wird (Arteriosklerose!) - 5Lipoproteinstoffwechsel: oxidiertes LDLradikalinduzierte Oxidation von LDL-Cholesterin = pathogener Hauptfaktor der Arteriosklerose
* LDL-Partikel können durch das geschädigte Endothel in den subendothelialen Raum eindringen, wo sie durch freie Radikale zu oxLDL oxidiert werden.
* Makrophagen reichern oxidierte LDL-Partikel über ihren Scavenger-Rezeptor an, bilden Schaumzellen --> Ausbildung atherosklerotischer Plaques - 6ABCA1= Phospholipid-transportierende ATPase (Transportprotein)
* Transport von Cholesterin und Phospholipiden aus dem Zellinneren (z.B. von Endothelzellen oder Makrophagen) an die Membranoberfläche, wo sie sog. Lipid-Domänen bilden, aus denen High Density Lipoproteine (HDL) entstehen - 7HDL-Lipoprotein* Lipoprotein mit der höchsten Dichte und am wenigsten Cholesterin
* Hauptaufgabe: Cholesterintransport von den extrahepatischen Geweben zurück zur Leber, wo sie ausgeschieden werden
* HDL-Vorstufen: werden von ApoA-I (Leber, Dünndarm) gebildet - Anlagerung von z.B. Phospholipiden und Cholesterin
* Bildung von Cholesterinester: Aufnahme in HDL + OF wird frei für die Bindung weiteren Cholesterins --> überschüssiges Cholesterin aus der Peripherie wird zur Leber transportiert und ausgeschieden
* hohe HDL-Konz. = günstige Effekte auf das kv-Risiko (ist aber nur ein Surrogat-Paramter) - 8DyslipidämieMissverhältnis der Lipoproteine im Blut
a) Hypolipoproteinämie: selten, meist genetisch
b) HYPERLIPOPROTEINÄMIE: Erhöhung der LDL- und VLDL-Konzentration
* primäre: familiäre Hypercholesterinämie, familärer ApoB-Defekt, polygene Formen (fam. kombinierte Hyperlipidämie, fam. Hypertriglyzeridämie)
* sekundäre Hypercholesterinämie als Folge einer Grunderkrankung oder Diätfehler (DM2, Alkoholismus, Adipositas, Nieren- und Lebererkrank., Hypothyreose, Nikotin (senkt HDL)
Hyperchol. erhöht das Risiko für Gefäßerkrankungen wie Artherosklerose, KHK oder PAVK - 9LDL-Rezeptor: Physiologie und Pathophysiologie* Rezeptor-mediierte-Endocytose: neben LDL bindet auch ein modulierender Faktor, sog. PCSK9-Protein, an den Rezeptor (APO-B) --> Rezeptor wird eingeschleust und anschl. in Lysosomen gespalten (vermehrter Abbau von LDL-R)
* Rezeptor kann nach Spaltung im Lysosom entweder abgebaut oder recyelt werden --> PCSK9-gebundene LDL-Rezeptoren werden nicht erneut an die Zell-OF befördert und stehen damit nicht mehr für die LDL-Bindung zur Verfügung --> LDL-Cholesterinspiegel im Plasma steigt an!
* vermehrte Expression von LDL-Rezeptoren, wenn zellulärer Cholesterin-Bedarf steigt
Pathophysiologie:
➛ LDL-Rezeptor-Defekte: LDL bleibt im Plasma
➛ Apo-B-100-Defekt
--> Gefahr schwerer Arteriosklerose bereits im Kindesalter bei monozygotem Defekt!! (selten)
➛ oxidiertes LDL: Aufnahme z.B. in Makrophagen - 10LDL-Rezeptor: PharmakologieErhöhung der LDL-Rezeptor-Expression durch:
* Cholesterin-Synthese-Hemmung
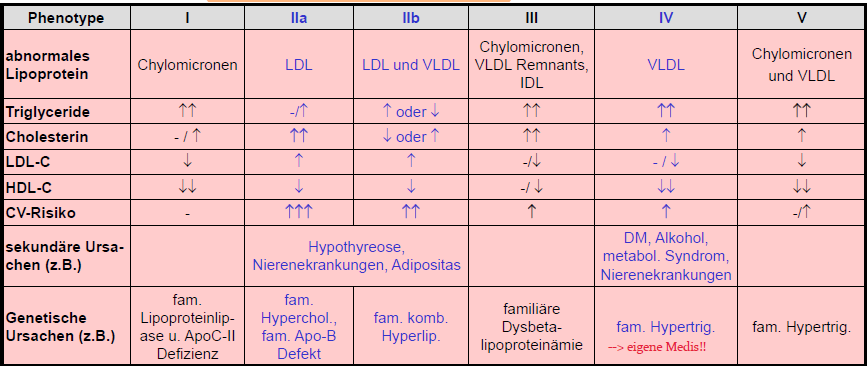
* AK gegen PCSK9: Abbau der Rezeptoren hemmen - 11Klassifizierung von Dyslipidämien nach Frederickson (keine Aussage zu Ätiologie)
- 12Dyslipidämien: Einteilung* Hypercholesterinämie: LDL ↑
* Kombinierte Hyperlipidämie: LDL ↑ + VLDL ↑ + IDL ↑
* Hypertriglyceridämie: VLDL ↑, Chylomikronen ↑
LABOR: Nüchternblut (12h Nahrungskarenz), Bestätigung nach >1 Woche - 13Dyslipidämien (v.a. Hypertriglyceridämie) durch Arzneimittel* Kontrazeptiva / Hormonersatztherapie
* Corticosteroide
* ß-Blocker, Thiazide (höhere Dosen, mild)
* HIV-Therapeutika (Proteasehemmer) - 14Cholesterin und Schlaganfall* niedere LDL-Konzentrationen wirken sich positiv auf ischämische Schlaganfälle aus (bis hin zu den 70-Jährigen) --> >70J eher Tendenz in andere Richtung;
* kein wesentlicher positiver Effekt auf hämorrhaghische Infarkte
ganz generell kann man sagen:
LDL-C Senkung reduziert das kv-Risiko,
aber geringere Assoziation mit Schlaganfall-Risiko (wenn dann nur bei 40-60-Jährigen für ischämische Infarkte) - 15Cholesterinabsorption* Resorptionsmechanismus ist sättigbar (NPC1L1)
* Cholesterol wird besser resorbiert als pflanz. Sterole
* pflanzl. Sterole werden elminiert durch ABC-Transporter (Darmlumen + Leber --> Galle)
* ABC-Transporter exkretiert auch Cholesterol
* nur 1/3 des resorbierten Chol. aus der Nahrung (der Rest endogen hs. aus Galle)
* intestinales Chol = wichtiger Determinant für LDL-Cholesterinspiegel
* pflanzl. Sterole kompetitieren mit Cholesterol am Rezeptor (haben dadurch eine gewisse cholesterinsenkende Wkg - 16NPC1L1-Transporter* in Dünndarm-Enterozyten: Cholesterin-Resorption aus dem Darm
* in der Leber: Rückresorption von mit Galle sezerniertem Cholesterin
* Inhibition durch EZETIMIB:
- Cholesterol-Resorptionshemmer
- Therapie der primären Hypercholesterinämie und zur Prävention kv-Ereignisse
- auch bei Sitosterolämie (unvollständige Elmination Phytosterole wie Sitosterol)
- keine UAW - 17Cholesterinabsorption (2) LeberLeber = wichtiger Regulator für die Cholesterin-Absorption
* Leber kann auch selbst Chol. synthetisieren und in Peripherie abgeben
* Sterol-sensitive Transkriptionsfaktoren in Leber
FXR-RXR regisieren Chol.-Konz. in Hepatozyten
* Gallensäuresekretion: Solubilisierung von Chol.
--> kann auch gedrosselt werden, dass weniger Sterole solubilisiert (Galle = Detergens) und mehr eliminiert werden. - 18Lipidsenker* Statine, HMG-CoA-Reduktase-Hemmer: Inhibition der zellulären Chol-Synthese; ↑HDL, ↓↓ LDL, ↓ VLDL
* Ezetimib: Resorptionshemmer: ↓LDL und VLDL
* PCSK9-Inhibitoren: ↑ LDL-R-Expression in Leber führt zur Senkung von LDL (↓↓↓)
* Fibrate: Reduktion hepatischer VLDL-Sekretion; Katabolismus Triglycerid-reicher Lipoproteine ↑
(LP-Lipase ↑)
* Anionenaustauscher: Gallensäurenausscheidung ↑ führt zur Senkung von LDL - 19Lipidsenker, die zusätzlich auch das Schlagnanfalls-Risiko senken* Statine
* PCSK9-Inhibitoren (zus. zu Statinen) - 20Lipidsenker: Einfluss auf kv-Risikofaktoren und Gesamtletalität☛ STATINE: senken die Gesamtmortalität und Schlaganfallsrisiko
☛ Ezetimib: positive Beeinflussung kv-Ereignisse, aber keine Senkung der Gesamtmortalität
☛ PCSK9-Inhibitoren: keine Senkung der Gesamtmortalität, aber in Kombi mit Statinen senken sie das Schlaganfallsrisiko - 21STATINE: Wirkungsmechanismus☛ Inhibition der hepatischen endogenen Cholesterinsynthese durch Hemmung der HMG-CoA-Reduktase: Umwandlung von HMG-CoA in Mevalonsäure = geschwindigkeitsbestimmender Schritt der Sterolsynthese;
* Synthesehemmung erhöht die LDL-Clearance aus dem Plasma (Expression der LDL-Rezeptoren steigt)
☛ es wird eine Protease aktiv, die ein Protein abspaltet: sog. SREBP (sterol-responsive-element-binding-protein) --> führt zur Synthese des LDL-Rez. - 22STATINE: Wirkungen auf Plasmalipide* Gesamt-Cholesterol: Senkung bis zu 50%
* LDL-Cholesterin: 20-60% Senkung
* Triglyceride: bis 30% Senkung
* HDL: 5-15% Steigerung - 23Pleiotroper Effekt der Statinedurch Hemmung der HMG-CoA-Reduktase stellt sich Frage, ob nicht auch andere wichtige Stoffwechselwege indirekt beeinflusst werden!
- 24Statine: Wirkstoffe* Lovastatin
* Simvastatin
* Pravastatin
* Fluvastatin
highly-potent-statins:
* Atorvastatin
* Rosuvastatin - 25Statine: Wirkstoffe + Pharmakokinetik* Lovastatin: = Prodrug
* Simvastatin: = Prodrug
--> für beide relevant: CYP3A4-Interaktionen;
Prodrugs: ringgeschlossene Form wird in geöffnete aktive Form umgewandelt
* Pravastatin
* Fluvastatin: CYP2C9
highly-potent-statins:
* Atorvastatin: CYP3A4
* Rosuvastatin: CYP2C9
--> 1x tgl.
--> Bioverfügbarkeiten sind rel. gering - aber unproblematisch, weil keine systemische Wkg erwünscht ist --> wichtigste UAW kommt vom Skelettmuskel!! Für Wirkung bedeutend ist die hepatische Bioverfügbarkeit!
--> Elimination: hs. Fäzes, gering renal
--> bei kurzer HWZ (alle außer highly potent st.): abendliche Gabe empfohlen, auch wegen Myopathie
--> therapeutischer Nutzen v.a. bei hohem kv Risiko (niedrige NNT), bei geringem kv-Risiko hingegen müssen mehr behandelt werden, um einen Nutzen zu erzielen! - 26STATINE: UAW und Kontraindikationen* GIT: Obstipation, Flatulenz, Dyspepsie
* Creatinphosphokinase (CPK)-Erhöhung, Myalgien, Myositis (Muskelschmerzen) --> oft als NOZEBO-EFFEKT (patient-driven-diagnosis): Interaktionen; Lebererkrankungen und Alkoholabusus kontraind.
* selten aber gefährlich: Rhabdomyolyse mit Niereninsuffizienz --> gleiche KI wie Punkt vorher
* Verschlechterung der Nierenfunktion bei hohen Dosen
* fetale Missbildungen: nicht in SS, Stillperiode! - 27Statine: AM-Interaktionen* Fibrate: Myopathien und Rhabdomyolysen (weniger für Fenofibrat!!)
* CYP3A4-Inhib. (Grapefruit, Clarithromycin, etc.): ebenfalls Myopathien und Rhabdomyolysen wegen Erhöhung der Bioverfügbarkeit
--> v.a. bei Lovastatin, Simvastatin, weniger bei Atorvastatin
* p-Glykoprotein (Pravastatin Elimin. über Galle): Hemmer z.B. Ciclosporin A
* organischer Säuretransporter (OATP1B1): Tranpsort in Hepatozyten = Wirkort; kann gehemmt werden durch Ciclosporin oder zugrundeliegender genetischer Polymorphismus (Myopathierisiko) - 28EZETIMIB Wirkungsmechanismus und Wkg= selektiver Cholesterin-Absorptionshemmer;
hemmt enterozytäre Chol-Resorption (von 50% auf 25%)
* keine Beeinflussung von Vitamin A, D, E oder Steroidhormon (z.B. orale Kontraz.) Resorption
* Menschen mit NPC1L1-loss-of-function-Mutationen: niedrigere LDL-C-Spiegel, weniger KHK
WIRKUNGEN:
- senkt LDL-C um 15-20%, additiv zu Statinen
- senkt auch Plasma-Sitosterolspiegel (Phytosterole)
- Kardioprotektion: E + Simvastatin --> minimale zusätzliche Risikosenkung durch Ezetimib - 29Ezetimib: Pharmakokinetik und Interaktionen* Glucuronidierung und Exkretion hs. in Galle
* enterohepatischer Kreislauf (HWZ = 22h)
Interaktionen:
- bisher keine AM-Interaktionen bekannt
- evtl Resorptionsverminderung durch Antazide und Colestyramin möglich
--> sehr gut verträglich!! - 30Ezetimib: Indikationen* primäre Hypercholesterinämie (+ Statin) - v.a. wenn keine hohen Statin-Dosen vertragen werden
* homozygote fam. Hypercholesterinämie (+ Statin)
* homozygote Sitosterinämie
FIXE Kombis sinnvoll:
entweder Ezetimib 10mg oder
Ezetimib + Simvastatin - 31PCSK9-Inhibitoren: Wirkungsmechanismus und Wkg= monoklonaler AK: Bindung an PCSK9
* Verminderter PCSK9-vermittelter Abbau des LDL-Rezeptors → LDL-Rezeptoren an der Zelloberfläche↑ → LDL-Aufnahme in die Zelle ↑ + LDL im Serum ↓
Wirkungen:
* senkt LDL-C dramatisch additiv zu Statinen
* keine Abnahme der Wkg bei Langzeittherapie
* EVOLOCUMAB + Statin: MACE-Reduktion, kv-Mortalität nicht reduziert - 32PCSK9-Inhibitoren: Pharmakokinetik* lange Eliminations-HWZ --> monoklonaler AK (2-3w)
* gute s.c. Bioverfügbarkeit
* Gabe: alle 2 Wochen oder 1x pro Monat - 33PCSK9-Inhibitoren: Indikationen* primäre Hypercholesterinämie (heterozygot-familiär und nicht-familiär)
* gemischte Dyslipidämien (zus. zu Diät)
* in Kombi mit einem Statin bei Patienten, die mit max. tolerierbareren Statin-Dosis (+Ezetimib) die LDL-Cholesterin-Ziele nicht erreichen oder
* allein in Kombi mit anderen lipidsenkenden Therapien bei Patienten mit Statin-Intoleranz - 34PCSK9-Inhibitoren: UAW und InteraktionenUAW:
- lokal (Injektionsstelle)
- kaum mehr als Placebo
Interaktionen:
keine AM-Interaktionen bekannt - 35PCSK9-Inhibitoren: Präparate* Evolocumab
* Alirocumab - 36FIBRATE: Wirkungsmechanismus und WirkungenAktivitätssteigerung der Lipoprotein-Lipase --> vermehrter Abbau von VLDL und Triglyceriden durch Aktivierung des PPARα-Rezeptors;
+ Verstärkung der FS-Oxidation --> Verminderte hepatische VLDL-Sekretion: VLDL-Konz. sinkt;
Wirkungen:
* Senkung des Gesamt-Cholesterins
* Senkung der Plasma-Triglyceride: bis 35-50%
* geringfügige Senkung von LDL
* Steigerung der HDL-Konzentration: 15-25%
--> nachweislich günstige Wirkung auf Lipidprofil
ABER
keine Reduktion kv-Mortatlität, vermutlich sogar leichte Zunahm nicht-kv-Todesfälle;
NUR Abnahme kv-Ereignisse in best. Subgruppen: hohe TG und/oder niedriges HDL-Cholesterin - 37Fibrate: Indikationen* zus. zu max. verträglicher Statin-Dosis bei
- hohem kv-Risiko (KHK) oder
- hohen Triglyceriden oder
- niedrigem HDL-Cholesterins
* diätresistente/schwere Hypertriglyceridämien
--> AW hs. bei hohen TG-Werten,
nicht zur alleinigen Senkung von LDL- oder Erhöhung von HDL-Cholesterin! - 38Fibrate: Wirkstoffe + Pharmakokinetik* Fenofibrat
* Benzafibrat
--> hohe Plasmaeiweißbindung (95-99%): Interaktionspotential z.B. mit Sulfonylharnstoffen
- 1x tgl. Gabe - 39Fibrate: UAW und AM-InteraktionenUAW:
* erhöhtes Galleinsteinrisiko
* Leberfunktionsstörungen
AM-Interaktionen:
* Statine: Myopathien, Rhabdomyolysen
(gilt NICHT für Fenofibrat!) - 40Anionenaustauscherharze (werden nicht mehr so häufig verwendet) WirkungsmechanismusBindung an Gallensäure im Darm:
* vermehrte Ausscheidung von Gallensäuren (Hemmung der Reabsorption der Gallensäuren)
* Unterbrechung des enterohepatischen Kreislaufs
* Steigerung der Gallensäurenbildung aus endogenem Cholesterin (Plasma-Cholesterinkonz. sinkt!)
* lokale Wirkung, keine systemische Bioverfügbarkeit - 41Anionenaustauscherharze ("Gallensäurebinder" Vertreter und Infos* Colestyramin
* Colesevelam
- Dosierung: 2x 3 Tabl. (2-4 x 4 g) --> hohe Dosen!!
- Gabe MIT den Mahlzeiten und zeitversetzt zu anderen Pharmaka: mind. 4h vor oder 4h nach anderen Pharmaka (bei Coleselevam)
GRUND: Verminderung der oralen F vieler AM (z.B. orale Antikoagulantien, Thiazide, Schilddrüsenhormone, Corticosteroide, Statine, ß-Blocker, fettlösliche Vitamine) - 42Anionenaustauscherharze: UAW* Fettresorptionsstörung: Obstipation, Diarrhoe, fettiger Stuhl (Steatorrhoe) und andere GIT-UAW
* Verminderung der oralen F vieler anderer AM:
Corticosteroide, Statine, ß-Blocker, Thiazide, orale AK, Schilddrüsenhormone, fettlösliche Vitamine - 43Bempedoinsäure: Wirkungsmechanismus und WirkungHemmung der ATP-Citrat-Lyase:
Acetyl-CoA-Synthese-Hemmung
* = ein Prodrug
* noch wenig klinische Langzeiterfahrung
* keine kv-Outcome-Daten bekannt
Wirkungen auf Plasmalipide:
* Senkung von LDL-Chol um ca. 15% zusätzlich zur max. Statintherapie
* keine Auswirkungen auf HDL und Plasma-TG - 44Bempedoinsäure: Indikationen und UAWIndikationen:
* wenn mit Statinen und anderen lipidsenkenden Therapien die LDL-C-Ziele nicht erreicht werden
* bei Statinintoleranz
UAW:
* Anstieg der Plasma-Harnsäure (Verschlechterung einer Gicht) - 45weitere Lipidsenker* ungesättigte FS: Eicosapentaensäure, Docosahexaensäure (EPA und DHA): hemmen VLDL-Produktion --> Ind. bei therapierefraktärer Hypertrigylceridämie (4g/d) --> Senkung der Plasma-TG um bis zu 50% (oft aber GIT-UAW)
* Phytosterolpräparate (ß-Sitosterol): geringe Hemmung der enteralen Chol-Resorption (Dosierung >2g/d); geringe therap. Bedeutung!
* Soja-Protein: Ersatz tierischer Proteine wegen besserem Verhältnis ungesättigter zu gesättigter FS; Teil einer lipidsenkenden Diät sinnvoll
* Sterol-angereicherte Margarine: unterstützende lipidsenkende Diät
* roter Reis (Monakolin K): als Arzneimittel eingestuft da ident mit Lovastatin - CAVE!!! - 46Therapiestrategie bei Hypercholesterinämie: 2 StufenStufe 1: Nicht-medikamentöse Maßnahmen:
* Verminderung vermeidbarer kv-Risikofaktoren
* körperliche Bewegung (erhöht HDL, senkt LDL-C)
* Ernährungstherapie (+ Alkoholkarenz)
Stufe 2: Arzneitherapie ("the lower the better")
- Primärprävention bei erhöhtem Risiko (Tabellen) aber keine symptomatische Arteriosklerose
- Sekundärprävention bei symptomatischer KHK und Arteriosklerose - 47Arzneitherapie (Stufe 2) bei HypercholesterinämieFIRST LINE:
immer Statine in maximal tolerierbarer Dosis entsprechend dem vorliegenden kv-Risiko!!
* wenn erforderlich: + Ezetimib
* wenn nicht ausreichend: + PCSK9-Inhibitoren
* bei erhöhten Triglyceriden: primär LDL-Cholesterin normalisieren; --> weniger ausgeprägte Korrelation von TG zur kv-Risiko
* aber bei ZU hohen TG-Werten: kv-Risiko erhöht wenn kombiniert mit hoher LDL/HDL-Ratio --> Senkung der TG auf < 200 mg/dl mit omega-3-FS (hoch dosiert) oder Fibraten (Fenofibrat, Bezafibrat) - 48Therapiestrategie bei Hypercholesterinämie unter Berücksichtigung des kv-Risiko* LOW risk: score < 1% (Tabellten)
--> LDL-Chol-Ziel: 116 mg/dL (bzw. 3.0 mmol/L)
* MODERATE risk: score > 1% und < 5%; DM 1+2 ohne zusätzliche Risikofaktoren
--> LDL-Chol-Ziel: 100 mg/dL (2,6 mmol/L)
* HIGH risk: score > 5% und < 10%, LDL >190mg/dL, TG >310 mg/dL, DM bereits mit Organschädigungen/ zusätzlichen Risikofaktoren
--> LDL-Chol-Ziel: 70 mg/dL (1,8 mmol/L)
* VERY HIGH risk: score > 10%, DM über >20J lang + Organschädigungen + zus. Risikofaktoren + fam. Hypercholesterinämie, ASCVD
--> LDL-Chol-Ziel: 55 mg/dL (1,4 mmol/L)
ABER Nutzen einer Senkung unter 70 mg% wird kontrovers diskutiert!
Je höher das initiale Risiko, desto größer der Nutzen (niedrigere NNT) - 49WW Apotheker - Arzt wichtige Hinweise bei Lipidsenker-Therapie* PatientInnen mit Muskelbeschwerden (wie sind die Creatinphosphokinase-Werte? oftmals nur Nozeboeffekt)
* Interaktionen bachten:
- Statine + CYP3A4-Hemmer
- Statine + andere Lipidsenker: Myalgien
* Infarkt- oder KHK-PatientIn ohne Statin:
Statine senken kv-Risiko!!
Informationen
- Beschreibung
- Pharmazie (Arzneitherapie 1) Karteikarten am Therapie der Hypercholesterinämie, erstellt von Sun dra am 15/03/2022.
- Erstellt von
- Sun dra
- Aufrufe
- 22
- Bewertung