
Fichas
genetica

Fichas del conjunto (162)
- 1mitosisproceso en el que una célula hija se divide en dos células iguales
46 cromosomas cada una - 2fase de mitosisinterfase: se rompe la envoltura nuclear
profase: liberacion de cromatides
metafase: cromosomas se alinean en el ecuador los miicrotubulos empiezan a crcer y se ajustan a cinetocoros
anafase: los cromosomas se separan por el acortamiento de los microtubulos
telofase : hay doble material , cinotinesis , se separa - 3ciclo celular
- 4eucromatinarelajada
G, C
fase temprana S
muchos genes
se encuentra en el brazo - 5heterocromatinacondensada
A,T
fase tardia S
pocos genes
cromosoma X
se encuentra en telómeros y centromeros - 6cromosomatelómero: evita que los cromosomas se peguen

- 7meiosisdivision en celulas germinales
recombinacion genetica
celulas haploides
son 2 meiosis
R= 4 celulas con 23 cromosomas - 8fases de meiosis

- 9fases de profaselepteno: cromosoma descondesado , elemnto axial
cigoteno:sinapsi, complejo sinapronemico
paquiteno: recombinacion de cromatides
diploteno : desnapsi, formacion del quiasma
diacinesis: cromosoma condensado - 10ovocitosdos paradas
diploteno m.1
metafase m.2
solo se lbera un ovulo
500 ovlaciones en la vida - 11errores de la meiosis1.segregacion
separacion
no disyuncion
(homologa m.1
hermana m.2)
2.recombinacion
microdeleciones (paquiteno)
duplicaciones - 12errores en mitosisrezago anafasico (aneuplodias)
no disyunción - 13cohesinaencierra las cromatides
mantiene unido a los cromosomas hermanas
se encuantran en la region centromerica - 14nucleotidofosfato + nucleosido
- 15nucleosidoazúcar mas una base nitrogenada por un enlace glucosídico
- 16purinasadenina
guanina
dos anillos - 17primidinascitosina
uracilo
timina
1 anillo - 18ADNdoble cadena de helice
tiene timina - 19ARNuna sola cadena
tiene uracilo - 20ARNsmARN -- codificante
t ARN
rARN
ncARN
iARN - 21cromatinaforma en la que se presenta el ADN nuclear
- 22gametogenisProceso mediante el cual las células germinales experimentan cambios cromosómicos y morfológicos en preparación para la fecundación
- 23espermatogénesis

- 24ovogenesis

- 25cromosomacontiene la mayor parte de la informacion genetica
estructura organizada formada de ADN y proteinas - 26tipos de cromosomas
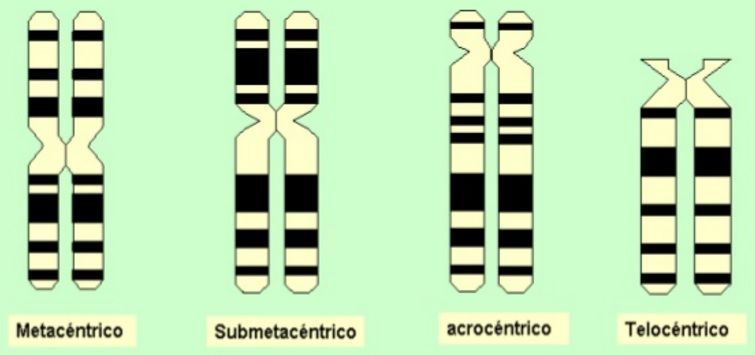
- 27grupo de cromosomas
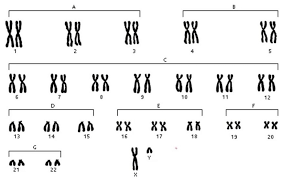
- 28cariotipoordenamiento de los cromosomas segun su tam,año y la posicion del centromero
en METAFASE
1. cointeo de cromosomas y orden
2. ver morfologia
3. pantron de bandas - 29cariotipo resoluciontarda 3 meses
M.O 400 bandas
sangre- 530 bandas
alta resolucion 850 bandas - 30nomenclatura cariotipo1. cromosoma
2. brazo
3.region
4. banda
5. sub banda - 31nomenclatura / ejemplo1. no. de cromosomas
2. cromosomas sexuales 3.
numero de metafases analizadas
46,XX (30) - 32poliomorfismos cromosomicosmuchas formas
1, 9 , 16 , Y - 33cultivo cariotiposon un serie de procedimintos que tienen como fin conseguir el crecimienot celular
linfocitos
medula osea
amnicitos
fibroblastos - 34tecnica de cultivofactor de crecimiento : fitohemaglutinina
en 72 horas
- 35técnicas de bandeoproceso de tinción de los cromosomas
permite identificar cada uno de los pares - 36bandas Gtecnica mas utilizada
GIEMSA
identifica regiones cromosomicas implicadas en rearreglos
localizacion y mapeo de genes en cromosomas y bandas especificas
- 37bandas Rlas bandas oscuras y claras resultantes son las inversas obtenidas de G y C
- 38bandas Ctincion de heterocromatina
centromeros 1,9,16,y - 39bandas Gbanda oscura = heterocromatina
bandas claras = eucromatina - 40alteraciones cromosómicasanormalidades producidas por mecanismo:
error en la separación de rotura cromosómica
recombinación inadecuada
errores en la segregación mitosis, meiosis - 41alteraciones en cariotiponumericos
reareglos :
balanceadas
desbalanceadas - 42alteraciones numéricas cariotipoeuplodias
aneuplodias
mixoploidias - 43euplodiasmúltiplo de 23
diploide(lo normal 46)
poliploide
origen
disperma Y(2 DE 23)+X(23)
disandria Y (46)+X(23)
diginia Y (23)+ X (46 c.polar) - 44aneuploidíano múltiplo de 23
individuos con mas o menos cromosomas
monsomico 2n-1
trisomico 2n+1
nolisomico 2n-2
doble trisomico 2n+1+1
origen: rezago anafasico, no disyunción - 45mixoploidiamas de dos lineas celulares
mosaico : misma linea pero no en todas las celulas
quimera: diferne linea , no todas las celulas - 46correccin de alteraciones numericasrescate trisomico
no disyuncion (rescate monosomico)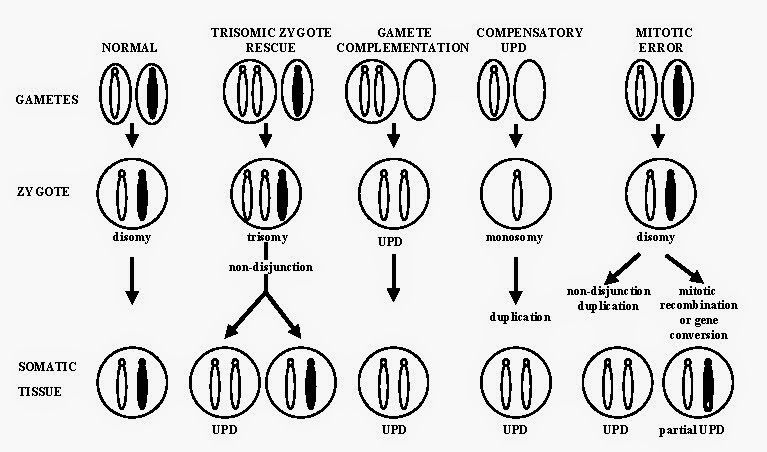
- 47mola hidatidiformecompleta = dispermia, diploide , ausencia de tejido embrionario
padre
parcail = triploide ,hiperplasia trofoblastica
tejido embrionario
madre - 48alteraciones estructurales1 de 375 rnv
forma espontanea
deleción
duplicación
translocacion
inversion
isocromosoma
cromosma marcado - 49delecionesperdida de segmento de un cromosoma
complemento+ del+
cromosoma involucrado + punto de ruptura
46,XX,del(5)(p15)
- 50duplicacionesaporta material genetico adicional
resultan en trisonomias parciales
complemento+dup (cromosoma) (ounto de ruptura)
46.XX, dup(2)(q22;q25)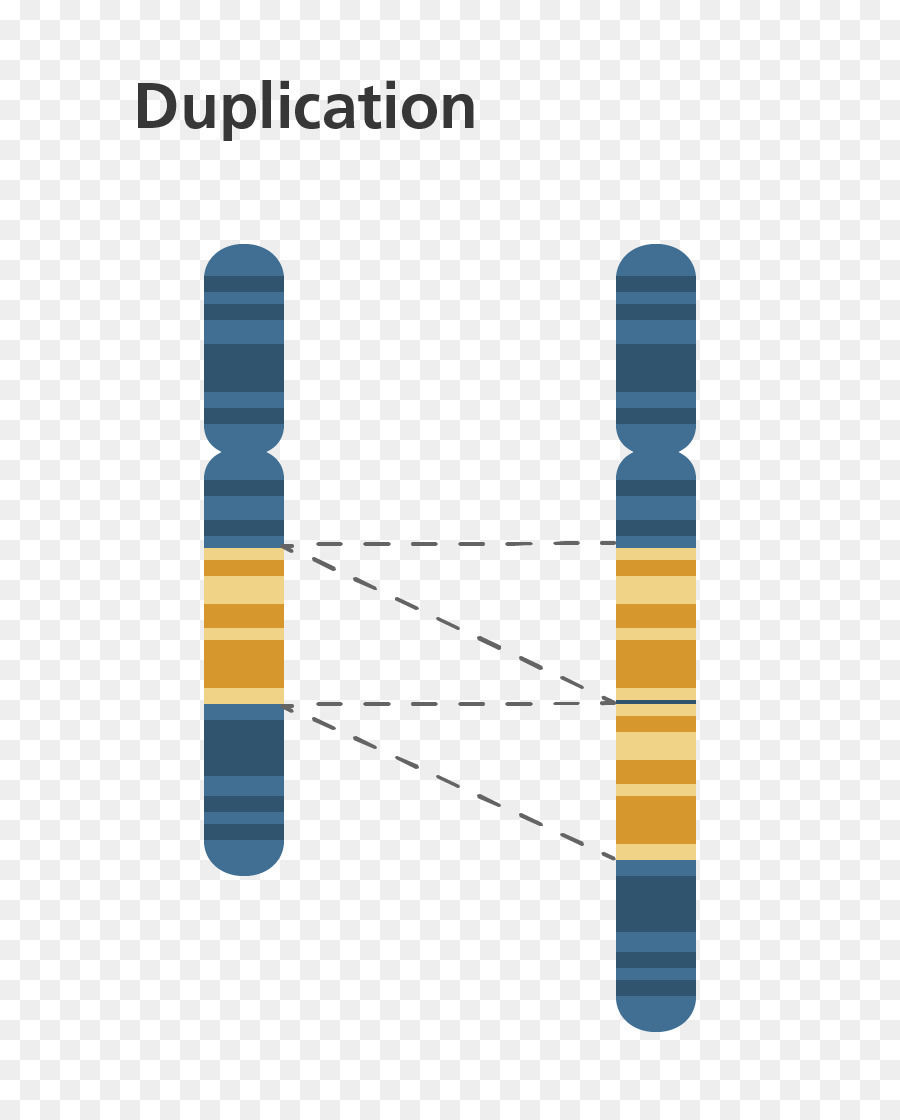
- 51translocaciónintercambio de segmentos entre dos cromosmas , homologos
reciprocas en no homologos (hermanas)
no reciprocas:el segmento se insea en su orientacion usual o inversa
robersonianas : implica dos cromosomas acrocentricos - 52cromosomas acrocentricossuceptibles a pegarse entre ellos
grupo D ; 13,14,15
grupo G : 21,22,Y
complemento , t(cromosoma;cromosoma)(pnto de ruptura:punto de ruptura )
45,XX, rob(13;14)(q10;q10)= centromeros - 53inversioncuando el cromosoma una rotacion de 180 grados y se vuleve unir al cromosoma
gametos desiquilibrados
- 54isócromacromosoma que pierde un brazo y el otro se duplica
error de división en el centrómero en meiosis 2
comun en i(Xq)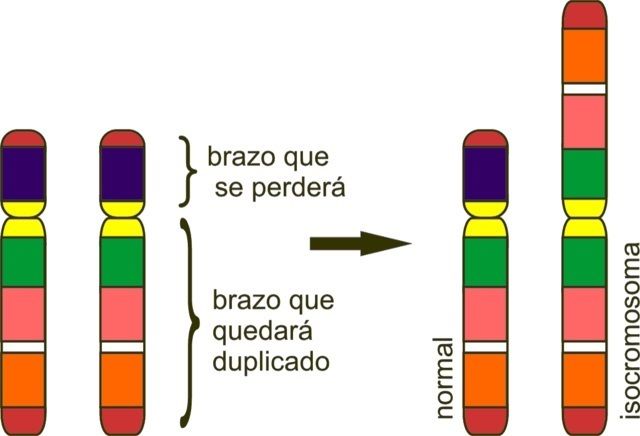
- 55anillodos deleciones terminales en un cromosoma
perdida de los extremos rotos
46,X,r(X)
- 56cromosoma marcadorcromosoma autonomo , con centromero y aparentemente funcional , que no se puede identificar
1:2500 rnv
46,XX+mar - 57indicaciones de cariotipo perido neonatalmalformaciones aisladas
3 o mas defectos congénitos
RN con rasgos dismórficos, genitales ambiguos
parto con producto muerto
muerte neonatal sin causa explicable - 58indicaciones de cariotipo en periodo de lactancianiños con dificultades para el aprendizaje
niños con rasgos dismórficos
niños con retraso psicomotor - 59indicaciones de cariotipo periodo preescolar-escolartrastornos del crecimiento
retraso psico motos
rasgos dismórficos - 60inidicaciones de cariotipo en periodod de adolescenciaginecomastia
falta de desarrollo puberal
amenorrea primaria o secundaria
retraso mental
rasgos dismórficos - 61fishdetecta secuencias especificas de nucleotidos pudiendo marcar porciones de cromosoma o enteros
en INTERFASE - 62pasos de fishdesnaturalizacion = + temperatura las hebra se separan y se le añade la sonda
hibridacion = se vuelve a unir las dos hebras
resolucionde 150-900Kb - 63muestras para fishsangre
medula ósea
orina
saliva
fibroblastos
biopsia - 64funcines de fihanálisis de Re arreglos complicados
identificar cromosomas marcadores
sx de micro deleción
amplificación de oncogenes
translocaciones
anomalías numérica - 65tipos de sondaslocus especifica
centromericas
subtelomericas
pintado completo - 66microarregloscolecciones de segmentos de ADN , fijados a una superficie olida para su utilización en la cuantificación de niveles de ADN en muestras biológicas
- 67pasos de microarreglosse toma una muestra y un control ADN
se colocan sondas
se coloca en el lector de microarreglos - 68indicaciones de microarreglosretraso mental y/o del desarrollo
trastornos del espectro autista
dismorfias
defectos congénitos
sx de genes contiguos
abortos de repetición
coafirmacion de cariotipo alterado - 69—trisomia 13 sx de patau
trisomia por translocacio =20%
de novo
no disyuncion meiotica (90% M, 10%P)
1:12 000 rnv
F.R= edad materna avanzada
sobrevida 130 dias
Mortalida = apnea central
- 70TRISOMIA 13 TRIADAmicroftalmia
polidactilia (preaxial, postaxial)
paladar hendido
holoprocencefalia - 71complicaciones en PatauCIV
riñon poliquistico
malrotacion intestinal
ppliqgue palamar aberrante
retraso mental grave
criptorquidia - 72—monosomia X sx de Turner
1:2500 rnv
F.R= paterna (>45)
- 73triada de turnergonadas
esqueleto
vasos linfaticos - 74TURNER defectos en gonadasdisgenesia gonadal
no hay foliculos
amenorrea
infertilida
falta de desarrollo puberal - 75TURNER defectos en esqueletotalla baja (normla en nacimiento < 2 años)
cubito valgo
retrognatia
acortamiento de metacarpianos /metatarsianos - 76TURNER linfaticoslinfedema en nacimiento (manos y pies hinchados )
displasia ungueal
implantación posterior baja
cuello alado (pterigum colli) - 77TURNER otros sistemasmalformaciondel sistema colector
riñon en herradura
mal rotacion
aorta bivalva
coartacion de la aorta
teletelia - 78—trisomia 21 sx de Down
1:150 embarazos
frecuencia 1:700 rnv
F.R edad materna avanzada en meiosis 1
translocaciones (14:21)
región critica 21q22
- 79criterios de HallHIPOTONIA : 80%
refljo de moro debil 85%
hiperlaxitud articular80%
fenotipo
piel redundnate en nuca
cara plana
fisura palpebral hacia arriba
pabellon auricular anormal
OSEO:
displasia de cadera
displasia de falange media - 80sx de downfisura palpebral oblicua hacia arriba
punte nasal deprimido
cara aplanada
manchas de brushfield
helix doblado , implantacion baja
pliegue palmar unico
signo de sandalia
protrusion de la lengua (boca abierta )
canal AV
atresia duodenal
hipotiroidismo - 81—trisomia 18 sx de Edwars
frcuencia de 1:6000 rnv
defecto en meiosis 2
- 82trisomia 18 sx de edwars fenotipodolicocefalia, microcefalia
arteria umbilical unica
riñon en herradura
hipertelorismo
pie en mecedora
orjas bajas
2 dedo sobre el 3 y 5 sobre 4
defectos septales
polidaptiliae
esternon corto - 83—47,XXY
sx de klinefelter
1:600 rnv
4% infertilidad
12% azoospermia
- 84sx de klinefeltertalla alta (eucoide , segmento superior mas corto)
hipogonadismo hiperfonadotropico
testiculos pequeños
azoospermia
ginecomastia
poco vello corporal
11-22años - 85diagnostico prenatalconjunto de prubeas diagnosticas que se llevana cabo durante el embarazo para ientificar presencia de defectos congenitos en fetos
- 86factores de riesgo para el tamizedad materna avanzada
ultrasonido anormal
historia familia
retraso en e crecimiento intrauterino
teratógenos
perdida gestacional recurrente - 87valoracion del bienaster fetaltamiz preconcepcional - antes de embarazo
1 trimestre-
ADN fetal (10sdg), tamiz combinado(11-13.6)
2 trimestre
cuadruple marcado(16-20sdg)
ultrasonido estructurtal (18-22.5sdg)
3 trimestre-ultrasonido (32sdg) - 88tamizaje bioquimico duo marcador11-13.6 sdg
proteina plasmatica PAPPA
hCG-beta - 89tamizaje bioquimico cuadruple marcador16-20sdg
estriol
beta hCG
alfa-fetoproteina
inhibina A - 90primer marcador ultrasonograficotranslucencia nucal >3 mm

- 91segundo marcador ultrasonograficohueso nasal (presente o ausente )

- 92biopsia de vellosidades coriónicassemana 11-13.6
análisis de muestra placentaria mediante introducción de pinzas de forma ecoguiada
invasiva
- 93amniocentesissemana 16
introducción de una aguja a través d la pared abdominal para aspirar liquido amniótico con contenido celular de origen fetal
- 94—herencia autosomica dominante
HETEROCIGOTO:solo un alelo
gen alteradoen una proteina no enzimatica
no hay preferencia de sexo
aparece en todas las generaciones
- 95¿por que es autosómica dominante?haploinsuciencia: la cantida equerida de un producto no alcanza
ganancia de funcion: la proteina afectada se vuelve toxica para la celula
efecto negativo dominante: la proteina anormal interferiere con la funcion normal de la otra - 96expresividad variablela mutación se manifiesta en todos los heterocigotos pero fenotípicamente en grados variables
- 97penetranciaprobabilidad de que un gen presente expresión fenotípica en una familia
completa =100%
incompleta= 0% - 98heterogeneidad genéticadiferentes mecanismo genéticos producen el mismo fenotipo se manifiesta en varios órganos y sistemas
alélico=un gen
locus = varios genes - 99—herencia autosómica recesiva
HOMOCIGOTOS: 2 alelos afectados
heterocigoto compuesto
solo en hermanos afectados ,padres sanos
ambos padres 25 %riesgo
disomia uniparental , novo
consaguinidad
- 100—herencia ligada al cromosoma x
HEMICIGOTOS
transmisión hombre-hombre no se observa
mujeres portadoras
- 101inactivación aleatoriael cromosoma x se inactiva al azar en cada una de las celulasa somáticas de un embrión femenino
inactiva la mayor parte de genes regionales pseudoatosomicos : gene homólogos en Y e X - 102herencia no clásicaimpronta
micro deleciones
expansión de trinucleotidos
mitocondrial
mosaicismo - 103impronta genéticamarcaje diferencial de ciertas regiones del genoma dependientes del origen paternal
las regiones improntadas constan de múltiples genes que difieren en el patrón de metilación del ADN y ARN
se expresa un alelo y el otro no por un centro de control de impronta
por deleciones, translocaciones , disomia uniparental - 104histonasdesacetiladas- inactivas
acetilado- activo - 105ADNmetilado-inactivo
deshametilado - activo - 106disomia uniparentalfrecuencia 1:3500
rescate trisomico
(23+46)
duplicación monosomica
complementación de gametos
(materna o paterna ) - 107impronta en cromosoma 15q11.13padre-prader willi
madre- algenman - 108microdelecionessx de genes contiguos
enf, pro microdeleciones o microduplcaciones de un segmento cromosomico
frecuebcia 1:7000 rnv
<5mb
se heredan como autosomica dominante - 109enfermedad con fenómeno de anticipaciónexpansión de trinucleotidos
- 110expansión de trinucleotidosexpoasion de un segmento de ADN que contien unidades epetidas en el interior de un gen
hay un rango de normalidad
son de 2 a 6 pares de bases que se repiten de manera consecutiva
son polimorficos: varia el no. de repeticiones - 111causa cromosómica mas frecuente de discapacidad intelectualsx de down
- 112causa genética mas frecuente de discapacidad intelectualsx . de X frágil
- 113anticipaciónfenómeno en el cual a mayor no. de repetidos . la edad de presentación menor y la enfermedad mas severa
- 114herencia mitocondrialherencia materna
(herencia paterna -cinetocoros)
transmisión vertical
varón no hereda la enfermedad
afectan en la cadena respiratoria - 115enfermedad que puede afectar a mas de 3 órganosmas probable que sea una enfermedad mitocondrial
- 116mosaicismo2 o mas líneas celulares derivadas de un solo cigoto
2 cigotos diferentes = quimera
originarse en etapa embrional , fetal o extrauterina - 117—neurofibromatosis tipo 1
enf. multisitemica
Rasopatias 1:2500 rnv
autosomica dominante
mutacion NF1
cromo.17q11.2
penetrancia completa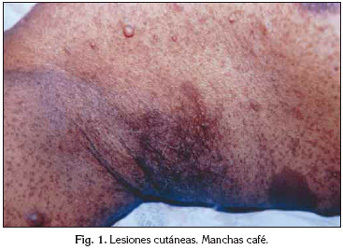
- 118neurofibromatosis tipo 1 diagnosticoal menos dos de los siguientes:
manchas café
> 15mmpospuberes
>2 cm prepuberes
alteraciones esqueleticas:displasia orbital , engrosamiento de huesos largos
nódulos de Lisch
neurofibromas
glioma del nervio óptico - 119—acondroplasia
forma común de displasia no mortal
1:20,000 rnv
gen FGFR3
cromo.4p16.3
mutación puntual: cambio de G a A
novo en la espermatogénesis de edad paterna avanzada
autosómica dominante
penetrancia completa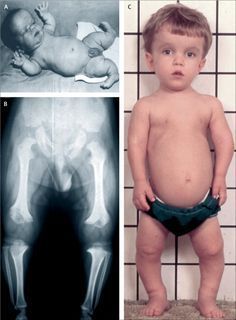
- 120diagnostico de acondroplasiaacortamiento rizomelico
talla baja desproporcionada
puente nasal deprimido
abdomen prominente
mano corta y ancha
dedos en tridente , hiperestibilidad
geno varo , marcha oscilante
inteligencia normal - 121—sx de Marfan
autosómica dominante
gen FBN1
cromo.15q21.1
1:500 rnv
penetración alta depende de la edad
doblamiento de proteina , haploinsuficiencia
- 122sx de Marfan diagnosticotranstornos multisitemicos
esqueletico-dolicocefalia
oculares-ectopis lentis, miopia
cardiovasculares -prolapso mitral
signo del pulgar y muñeca
pectus carinatum xcavatum
deformacion de la parte posterior de los pies , pie plano
protucion acetobular
escoliosis - 123—esclerosis tuberosa
enf pleiotrica
sx neurocutaneo multisistémico
1:5000 a 10,000 rnv
TSC1-9 q34
TSC2- 16p13
triada de Vogt
(epilepsia, intelectual, angiofibromas)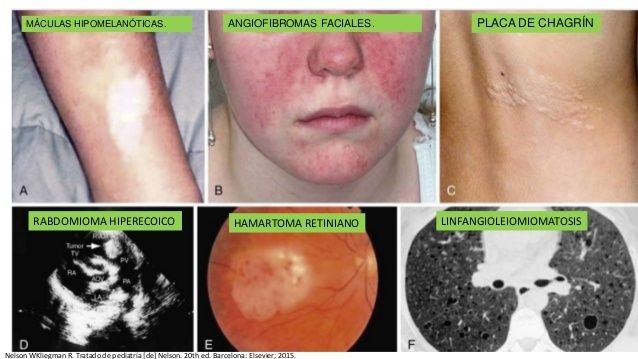
- 124esclerosis tuberosa diagnosticodermatologico- manchas hipocromicas, tronco o extremidades
dental-hipoplasia de esmalte dentario
oftalmico- rabdiomioma
renal-angiomiolipomas, quistes renales
linfagiolelomiomatosis , tumor pulmonar - 125hemofiliatrastornó de la coagulación sanguínea
herencia recesiva ligad al X
novo meiosis masculina
penetrancia completa
1:25, 000 rnv
gen FIX cromo
mutacion inversion - 126hemofilia diagnosticohematomas musculares profundos
hemorragia intracraneal
cefalohematomas
dismincion del factor 8
episodios recurrentes y prolongados de epixtasis - 127fenilcetonuria diagnostico+niveles de fenilalanina
problemas de mielizacion
epilepsia
olor de la orina desagradable
hipopigmentacion
retardo mental
signos extrapiramidales
agresividad - 128—fenilcetonuria
herencia autosómica recesiva
EIM
gen PAH cromo 12q22-24
penetrancia incompleta
mutación deleción, inserción, defectos de corte
tamiz neonatal
- 129—galacosemia
herencia autosomica recesiva
gen GALT-9p13
GALK1-17q24
GALE-1p36-p38
galactosa-1-fosfato
tipos :clasica (1), deficiencia de galactoocina(2),deficiencia de galactosa epimerasa(3)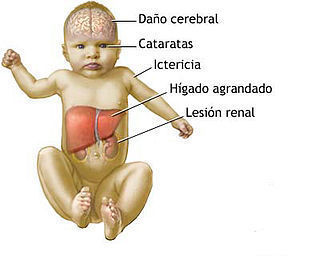
- 130galactosemia diagnostico1. mas fecuente y severa
retrasso del crecimiento , ictericia , sepsis, daño hepatico, discpacidad intelectual, cataratas
2. menos grave hay cataratas pero lo deas es leve
3. varia de leve a grave presentan cataratas, problemas renales , retraso en crecimiento - 131—fibrosis quística
hay acumulación de moco
autosómica recesiva
gen CFTR cromo 7q31.2
mutación deleción
penetrancia completa 1/3000 rnv
- 132fibrosis quística diagnosticorn. ileo meconial
ausencia de deposisicones
sudor salado
no aumentan de peso
estreñenimiento
tos y aumento de mucosidad
episodios recurrentes de neumonia
adultes azoospermia obstructiva - 133—distrofia de Duchenne
recesiva ligada al x
gen DMD
1/3500 rnv
duplicaciones y deleciones
- 134distrofia de Duchenne diagnosticomedir CPK (creatinin fosfatasa)
signo de gowers
afecta musculatura proximal de musculos flexores
pseudohipertrofia
escolisos prgresiva
problems de deglucion
miocardiopatias (also portadoras) - 135—incontinencia pigmentari
displasia ectodérmica
IP2 Xq28
mutación deleciones miosis paterna
penetrancia completa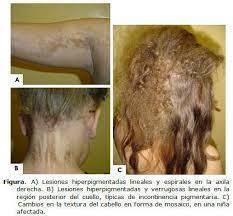
- 136incontinencia pigmentari diagnosticotrastornos cutáneos
fase vesicular
fase verrugosa
fase hiperpigmentada
fase hipopigmentada
dientes en cono o ausencia
alopecia
anomalías oftálmicas vasculopatías retiniana
deformidades craneales - 137—fabry
enf. de almacenamiento lisosomal
gen GLA Xq21.3-q22
acumulacion de Gb-3
no hay suficiente alfa-galactosidasa
- 138fabry diagnosticoparestesia
angioqueratomas
cambios de cornea sin afectar visión
hinchazón de tobillos
cardiomiopatías , arritmias
ataques isquémicos
hiperhidrosis, anhidrosis , tolerancia al calor poca - 139errores innatos del metabolismodefectos genético que afecta una proteína
acumulo de sustrato (defecto de síntesis o catabolismo de moléculas complejas)
déficit del producto (acumulo de sustancias toxicas )
activación de tutas alternas (enf, de déficit genético) - 140características de EIMencefalopatía aguda
hiperamonemia +1000 mmol/l
acidosis metabólicas
hipoglucemia
disfunción hepática - 141mucopolisacáridosherencia autosomica recesiva
deficineica de una de las 11 enzimas lisosomales
glucosaminoglucanos
heparan(H)
dermatan (D)
queratan (Q)
condroitin (C) - 142—MPS-1 sx de hurler
def. alfa-l-idurinasa
+ D, H
gen IDA cromo 4p16.3
silla urca en forma de j
mano en garra
manchas mogólicas
hernia inguinal fascias toscas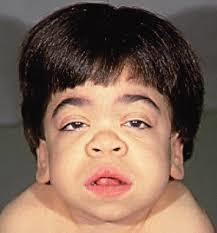
- 143—MPS 2, sx de hunter
def. idurunato2- sulfatasa
ligada la X q28 gen IDS
+D,H
tiene cornea clara y piel con papulas aperladas
hernias
valvulopatias , macroglosia anea del sueño, dismorfias en cara
- 144—MPS-3 sx de sanfilippo
mayor afectación cerebro
defecto de 4 enzimas
+H
no hay tratamiento mutación de sentido erróneo
ojos espaciados
cejas pobladas
frente corta boca ancha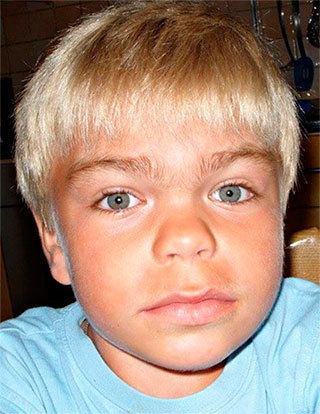
- 145—MPS4 sx de morquio
presentación esquelética con menor compromiso neurológico
def. n acetilgalactosamina y/ beta
+K, C
talla baja desproporcionada, cuello corto, anomalías espinales, displasia de cadera , pectus carinatum , compromiso respiratorio valvulopatía aortica
- 146—MPS 6 sx de marateaux lamy
presentación esquelética
autosómica recesiva
def. n acetilgalactosamina
+D
talla baja opacidad corneal
hernia, mano en garra
escoliosis
hepatomegalia
- 147MPS 7sx de sly
+ H, D, C
GEN GUSB cromo 7
no hat discapacidad intelectual
opacidad corneal
hepatomegalia
hernia umbilical
retraso del desarrollo psicomotor
hidrops fetal - 148craneosinostosistrastornos en los que una o mas suturas se cierran demasiado pronto
80% son no sindrómicas
20% son sindrómicas - 149cierre de suturasmetopica-6 meses
coronaria -24 meses
sagital -22 meses
laboidea-26 meses - 150—sx de apert
acrocefalosindactilia tipo 1
FGRF2 10q26 A.D
acrobraquicefalia
sindáctila
hipoplasia medio facial
discapacidad intelectual
dental erupción retrasada
- 151—sx de crouzon
FGFR2 10q26 A.D
braquicefalia
proptosis ocular
hipoplasia maxilar
pies y manos normales
hidrocefalia, discapacidad intelectual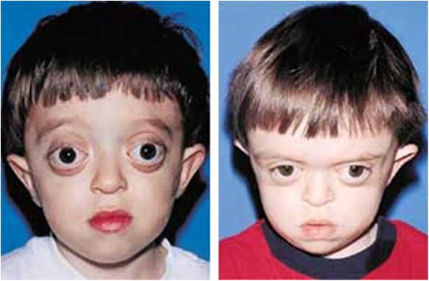
- 152—sx de saethre -chotzen
TWIST1 7p21.3
braquicefalia
sindáctila cutánea parcial en mano y pies
ptosis ocular
asimetría facial
orejas pequeñas con cruz prominente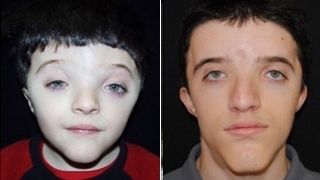
- 153—sx de pfeiffer
FGRF 1 y 2 (8Y 10)
braquicefalia
sindáctila
pulgares anchos y desviados
puente nasal deprimido
tipos 1 no tan severo , 2 cráneo en forma de trébol , 3 turricefalia
- 154—sx de muenke
FGRF3
braquicefalia
braquidactilia , pulgares anchos
fusion del carpo y tarso
elevacion de las cejas
paladar alto y arqueado
orejas de iplatacion anterior
- 155—sx de jackson weiss
FGRF2
hipertelorismo
proptosis
hipoplasia medio facial
acrocefalia
pie , pulgar ancho
sindáctila parcial cutánea
metatarso ancho y corto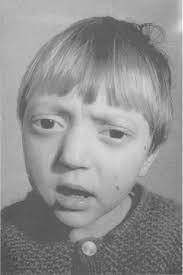
- 156sx de denys drashautosomico dominante
WT1 11p13
penetrnacia incompleta
nefropatia grave
tumor de wilms
disgenesia gonadal - 157sx de frasierWT1
proteinuria,sx nefrotico
en 46XY
disgenesi gonadal completa
retraso de amenorrea primaria
infertilidad
presencia de los mullerianos - 158sx de mayerdefecto en el desarrollo de los conductos miulleranos
hay ausencia de vagina, útero remanente
ovarios normales
causa de amenorrea primaria
riñón pélvico
anomalías esqueléticas - 159en genitales ambiguos reportar comoescala de prader

- 160clasificación de las anomalias de la diferenciacion sexualcon anomalias de cromosoma sexual
turne y variante
klifenelter y vaqriante
disgenesia gonadal mixto
quimera, ADS ovotesticular
anomalias de la diferenciacion sexual con cariotipo 46 XX , 46 XY - 161hiperplasia suprarrenal congenitaautosomico recesivo
CYP21A2 cromo 6
defecto en sintesis de cortisol
21-hidroxilasa
11-hidrosilasa
+ACTH
- CORTISOL
+androgenos
virilizacion de genitales , pubertad precoz , disfuncion ovarica , tumores - 162sx de insuficiencia a los andrógenos cariotipo 46, XYgen AR X q12
completa: genitales externos femeninos
parcial: genitales ambiguos
leve: genitales masculinos
ausencia de estructuras mullerianas
wolfianos rudimentarios
testículos normales ,sin espermatozoides