
Flashcards
Sem título
Flashcards do conjunto (28)
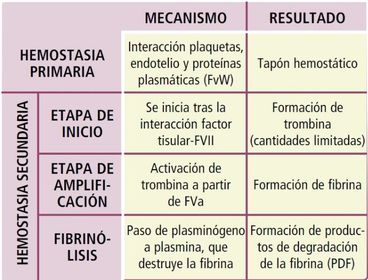
- 1HEMOSTASIALa Hemostasia comprende el conjunto de mecanismos tendientes a mantener la fluidez y circulación de la sangre
- 2HEMOSTASIA Hemostasia primaria. El endotelio es el principal regulador de la homeostasis vascular:
modula el balance vasoconstricción/vasodilatación, inhibe
la proliferación/migración de células musculares de la pared
vascular, y también modula la hemostasia.
. En condiciones fisiológicas, el endotelio libera sustancias antitrombogénicas
(óxido nítrico, prostaciclina, heparán sulfato, trombomodulina, t-PA...). Pero cuando se produce una lesión
endotelial, libera factores procoagulantes (angiotensina II,
endotelina).
. Además, ante una lesión vascular se produce vasoconstricción
y se activa la hemostasia primaria mediante la adhesión
plaquetaria al colágeno a través de la glicoproteína Ib (GP Ib)
de la membrana plaquetaria, gracias al factor von Willebrand
(FvW)
. La adhesión de las plaquetas induce su “activación”, tras su activación, se produce la agregación plaquetaria, por
la cual se forman puentes de fibrinógeno entre las plaquetas
mediante la GP IIb/IIIa (que se une al fibrinógeno).
RECUERDA
Fases de la hemostasia primaria:
Vasoconstricción
Adhesión plaquetaria
Agregación plaquetaria - 3HEMOSTASIA Hemostasia secundaria. El objetivo es la formación de un coágulo estable de fibrina
(factor Ia). Para ello se activan secuencialmente factores de
coagulación (que son proteínas plasmáticas) hasta conseguir la
activación de la trombina (factor IIa), que degrada fibrinógeno
en fibrina. La trombina, además de la fibrina, activa otros factores
de la coagulación (V, VIII, XIII), así como el inhibidor de la
proteína C (para limitar el proceso).
. Para conseguir la coagulación también intervienen el ion calcio
(Ca2+) y fosfolípidos plaquetarios y tisulares.
. Hay una serie de sustancias inhibidoras de la coagulación
que limitan el proceso. La más importante es la antitrombina
III (ATIII) que inhibe a la trombina y al factor X activado (Xa).
. Otros inhibidores son la proteína C y la proteína S, que se unen
para inactivar al FV y al FVIII.
Algunos factores de coagulación son vitamina K-dependientes
(requieren vitamina K y calcio para desarrollar su actividad biológica)
son: II, VII, IX y X, la proteína C y la proteína S. - 4HEMOSTASIA Etapas de la coagulación.
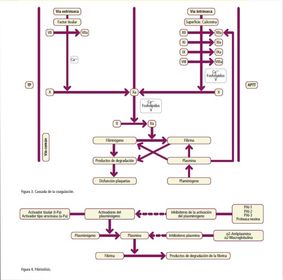
- 5HEMOSTASIA Cascada de la coagulaciónVía intrínseca
Activación secuencial de XIIa → XIa → IXa → VIIIa. Se forma el
complejo VIIIa-IXa-X-Ca2+ (tenasa intrínseca) sobre los fosfolípidos
de la superficie plaquetaria, lo que permite que se active
el factor X (Xa).
Vía extrínseca
Activación secuencial de factor tisular (IIIa) → VIIa. Se forma el
complejo IIIa-VIIa-Ca2+ (tenasa extrínseca), que activa el factor
X (Xa).
Vía común
El factor Xa que se ha obtenido (gracias a las tenasas) degrada
la protrombina (II) en trombina (IIa), que es capaz de degradar
el fibrinógeno en fibrina (Ia).
La trombina se produce lentamente al principio, pero la trombina
generada activa el factor V (Va), que se une al factor Xa
sobre los fosfolípidos de la membrana plaquetaria (Va-Xa-Ca2+)
que es capaz de formar trombina más rápidamente (feedback
positivo). - 6HEMOSTASIA FibrinólisisEl sistema de fibrinólisis se activa al mismo tiempo que se
forma el coágulo. El activador tisular del plasminógeno (t-PA), el FXIIa y el sistema quinina-calicreína hacen que el plasminógeno
active a la plasmina, que destruye la fibrina formada
(como consecuencia se liberan productos solubles de degradación
de la fibrina). De este modo se autolimita el proceso. - 7HEMOSTASIA Cascada de la coagulación y Fibrinólisis
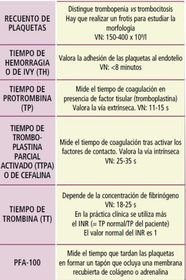
- 8HEMOSTASIA Pruebas básicas para el estudio de la hemostasiaPara el estudio de la hemostasia primaria utilizamos:
- Número de plaquetas, tiempo de hemorragia y PFA-100 (que
estarán alterados).
- Agregación plaquetaria con diferentes agentes agonistas
(ADP, colágeno, trombina, adrenalina,...). También se determina
la agregación inducida por ristocetina.
- Determinación de niveles de factor de von Willebrand (FvW).
Para el estudio de la hemostasia secundaria utilizamos:
- TP, TTPa y TT (que pueden estar alterados).
- Fibrinógeno (por el método de Clauss).
- Cuantificación de factores de la coagulación.
- Detección de la presencia de anticoagulante circulante (p. ej.,
síndrome antifosfolípido) o inhibidores específicos (p. ej., inhibidor
de FVIII en pacientes hemofílicos). - 9HEMOSTASIA Pruebas básicas para el estudio de la hemostasia
- 10TROMBOCITOPENIASUna trombocitopenia se define como la disminución del número
de plaquetas por debajo del límite inferior normal (150 ×
109/l).
Clínicamente, la trombocitopenia se considera relevante cuando
el recuento es inferior a 100 × 109/l.
RECUERDA
Riesgo de sangrado según la cifra de plaquetas.
<50 x 109/l: mayor riesgo de sangrado postraumático
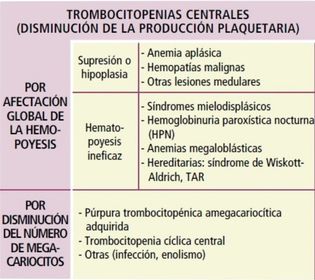
<20 x 109/l: frecuentes hemorragias espontáneas - 11TROMBOCITOPENIAS Clasificación- Trombocitopenias centrales.
- Trombocitopenias periféricas.
Se produce una gran destrucción de plaquetas a nivel periférico.
En la médula ósea aumenta el número de megacariocitos para poder incrementar la producción plaquetaria
- Trombocitopenia por fármacos
Los fármacos implicados son diuréticos tiacídicos (los más frecuentes), heparina, quinidina, fenitoína, sales de oro,
etanol.
Los mecanismos por los que puede producirse son:
.Inhibición directa de la producción plaquetaria.
.Autoinmune.
La actitud terapéutica será suspender el fármaco y, en casos
graves, administrar esteroides. - 12TROMBOCITOPENIAS Clasificación Trombocitopenias Centrales
- 13TROMBOCITOPENIAS Clasificación Trombocitopenias Periféricas
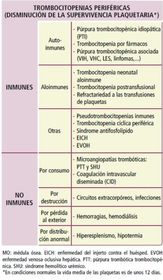
- 14TROMBOCITOPENIAS Púrpura Trombocitopénica Idiopática (PTI)Proceso autoinmune por autoanticuerpos IgG que se dirigen
contra antígenos plaquetarios (sobre todo de la GP Ib o de la
GP IIb/IIIa). Estos anticuerpos actúan como opsoninas acelerando
la eliminación de las plaquetas de manera extravascular
por las células del sistema mononuclear fagocítico, especialmente
en el bazo. Además, puede bloquear la función de
dichas GP (inhibiendo la adhesión –GP Ib– o la agregación –GP
IIb/IIIa– plaquetaria).
Es la causa más frecuente de trombocitopenia en la práctica
clínica y se puede producir a cualquier edad. - 15TROMBOCITOPENIAS Púrpura Trombocitopénica Idiopática (PTI) ClinicaEn la mayoría de los casos se observan lesiones purpúricas
(petequias, equimosis), pero puede haber hemorragias mucosas
e, incluso, cerebrales (muy raro). Podemos distinguir dos
formas clínicas:
- PTI aguda.
Más frecuente en niños, hasta un 80% aparece tras infecciones
víricas en vías respiratorias altas y asocian con frecuencia
linfocitosis y eosinofilia. La recuperación suele ser espontánea
y no recidivan.
- PTI crónica o enfermedad de Werlhof.
En adultos jóvenes, sobre todo mujeres y recuperación no espontánea
en la mayoría (90%). Suelen existir recurrencias de
la enfermedad. - 16TROMBOCITOPENIAS Púrpura Trombocitopénica Idiopática (PTI) Diagnóstico- Clínico y de exclusión (hay que descartar otras causas de trombocitopenia
inmune como lupus eritematoso sistémico, infección
por VIH o linfoma).
- Detección de autoanticuerpos específicos en plasma (negativa
en más del 20%).
Además, en la médula ósea los megacariocitos están aumentados. - 17TROMBOCITOPENIAS Púrpura Trombocitopénica Idiopática (PTI) Tratamiento (1ra y 2da Linea)- Primera línea.
Corticoides (prednisona 1 mg/kg/día durante 4 semanas, o
dexametasona i.v. 40 mg/día durante 4 días): es el tratamiento
inicial. Produce una disminución de la fagocitosis mediada por
los macrófagos y de la síntesis de autoanticuerpos. Un 70-
90% de los pacientes presentan una buena respuesta aunque
la mayoría recidiva en cuanto se suspende la corticoterapia.
- Segunda línea.
Esplenectomía (mejor por vía laparoscópica): tratamiento de
elección en casos refractarios a esteroides o que precisan dosis
tan elevadas de esteroides y durante tanto tiempo, que producen
efectos secundarios importantes. Con la extirpación del
bazo se elimina el lugar principal de destrucción plaquetaria y
de síntesis de anticuerpos. El 80% de los pacientes presentan
una buena respuesta y, si reaparece la trombocitopenia, se
pueden volver a administrar esteroides. Se debe vacunar para
prevenir las infecciones por gérmenes encapsulados - 18TROMBOCITOPENIAS Púrpura Trombocitopénica Idiopática (PTI) Tratamiento (3ra linea y otros)- Tercera línea.
Análogos de la trombopoyetina (romiplostin s.c, eltrombopag
v.o): para pacientes que recaen tras esplenectomía o con
contraindicaciones para esplenectomía.
- Gammaglobulina i.v.
Indicada en situaciones urgentes (p. ej., hemorragia activa)
y durante el embarazo. Se une a los
receptores para IgG de las células del sistema mononuclear
fagocítico, lo que evita que se unan a las plaquetas cubiertas
por autoanticuerpos, elevando rápidamente su número.
- Otros.
• Andrógenos.
Disminuyen la expresión de los receptores para la fracción
constante de la IgG situados en los macrófagos esplénicos,
disminuyendo la destrucción plaquetaria.
• Inmunosupresores.
Ciclofosfamida, azatioprina, vincristina,...
• Plasmaféresis.
Para eliminar los autoanticuerpos.
• Rituximab (anti-CD20).
• Transfusión de plaquetas.
En pacientes con hemorragia muy severa
(inestabilidad hemodinámica o peligro vital), puede estar
indicada la transfusión de plaquetas de forma “desesperada”
(ya que la rentabilidad de la transfusión de plaquetas
es muy baja). - 19TROMBOCITOPATÍASLas trombocitopatías son un conjunto de enfermedades caracterizadas
por anomalías plaquetarias que afectan a su función.
Se pueden distinguir:
- Trombocitopatías congénitas.
Pueden cursar con hemorragias graves pero son poco frecuentes
debido a que la herencia suele ser recesiva. La incidencia
de las formas heterocigotas debe ser muy superior pero suelen
pasar clínicamente desapercibidas.
- Trombocitopatías adquiridas.
Son más frecuentes y secundarias a patologías o a fármacos. - 20TROMBOCITOPATÍAS ClinicaLa manifestación clínica típica es la diátesis hemorrágica (o
predisposición al sangrado) en ausencia de trombocitopenia o,
si la hay, la diátesis es mayor de la que correspondería por la
cifra de plaquetas. Ante un paciente con diátesis hemorrágica
hay que tener presente que las trombocitopenias son más frecuentes
que las trombocitopatías. - 21TROMBOCITOPATÍAS Congenitas Síndrome de Bernard-Soulier o enfermedad de las plaquetas gigantes. Herencia
Autosómica recesiva.
. Patogenia
Las plaquetas son gigantes y deficientes en glicoproteínas del
complejo GPIb-IX, por lo que disminuye la adhesión de las
mismas al factor de von Willebrand (que está unido al colágeno
del subendotelio).
. Diagnóstico
Estudios en el agregómetro ↓ (el agregómetro nos permite
saber dónde se encuentra el defecto funcional: déficit de glicoproteínas, alteración del almacenamiento o la secreción de
gránulos. Se utilizan diferentes agentes agregantes: ristocetina,
ADP, colágeno, adrenalina, ácido araquidónico, tromboxano
A2) o ausencia de agregación con ristocetina (que no se corrige
al añadir plasma porque la que está alterada es la plaqueta,
distinto en la enfermedad de von Willebrand). - 22TROMBOCITOPATÍAS Congenitas Enfermedad de Glanzmann. Herencia
Autosómica recesiva.
. Patogenia
Existe un déficit de glicoproteína IIb-IIIa, imprescindible para
la interacción plaqueta-plaqueta (agregación)
mediante proteínas adhesivas del plasma (fibrinógeno, factor
de von Willebrand). Como consecuencia, no se puede formar
el tapón hemostático y los sangrados pueden ser importantes.
. Diagnóstico
Estudios en el agregómetro: agregación con ristocetina
normal y alterada (↓ o ausente) con ADP, colágeno, adrenalina
o tromboxano A2 (agentes que requieren la presencia de
GP IIb-IIIa). - 23TROMBOCITOPATÍAS AdquiridasDestacan en este grupo:
- Uremia.
Es muy frecuente y suele asociarse con hemorragias.
- Hepatopatías.
Altamente compleja y secundaria a deficiencias en los factores
de la coagulación, trombopenia y aumento de la fibrinólisis.
- Síndromes mieloproliferativos crónicos.
Sobre todo por disminución de la adhesión plaquetaria y déficit
del factor III.
- Fármacos.
El AAS puede producir hemorragias graves, debido a la alteración
que produce en la agregación plaquetaria. El efecto de
una sola dosis dura 4-5 días - 24ALTERACIONES DE LA COAGULACIÓN Alteraciones congénitas de la coagulación Enfermedad de Von Willebrand (EVW)Es una enfermedad congénita producida por una anomalía
cualitativa y/o cuantitativa del factor de von Willebrand (FvW),
generalmente de transmisión autosómica dominante. Es la
diátesis hemorrágica hereditaria más frecuente. - 25ALTERACIONES DE LA COAGULACIÓN Alteraciones congénitas de la coagulación Enfermedad de Von Willebrand (EVW) Clasificación- Tipo 1.
Déficit cuantitativo parcial del FvW.
- Tipo 2.
Déficit cualitativo del FvW.
• 2A.
↓ de la función del FvW plaqueta-dependiente, con ausencia
de multímeros de alto peso molecular.
• 2B.
↑ de la afinidad del FvW por la glicoproteína Ib plaquetaria.
• 2M.
↓ de la función del FvW plaqueta-dependiente, con presencia
de multímeros de alto peso molecular.
• 2N (variante Normandía).
↓ de la afinidad del FvW por el factor VIII de la coagulación
(FVIII). Herencia autosómica recesiva.
- Tipo 3
Déficit cuantitativo total del FvW. Es la forma más grave y de
herencia recesiva.
También existe una EvW adquirida por presencia de anticuerpos
anti-FvW en determinadas patologías (LES, síndromes linfoproliferativos,
gammapatías monoclonales, hipernefroma,...). - 26ALTERACIONES DE LA COAGULACIÓN Alteraciones congénitas de la coagulación Enfermedad de Von Willebrand (EVW) ClinicaLa clínica varía según la severidad del déficit, pero predominan
las formas leves (el sangrado aparece tras procedimientos invasivos
o traumatismos). Las hemorragias suelen ser cutaneomucosas
(posextracción dental, epistaxis, equimosis) pero también
pueden ser intramusculares e intraarticulares (hemartros). - 27ALTERACIONES DE LA COAGULACIÓN Alteraciones congénitas de la coagulación Enfermedad de Von Willebrand (EVW) Diagnóstico- Niveles de FvW disminuidos
Estudio de agregación/coagulación.
↑ tiempo de hemorragia, ↑ TTPa con TP normal, ↑ PFA-100, ↓
agregación plaquetaria inducida por ristocetina.
- Estudio del fenotipo (recuerda que la historia familiar es muy
importante). - 28ALTERACIONES DE LA COAGULACIÓN Alteraciones congénitas de la coagulación Enfermedad de Von Willebrand (EVW)En caso de hemorragia:
- Lo primero es realizar una buena hemostasia local (en caso de extracción
dentaria o cirugía) con medidas locales de compresión.
- Fármacos (en orden de utilización).
• Hemostáticos locales (goma de fibrina, trombina local,...).
Si no es suficiente:
• Antifibrinolíticos (ácido tranexámico).
Si no es suficiente:
• Acetato de desmopresina (DDAVP).
Aumenta la liberación de FvW (sólo útil en los tipos 1 y 2; en el 2B puede producir fenómenos trombóticos).
- Concentrados plasmáticos de FvW.
Pueden ser humanos o recombinantes.
Informações
- Descrição
- FlashCards sobre Sem título, criado por Celina Barrionuevo em 27-02-2017.
- Criado por
- Celina Barrionuevo
- Visualizações
- 0
- Avaliação