
Fluxograma
Sem título
Conteúdo do fluxograma
Enfermedad de Addison y Síndrome Cushing
ENFERMEDAD DE ADDISON
Es el término tradicional para la insuficiencia suprarrenal primaria
Manifestación clínica de una deficiencia crónica de glucocorticoides y / o mineralocorticoides debido a una falla de la corteza suprarrenal que puede resultar en una crisis suprarrenal con consecuencias potencialmente mortales.
Dado que son reguladores esenciales de la homeostasis de agua y electrolitos, así como del equilibrio energético, la PAI es una enfermedad muy grave y puede provocar una crisis suprarrenal aguda y potencialmente mortal
ETIOLOGÍA
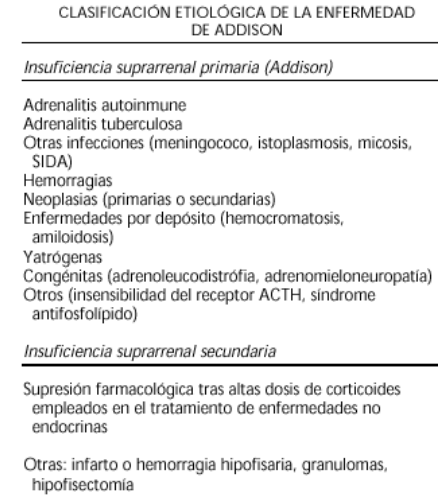
-Adrenalitis autoinmune.
-Tuberculosis u otras enfermedades infecciosas (VIH/SIDA, CMV, candidiasis, histoplasmosis, sífilis, y otras)
-Enfermedades malignas
Menos frecuentes:
-Adrenalectomía (bilateral) (p. Ej., Para el síndrome de Cushing o tumores suprarrenales).
-Enfermedades genéticas (p. Ej., Hiperplasia suprarrenal congénita (CAH), hipoplasia suprarrenal congénita, adrenoleucodistrofia en hombres).
-Hemorragia suprarrenal (p. Ej., Síndrome de Waterhouse-Friderichsen en la sepsis)
Los efectos adversos farmacológicos (por ejemplo, hemorragia suprarrenal asociada con anticoagulantes, fármacos que afectan la síntesis, acción o metabolismo de glucocorticoides como antimicóticos específicos y otros compuestos) son cada vez más frecuentes, más relevantes como posibles factores predisponentes que contribuyen a la manifestación del IAP
El uso crónico de glucocorticoides para afecciones inflamatorias es el escenario más común de insuficiencia suprarrenal secundaria (es decir, supresión hipotalámica-pituitaria).
CLÍNICA
Los síntomas y signos de PAI son inespecíficos en las primeras etapas, por lo que el diagnóstico clínico de PAI es muy difícil.
PAI es una enfermedad rara con una incidencia notificada de 4 a 6 casos por millón por año, el diagnóstico con frecuencia no se considera y, por lo tanto, se retrasa
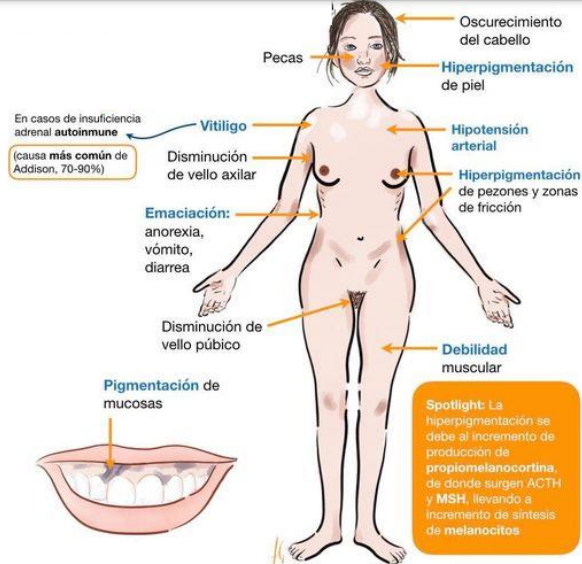
Sospecharse PAI en todos los pacientes con enfermedades agudas o crónicas con fatiga general o debilidad severa y deshidratación inexplicable, hipotensión, pérdida de peso, fiebre, dolor abdominal e hiperpigmentación.
La hiponatremia, la hiperpotasemia y, especialmente en los niños, la hipoglucemia son características de laboratorio clave de la enfermedad que reflejan la deficiencia de gluco- y mineralocorticoides
En px agudos con enfermedades infecciosas crónicas, en particular VIH, CMV o tuberculosis, o en pacientes que reciben medicamentos que interfieren con la síntesis, la acción o el metabolismo del cortisol, en particular anticonvulsivos (carbamazepina, fenitoína), antimicóticos (ketoconazol), anti -medicamentos contra el cáncer (abiraterona, mitotano, ICI) o medicamentos específicos de venta libre (p ej, hierba de San Juan) el índice de sospecha debe ser alta.
PRUEBAS DIAGNÓSTICAS
Muestra de sangre aleatoria para la determinación simultánea de ACTH y cortisol antes del tratamiento con glucocorticoides:
-Para la detección de la deficiencia de glucocorticoides, que suele ser la característica clínica principal.
Constelación típica en PAI es:
-Concentración sérica de cortisol baja en combinación con una ACTH elevada.
Como regla clínica generalmente aceptada, la IAP se considera muy probable si el cortisol es <5 µg / dl (138 nmol / L) con una ACTH concomitante aumentada más del doble por encima del límite superior del rango normal.
CORTISOL SÉRICO NORMAL: De una muestra de sangre tomada a las 8 de la mañana son de 5 a 25 mcg/dL o 140 a 690 nmol/L.
VALOR ACTH NORMAL: Para una muestra de sangre tomada temprano en la mañana son de 9 a 52 pg/mL (2 a 11 pmol/L)
Deficiencia de mineralocorticoides se refleja típicamente en concentraciones séricas bajas de sodio y potasio elevadas
Para verificar la deficiencia de mineralocorticoides:
-La determinación de renina plasmática y aldosterona puede ser útil si no hay hiperpotasemia.
La combinación de una renina plasmática elevada junto con una concentración sérica de aldosterona normal o baja: -Sugiere una deficiencia de mineralocorticoides.
Prueba dinámica de la función adrenocortical con la prueba de estimulación con corticotropina, también denominada prueba de cosintropina, prueba de ACTH o prueba de Synacthen:
-Método mejor establecido y validado para el diagnóstico o la exclusión de PAI.
En esta prueba, los adultos generalmente reciben una inyección de 250 µg por vía intravenosa (o alternativamente intramuscular; en niños <2 años, 125 µg) de tetracosactida, un péptido que representa la secuencia de los primeros 24 (de un total de 39) aminoácidos de ACTH y el cortisol se determina inmediatamente antes y luego 30 y 60 minutos después de la inyección.
Para el diagnóstico de insuficiencia suprarrenal (primaria) se acepta una concentración máxima de cortisol de menos de 500 nmol / l (18 µg / dl) después de la estimulación.
Los niveles de corte de cortisol y otros esteroides suprarrenales después de la estimulación con cosintropina pueden diferir significativamente según el método utilizado para la detección (cromatografía líquida, espectrometría de masas en tándem (LC-MS / MS) frente a inmunoensayo)
prueba de corticotropina de “dosis alta” (250 µg), la prueba de estimulación de corticotropina llamada “dosis baja” utiliza 1 µg de tetracosactida como una variación.
Ambas pruebas dan resultados comparables para la concentración de cortisol sérico al menos 30 minutos después de la estimulación y basado en el hecho de que la prueba de corticotropina de "dosis alta" (250 µg) está validada de manera más completa en comparación con la prueba de "dosis baja" (1 µg ) prueba de corticotropina, se sugiere realizar la prueba de corticotropina en “dosis bajas” (1 µg) en el diagnóstico de PAI solo cuando la sustancia es escasa.
Una vez que se ha confirmado el PAI a nivel bioquímico, más pruebas de diagnóstico (por ejemplo, anticuerpo 21-OH, 17-OH-progesterona, CT suprarrenales, ácidos grasos de cadena muy larga (VLCFA) en niños preadolescentes) para determinar la etiología de la enfermedad (autoinmuneadrenalitis , CAH, infecciones, enfermedad infiltrativa, adrenoleucodistrofia…), ya que esto puede tener implicaciones pronosticas y terapéuticas
TERAPIA PARA GLUCOCORTICOIDES
Hidrocortisona
-Fármaco de elección para la sustitución de glucocorticoides.
-Adultos, la dosis es de 15 a 25 mg / d administrados por vía oral en 2 o 3 dosis, siendo la dosis más alta por la mañana para imitar el ritmo circadiano.
-La primera dosis debe tomarse al despertarse temprano en la mañana, mientras que la última dosis debe tomarse a más tardar 4-6 h antes de dormir para evitar el insomnio y la resistencia a la insulina nocturna con posibles consecuencias metabólicas adversas
Como alternativa a la hidrocortisona:
-De 3 a 5 mg / día de prednisolona en una sola dosis o en 2 dosis orales divididas.
La ¡dexametasona NO DEBE USARSE! debido a sus propiedades farmacocinéticas no fisiológicas (vida media prolongada) y los riesgos resultantes de efectos metabólicos adversos como dislipidemia, hiperglucemia y diabetes.
En los niños, sólo debe usarse hidrocortisona para la terapia de reemplazo porque su corta vida media permite un mejor control; una dosis inicial típica es de aproximadamente 8 mg / m 2 dividida en 3 dosis.
Durante el embarazo, la hidrocortisona es el fármaco preferido para el reemplazo de glucocorticoides. En el último trimestre del embarazo, los niveles de cortisol y el cortisol libre aumentan significativamente, por lo que se sugiere aumentar la dosis de hidrocortisona en aproximadamente un 30% en el último trimestre en pacientes embarazadas con PAI
Dado que los niveles elevados de progesterona contrarrestan la acción de los mineralocorticoides, con frecuencia se requiere un aumento de la dosis de fludrocortisona en función de la presión arterial y el estado de los electrolitos, especialmente en el 3° trimestre.
SEGUIMIENTO
La monitorización y el tratamiento de la terapia de sustitución de glucocorticoides se basan en parámetros clínicos:
-Peso corporal
-Edema
-Presión arterial
-Cambios cushingoides
-Rendimiento físico y mental
Es de primordial importancia prevenir y detectar la dosificación inadecuada y las complicaciones metabólicas del tx con glucocorticoides a largo plazo.
En los niños incluye:
-Control del desarrollo general y la velocidad de crecimiento cada tres a 4 meses.
La dosis de glucocorticoides debe ajustarse dinámicamente de acuerdo con circunstancias estresantes específicas.
-P ej, en la enfermedad febril aguda con temperaturas superiores a 38 ° C, la dosis de hidrocortisona oral debe aumentarse 2-3 veces.
Para cirugía mayor o crisis suprarrenal, la hidrocortisona debe administrarse por vía intravenosa a una dosis inicial de 100 mg en adultos (50 mg / m 2en niños) seguida de una infusión continua de 200 mg de hidrocortisona (50-100 mg / m 2 en niños) durante 24 h junto con reposición de líquidos por vía intravenosa para contrarrestar la deshidratación.
TERAPIA PARA MINERALCORTICOIDES
En la deficiencia de mineralocorticoides, la fludrocortisona es el fármaco de elección para estabilizar el equilibrio hídrico y electrolítico.
Una dosis inicial común es de 50 a 100 µg / d en niños y adultos con PAI, generalmente administrada por vía oral una vez por la mañana.
Se debe alentar a los pacientes a que incluyan sal en su dieta.
El control y manejo de la terapia de reemplazo de mineralocorticoides se basa principalmente en parámetros clínicos como ansia de sal, edema, presión arterial en combinación con parámetros de laboratorio como concentraciones normales de sodio y potasio en el suero; una renina plasmática en el rango de referencia superior se considera un indicador útil para el ajuste fino pero no debe reemplazar la evaluación clínica.
SÍNDROME DE CUSHING
Trastorno clínico debido a una exposición prolongada a un exceso de glucocorticoides de fuentes endógenas o exógenas.
La causa más frecuente del Síndrome de Cushing es la administración de glucocorticoides exógenos
CLASIFICACIÓN
DEPENDIENTE DE LA ACTH
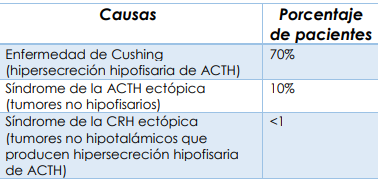
El hipercortisolismo dependiente de ACTH es la causa más frecuente del Síndrome Cushing endógeno.
Enfermedad de Cushing: Es cuando el Síndrome de Cushing es secundario a un adenoma hipofisario secretor de ACTH. La estimulación de ACTH por un adenoma hipofisario estimula la producción elevada de glucocorticoides por las glándulas suprarrenales.
Síndromes por ACTH ectópica: Llevan a una hiperplasia suprarrenocortical bilateral y una hiperfunción. El carcinoma microcítico de pulmón es la causa más frecuente se secreción ectópica de ACTH.
Síndrome de CRH ectópica: Aquí la secreción de CRH por el plumón primario causa una hiperplasia de las células corticotróficas hipofisaria, con la consiguiente hipersecreción de ACTH, la hiperplasia suprarrenal bilateral y finalmente la hipersecreción de cortisol.
INDEPENDIENTE DE LA ACTH
Se deben a glucocorticoides exógenos o trastornos suprarrenales primarios.
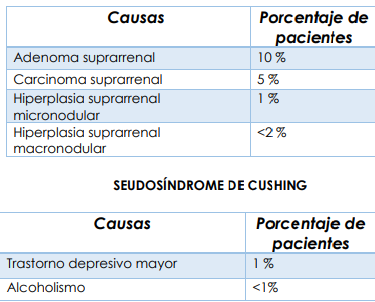
EDIDEMIOLOGÍA
Es sumamente infrecuente con una incidencia anual de 0.7-2.4 por millón.
Es ligeramente más habitual en mujeres.
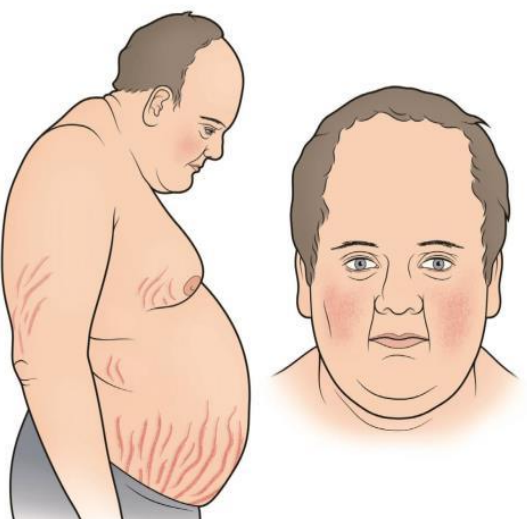
TRANSTORNOS ASOCIADOS
Complejo de Carney
-Síndrome autosómico dominante caracterizado por la hiperplasia suprarrenal micronodular y adenomas hipofisiarios, tumores testiculares y tiroideos, mixomas auriculares cardiacos, lentigos pigmentados, nevos azules y schwannomas.
Síndromes de McCune-Albright
-Se caracteriza por hipercortisolismo por macronódulos suprarrenales hiperplásicos, así como manchas café con leche y displasia fibrosa poliostótica.
PRSENTACIÓN CLÍNICA
Los signos y síntomas de este síndrome son a menudo inespecíficos y las pruebas diagnósticas tienen limitaciones inherentes.
Ninguno de los signos y síntomas es patognomónico del síndrome.
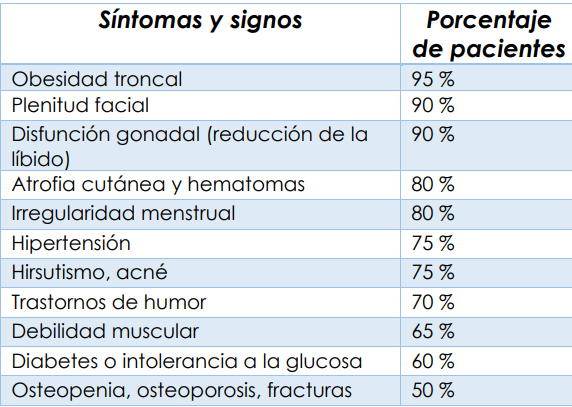
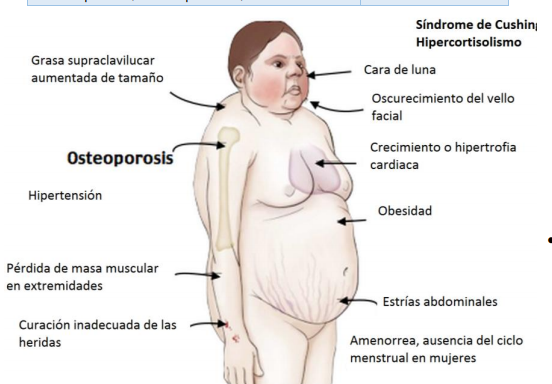
Obesidad central progresiva:
Afecta al abdomen, cara y cuello (cuelo de bisonte, cara de luna llena, almohadillas grasas supraclaviculares y exoftalmos por depósito retrorbitario de grasa).
Complicaciones metabólicas
-Intolerancia a la glucosa:
Debido a la estimulación de la gluconeogenia por el cortisol y la resistencia periférica a la insulina causada por la obesidad.
-Hipertensión
-Ambas confieren un mayor riesgo cardiovascular, una causa importante de morbilidad y muerte.
-Hipertensión grave y la hipopotasemia:
Más frecuentes con el Síndrome de la ACTH ectópica, debido a que las concentraciones séricas muy alta de cortisol superan la capacidad de la enzima 11βhidroxiesteroide-deshidrogenasa del tipo 2, que oxida el cortisol a la cortisona inactiva en los túbulos renales, lo que da lugar a una activación de los receptores para los mineralocorticoides.
MANIFESTACIONES METABÓLICAS
-Atrofia cutánea: Adelgazamiento del estrato córneo. ]
-Fragilidad cutánea con hematomas fáciles.
-Estrías purpúricas amplias: Debidas al estiramiento de una piel frágil, -Infecciones micóticas.
-Hiperpigmentación: En el síndrome de la ACTH ectópica.
Cambios reproductivos con las irregularidades menstruales, el hirsutismo, la piel oleosa con acné y otros signos de virilización (calvicie temporal, voz más grave), en especial en las mujeres con carcinoma suprarrenal.
Manifestaciones osteomusculares
-Miopatía proximal.
-Pérdida de masa muscular: Debida a los efectos catabólicos del exceso de glucocorticoides sobre el músculo esquelético).
-Osteoporosis: Causada por una menor formación ósea, un aumento de la resorción ósea y una disminución de la reabsorción intestinal y renal de calcio).
-También puede haber fracturas por compresión vertebral, fracturas patológicas de las costillas o los huesos largos y necrosis aséptica de las cabezas femorales.
Cambios neuropsiquiátricos
-Humor lábil. -Depresión agitada. -Ansiedad. -Crisis de pánico. -Paranoia leve. -Alteración de la memoria a corto plazo y de las funciones intelectuales. -Insomnio.
Hipernatremia, hipopotasemia, alcalosis metabólica
DIAGNÓSTICO DIFERENCIAL
Seudocushing
Se caracteriza por un hipercortisolismo leve.
Causas: Depresión, alcoholismo, medicamentos, obesidad, enfermedades psiquiátricas, estrés/traumatismo/enfermedad aguda y los estados con elevación de la proteína ligadora de cortisol (embarazo, tratamiento con estrógenos).
Característica distintiva: Los hallazgos de laboratorio y clínicos de hipercortisolismo desaparecen si el proceso primario se trata con éxito.
Síndrome metabólico
Se caracteriza por: Obesidad central, hipertensión e intolerancia a la glucosa.
Síndrome de ovario poliquístico
Puede presentarse con irregularidades menstruales e hiperandrogenismo (hirsutismo, acné).
PRUEBAS DE LABORATORIO
Pasos para el diagnóstico bioquímico:
-Registro de la presencia de hipercortisolismo
-Determinación de si el exceso de cortisol es independiente o dependiente de la ACTH
-Determinación de la fuente de ACTH en la forma dependiente de la ACTH
¿Tiene el paciente Síndrome de Cushing?
Medida de cortisol libre en orina de 24 horas:
-Una de las pruebas más usadas para el diagnóstico.
_Puede suponerse que hay síndrome si: La excreción urinaria basal es 3-4 veces mayor que los límites normales en al menos 2 ocasiones diferentes.
-Si el incremento es dudoso: Es decir, por encima del límite superior de normalidad, pero no 3-4 veces más, es necesario revaluar a la paciente pasadas varias semanas o someterle a más pruebas
Prueba de supresión nocturna con 1 mg de dexametasona:
-Se asocia a un número elevado de falsos negativos.
-No debe de usarse como único criterio diagnóstico.
-Algunos aconsejan obtener una concentración de dexametasona al mismo tiempo que de cortisol.
Concentración baja de dexametasona: Indica falta de cumplimiento, una variación individual o efectos farmacológicos sobre el metabolismo de la dexametasona.
Prueba de supresión con una dosis baja de dexametasona (PSDBD):
-De 2 mg/día durante 48 horas.
-Se usa como prueba de cribado en pacientes con trastornos asociados a la activación excesiva del eje HHS (por ejemplo, en pacientes con ciertos trastornos psiquiátricos, obesidad, alcoholismo o DM).
Cortisol salival nocturno:
-Ventajas: no es invasivo, la saliva se recoge con facilidad, el cortisol es estable en la saliva incluso a temperatura ambiente, durante varios días y puede hacerla el paciente en su casa.
Prueba de CRH tras dexametasona:
-Puede ser útil para diferenciar los pacientes que tienen el Síndrome de Cushing de los que tienen seudosíndrome de Cushing.
-Comparados con los pacientes con Síndrome de Cushing, los pacientes débiles continúan mostrando cortisol plasmático suprimido (<1,4 µg/dl), incluso después de la infusión de CRH, lo que refleja la sensibilidad conservada de la secreción de ACTH a la supresión con dexametasona
¿Tiene el paciente un Síndrome de Cushing independiente o dependiente de la ACTH?
Esta pregunta debe contestarse midiendo las concentraciones plasmáticas de ACTH y el cortisol sérico basal.
Concentraciones indetectables o bajas de ACTH ( 15 µg/dl: Caracterizan una fuente suprarrenal primaria (síndrome de Cushing independiente de la ACTH)
Si se sospecha un Síndrome de Cushing independiente de la ACTH: Está indicada la tomografía computarizada (TC) de sección fina o la resonancia magnética (RM) de las glándulas suprarrenales para localizar una masa suprarrenal.
Concentraciones de ACTH > 15 pg/dl: Suelen indicar una causa dependiente de la ACTH, que lleva a buscar la fuente de la ACTH elevada (hipofisaria frente a no hipofisaria).
Concentración de ACTH entre los límites de 5 y 15 pg/dl: Se considera indeterminada y debe repetirse. Si la concentración de ACTH sigue de forma repetida en valores indeterminados puede realizarse una prueba de estimulación con CRH.
Después de infundir CRH, si se amortigua la respuesta máxima de ACTH ( 50% de aumento medio del cortisol plasmático desde el valor basal después de la infusión de CRH, es más probable una causa dependiente de la ACTH.
TRATAMIENTO
Se basa en el origen del hipercortisolismo.
Objetivo: Revertir las manifestaciones clínicas de la Hipercortisolemia reduciendo la secreción de cortisol a los valores normales.
Síndrome de Cushing exógeno
Retirada gradual de los glucocorticoides, ya que en pacientes con tratamiento prolongado hay algún grado de supresión del eje HHS con la resultante insuficiencia suprarrenal si se suspende de manera brusca.
Síndrome de Cushing independiente de la ACTH
-Pruebas de imagen suprarrenales por TC o RM: Muestran enfermedad unilateral o bilateral.
-Remitirlos para una suprarrenalectomía.
-Suprarrenalectomía unilateral: Durante y después de esta los pacientes deben de recibir restitución glucocorticoide hasta que el eje HHS se recupere de los efectos supresores prolongados por el exceso de glucocorticoides.
-Pacientes con suprarrenalectomía bilateral: Precisan restitución glucocorticoide y mineralocorticoide de por vida.
Enfermedad de Cushing:
-Microadenectomía transesfenoidal: Tratamiento de elección en pacientes con un microadenoma claramente circunscrito.
-En otros casos puede hacerse una resección subtotal de la región anterior de la hipófisis.
-Pacientes con resección incompleta del tumor: Pueden someterse a una nueva intervención quirúrgica o a una radiación tradicional o estereotática con el bisturí de rayos γ 60Co
KETOCONAZOL
Antimicótico que inhibe la 17,20 liasa, la 11βhidroxilasa y la enzima que escinde la cadena lateral del colesterol
-Es la primera línea del tratamiento médico.
-Tiene efecto reductor del cortisol. Efectos adversos: Toxicidad hepática, ginecomastia, impotencia y síntomas digestivos.
-Dosis: De 200 a 1200 mg VO al día, divididos en 3 dosis.
MITOTANO
Inhibe la enzima que escinde la cadena lateral del colesterol y la 11β-hidroxilasa.
-Induce una destrucción permanente de las células suprarrenocorticales y por lo tanto, puede usarse para conseguir la suprarrenalectomía médica como alternativa para suprarrenalectomía quirúrgica
La restitución glucocorticoide se inicia al principio del tratamiento con mitotano.
-Puede ser necesario tratamiento mineralocorticoide. Efectos adversos: Síntomas digestivos, debilidad, letargo, leucopenia, ginecomastia y el hipercolesterolemia.
-Dosis: Empiezan con 0,5g VO al acostarse y se aumentan progresivamente a 2-3 g/día divididos en 3-4 dosis a lo largo de 6-9 meses en total.
METIRAPONA
Inhibe la 11β-hidroxilasa.
-Efectos adversos: Aumento de andrógenos, hipertensión y la hipopotasemia debido a un incremento de la 11-desoxicorticosterona.
-Dosis: Van de los 250 a 1,000 mg VO, administrados cada 6 h.
-Puede usarse la dosis menor de 500-750 mg diarios por VO cuando se administren combinados con el ketoconazol o la aminoglutetimida.
AMINOGLUTETIMIDA
Anticonvulsivo que inhibe la enzima que escinde la cadena lateral del colesterol.
-Dosis habitual: 250 mg 2-3 veces al día. Efectos nocivos: Molestias digestivas, letargo, ataxia, hipotiroidismo, cefalea, spresión de la médula ósea y el exantema cutáeno.
-Se usa con frecuencia combinada con otros fármacos
Informações
- Descrição
- Fluxograma sobre Sem título, criado por dania alvarado em 13-05-2021.
- Criado por
- dania alvarado
- Visualizações
- 0
- Avaliação