
Mapa mental
Enfermedades congénitas, cáncer, enfermedades metabólicas y mitocondriales
Conteúdo do mapa
Enfermedades congénitas, cáncer, enfermedades metabólicas y mitocondriales
Enfermedades congénitas
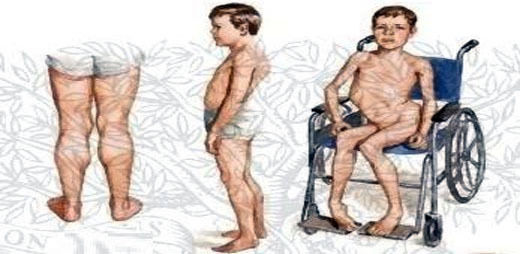
- Anormalidades de estructuras anatómicas que son visibles en el examen clínico y físico del neonato, se hace evidente el defecto funcional de un órgano afectado anatómicamente.
- Pueden ocurrir debido a causas genéticas o ambientales (pej. Zika). Sin embargo, no todos los defectos congénitos tienen una causa genética, y no todas las enfermedades genéticas presentan defectos congénitos.
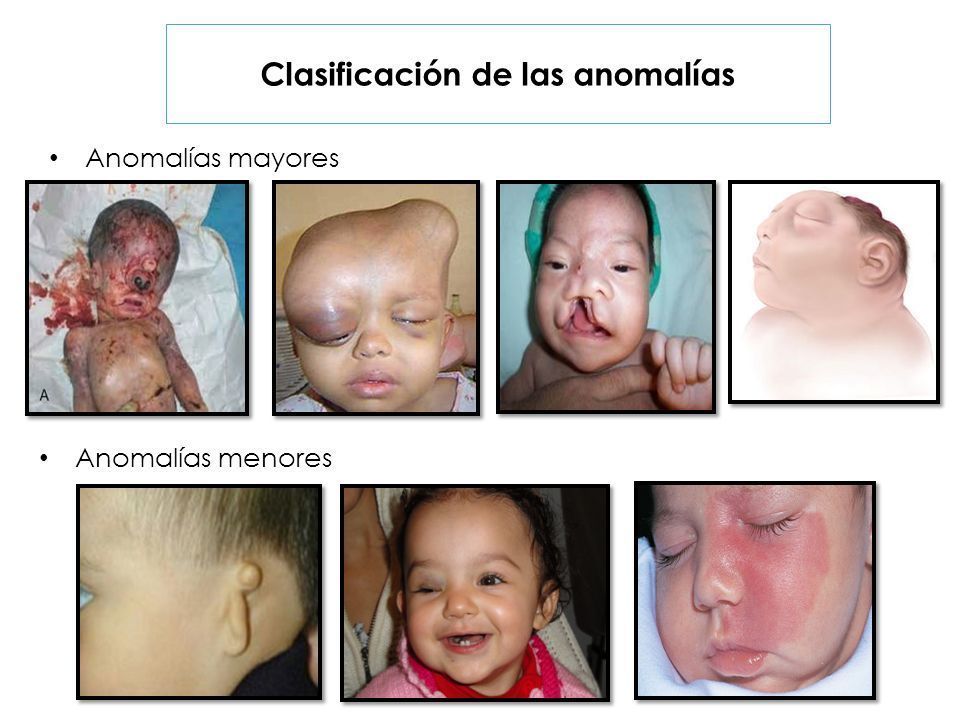
- Tipos
- Mayores
- Compromiso funcional importante para la vida del paciente, hay consecuencias médicas, estéticas, se requiere atención temprana en ocasiones de urgencia. Tienen repercusión social (frecuencia 2-3% de RN)
- Menores
- Defectos que denotan crecimiento desproporcionado a una parte anatómica que no tienen generalmente un significado relevante en la atención médica ni significado social especial. Tiene una frecuencia en el 15% de neonatos.
- Mayores
- Diagnóstico
- Se basa principalmente en el interrogatorio, construcción del árbol genealógico, examen físico del paciente y familiares, historia clínica genética de la familia y paciente, exámenes complementarios o especiales genéticos, revisión de literatura actualizada, consulta con especialistas y medicina basada en evidencias.
- Diagnóstico prenatal
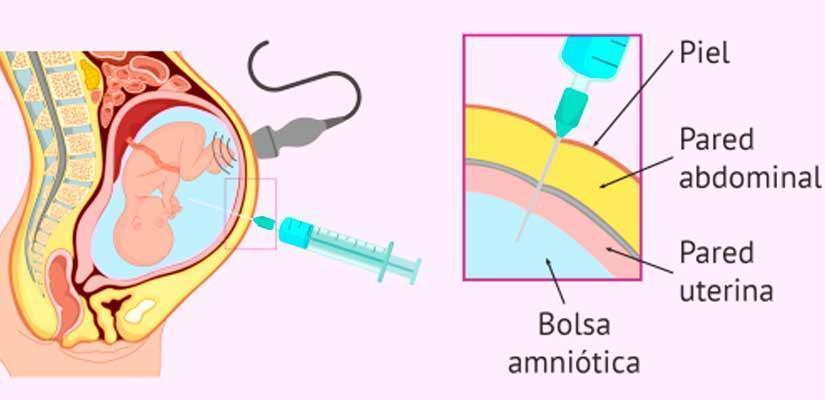
- Amniocentesis
- Por medio de una jeringa guíada por ultrasonido se obtiene líquido amniótico vía transabdominal. Se realiza de 14-16 semanas hasta las 20 semanas.
- El líquido posee células que contienen ADN fetal, pueden determinarse enzimas y alfa-fetoproteína por medio de PCR y otras. El riesgo de pérdida fetal es de 0.5% y aumenta con la edad.
- Por medio de una jeringa guíada por ultrasonido se obtiene líquido amniótico vía transabdominal. Se realiza de 14-16 semanas hasta las 20 semanas.
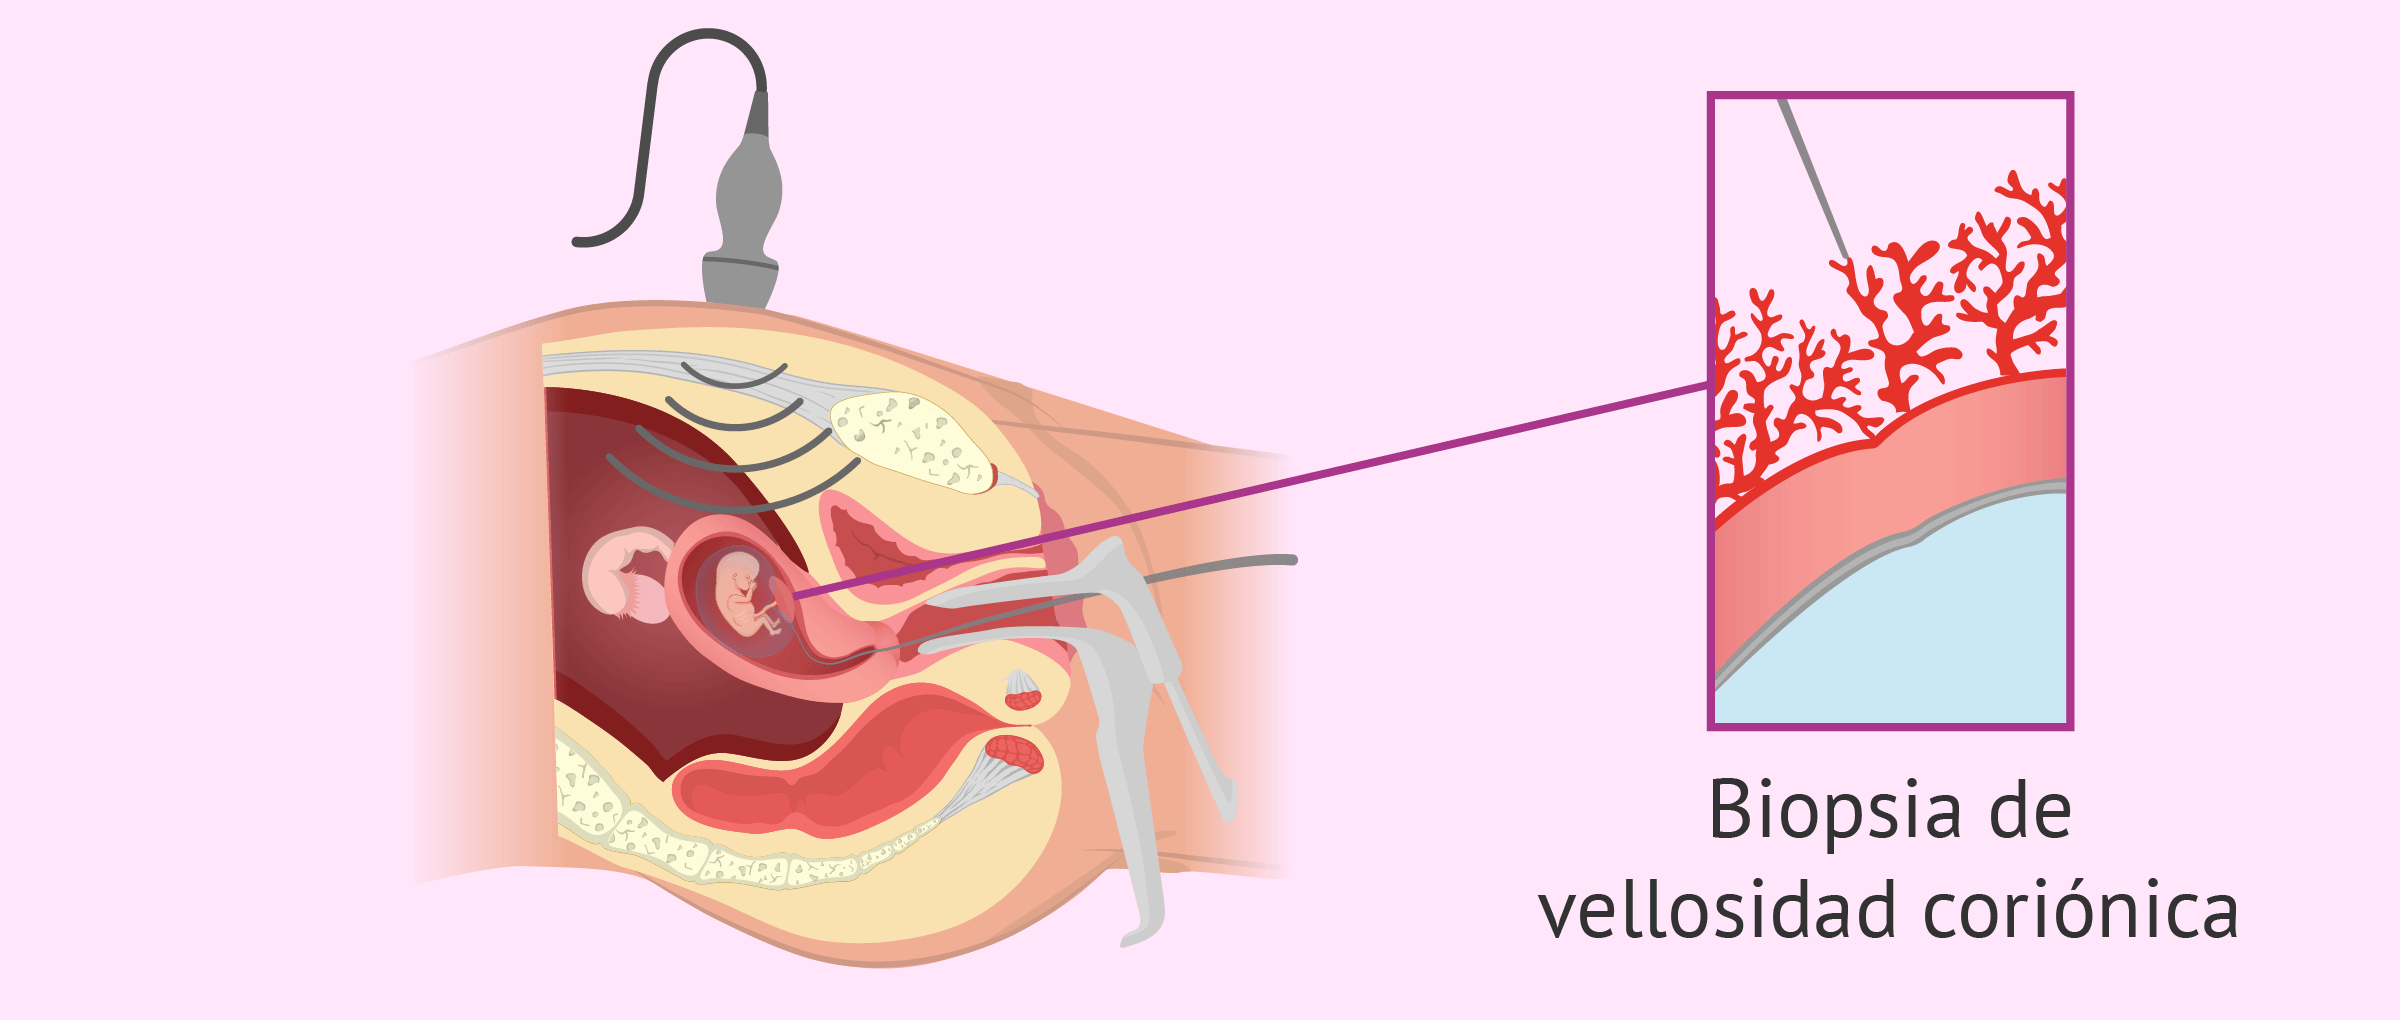
- Biopsia de vellosidades coriónicas
- Análisis de tejido placentario con tejido trofoblástico fetal. Se realiza a las 9-12 semanas. Puede y debe realizarse en etapas tempranas de gestación.
- Utiliza el mismo material para realizar los mismos estudios de la amniocentesis, a excepción de la alfa-fetoproteína. El riesgo de pérdida fetal es igual o menos del 1%
- Análisis de tejido placentario con tejido trofoblástico fetal. Se realiza a las 9-12 semanas. Puede y debe realizarse en etapas tempranas de gestación.
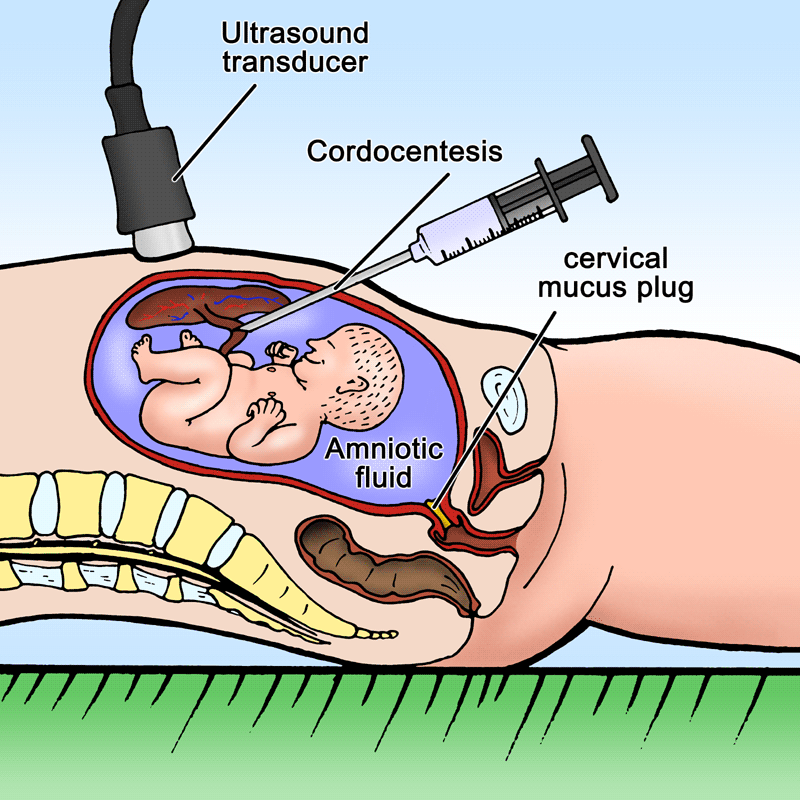
- Cordoncentesis
- Una aguja fina guiada por ultrasonido extrae sangre de la vena umbilical del feto. Se realiza en gestaciones de más de 18 semanas. Se obtienen células para estudio de ADN y proteínas cuando el cultivo de líquido amniótico falla, alteraciones solo identificadas por bioquímica de plasma o células fetales y los resultados se precisan en menos de una semana.
- El riesgo de pérdida fetal es de 1-2%.
- Una aguja fina guiada por ultrasonido extrae sangre de la vena umbilical del feto. Se realiza en gestaciones de más de 18 semanas. Se obtienen células para estudio de ADN y proteínas cuando el cultivo de líquido amniótico falla, alteraciones solo identificadas por bioquímica de plasma o células fetales y los resultados se precisan en menos de una semana.
- Amniocentesis
- Enfermedades monogénicas detectables en diagnóstico prenatal
- Autosómicas dominantes
- Acondroplasia, Sx de Marfán, neurofibromatosis, distrofia miotónica, enfermedad de Huntington
- Autosómicas recesivas
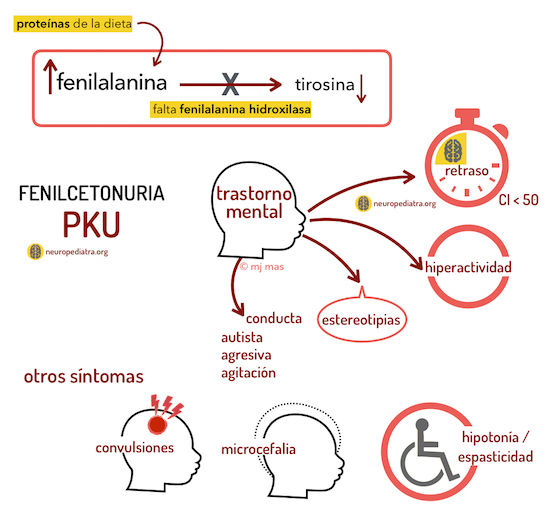
- Anemia de células falciformes, fenilcetonuria, enfermedad de Gaucher, fibrosis quística.
- Ligadas al cromosoma X
- Hemofilia, sx de X frágil, distrofia muscular de Duchenne, deficiencia de Omitin transcarbamilasa, adrenoleucodistrofia
- Autosómicas dominantes
Cáncer
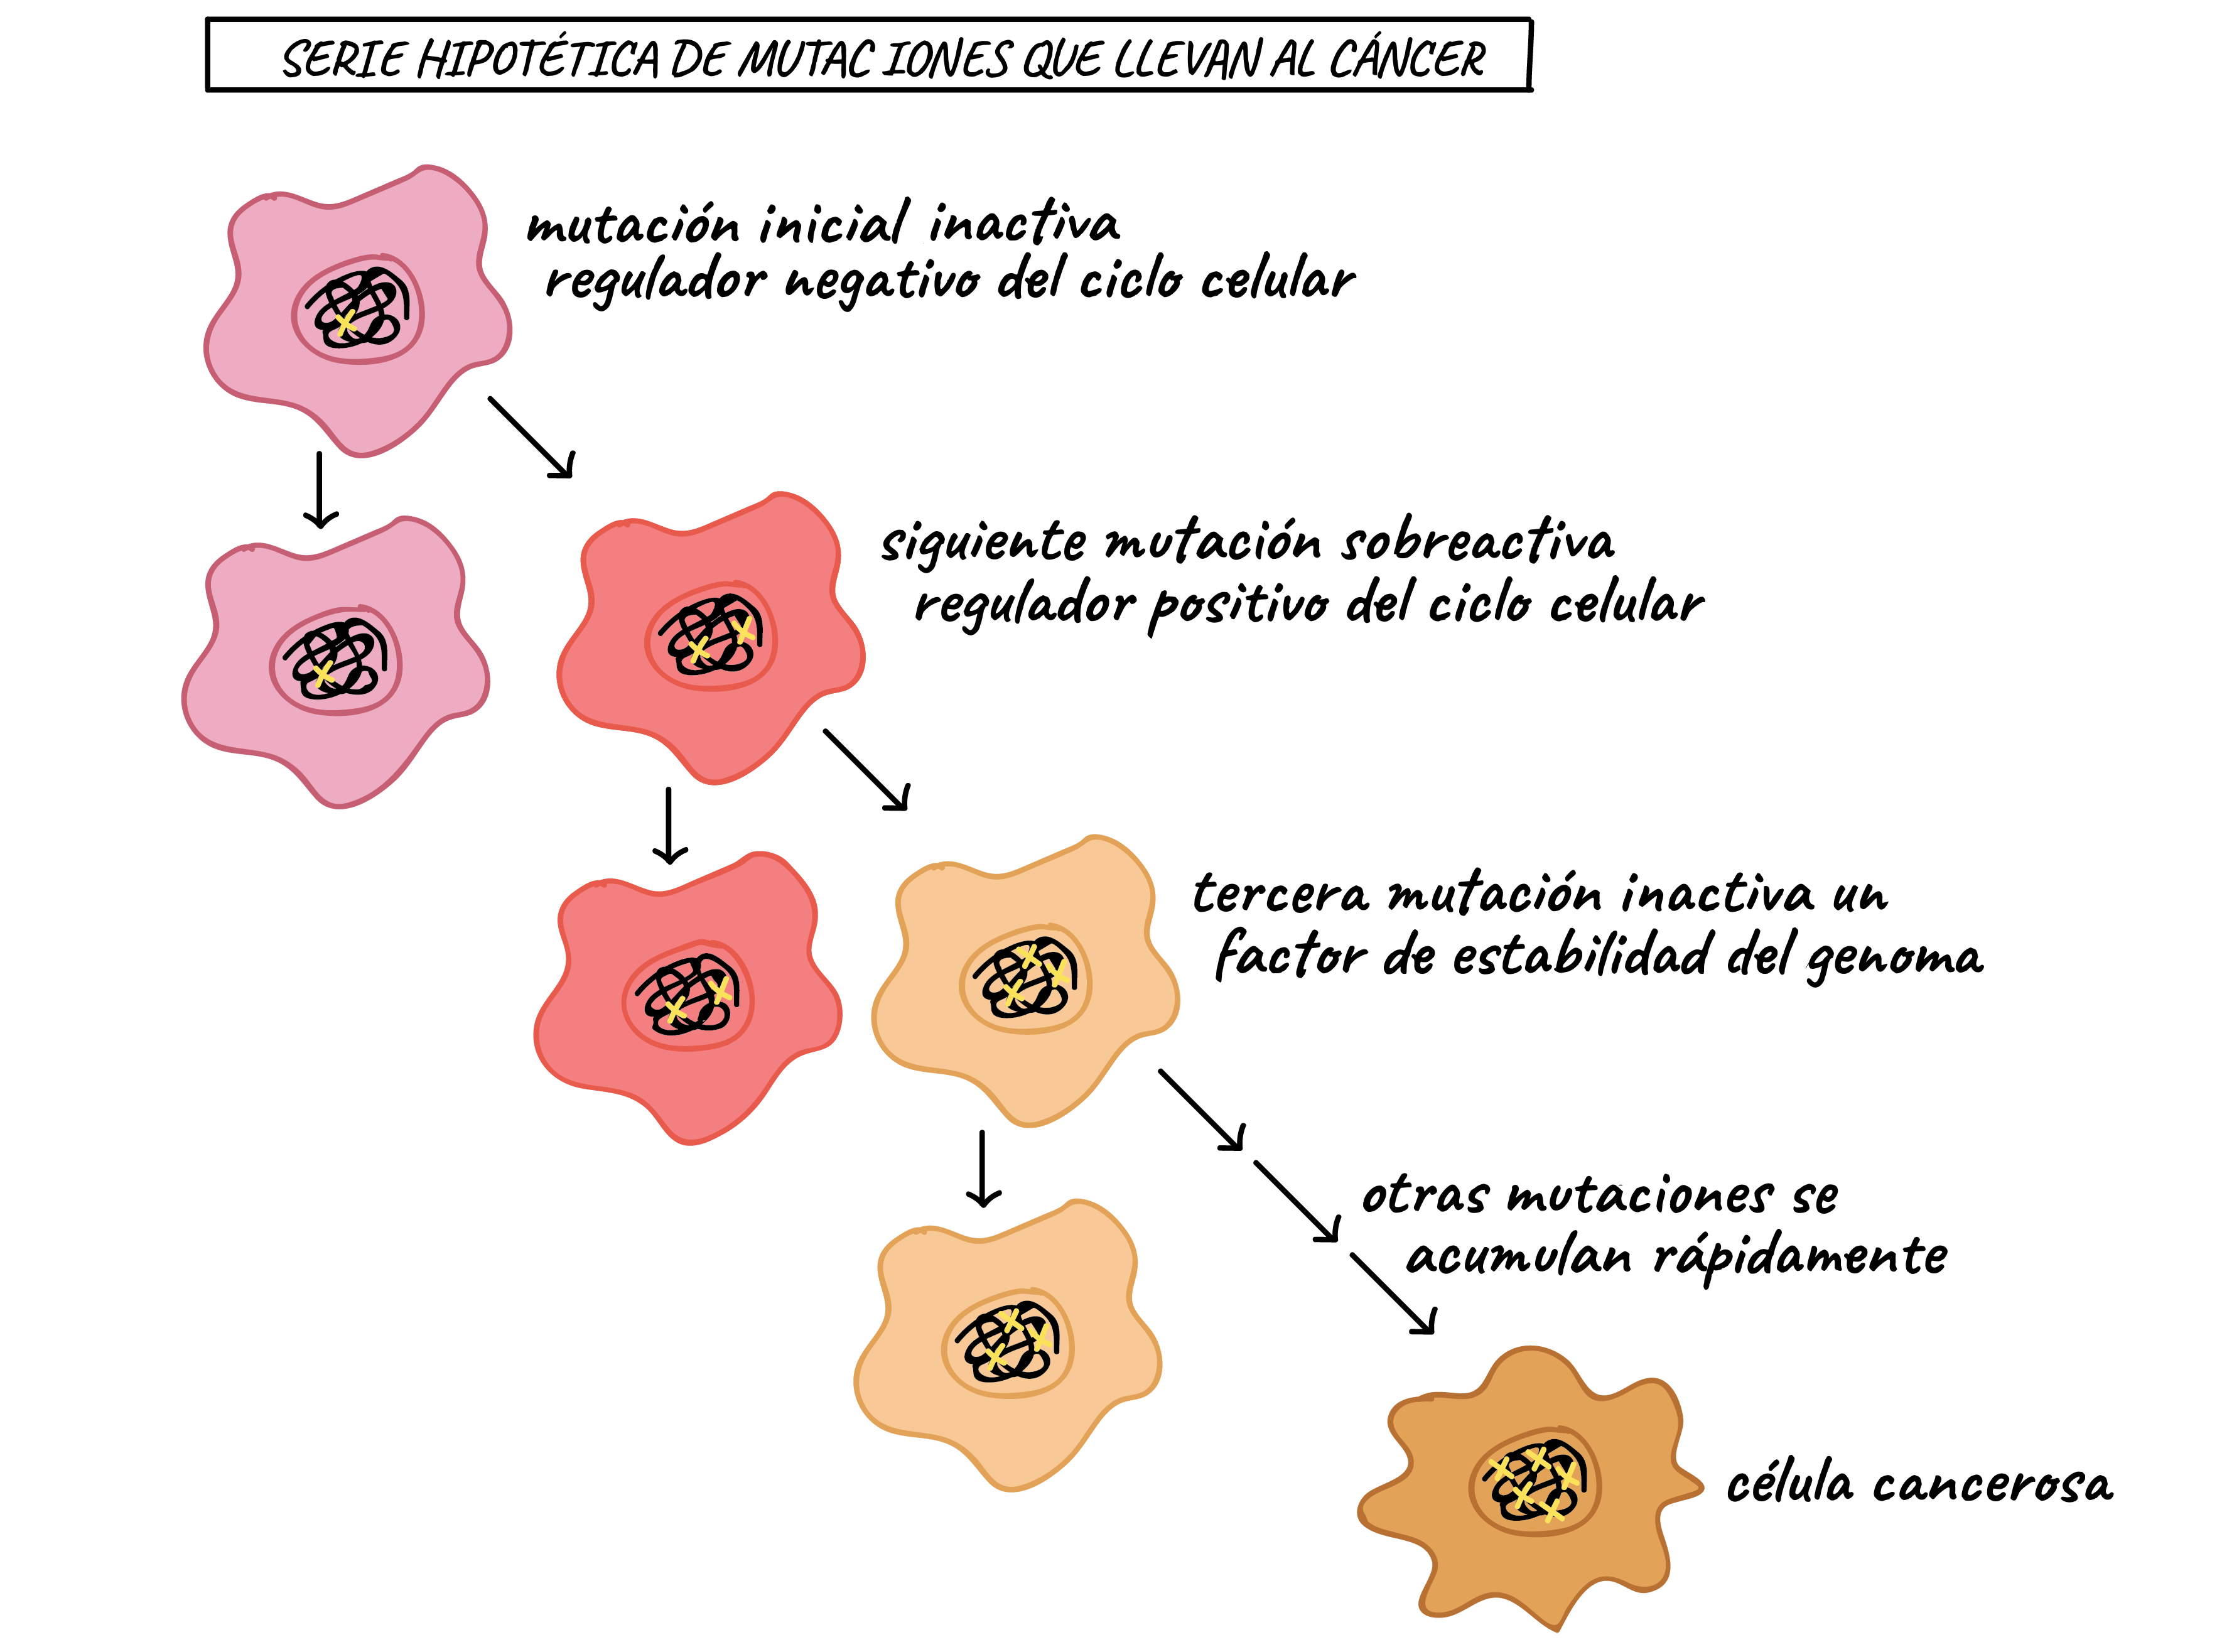
- Su desarrollo se relaciona a mutágenos ambientales, mutación somática y predisposición hereditaria combinados. En los cánceres familiares debido a que se heredan las mutaciones hay un cambio constitucional en todas las células aumentando la posibilidad de más mutaciones somáticas que conducen a tumores.
- El riesgo es bajo, el 5% de cx de mama, ovario a intestinal se heredan por mutaciones en genes autosómicos dominantes con penetración incompleta.
- Desarrollo del cáncer
- Se debe principalmente a los oncogenes (genes que pueden transformar malignamente a las células normales) y los genes supresores tumorales (inhiben la proliferación celular deteniendo la división e iniciando apoptosis). Algunos defectos mutagénicos son el cigarrillo y el virus de papiloma humano.
- Genes supresores de tumores
- Codifican proteínas que restringen el crecimiento y transformación maligna, pueden inicial apoptosis o procesos de reparación de ADN. Su pérdida, se asocia a la tumorigénesis. Actúan de forma recesiva, es decir requiere pérdida de ambas copias para el desarrollo de la neoplasia. Mutaciones que los inactivan, se encuentran en cx esporádico y hereditario.
- Al menos 2 mutaciones son necesarias en el gen supresor para eliminar su actividad y promover el desarrollo del cáncer
- Codifican proteínas que restringen el crecimiento y transformación maligna, pueden inicial apoptosis o procesos de reparación de ADN. Su pérdida, se asocia a la tumorigénesis. Actúan de forma recesiva, es decir requiere pérdida de ambas copias para el desarrollo de la neoplasia. Mutaciones que los inactivan, se encuentran en cx esporádico y hereditario.
- Proto-oncogenes a oncogenes
- Genes con capacidad de corromper las propias actividades celulares y conducir a un estado maligno. Su función normal incluye promover el crecimiento y diferenciación celular. Cuando mutan se vuelven oncogenes que codifican proteínas perdiendo el control de crecimiento, estos actúan de manera dominante. Pueden causar inestabilidad genética, impedir apoptosis y promover la propagación (metástasis)
- Una sola mutación activa al oncogén y se promueve el desarrollo del cáncer.
- Genes con capacidad de corromper las propias actividades celulares y conducir a un estado maligno. Su función normal incluye promover el crecimiento y diferenciación celular. Cuando mutan se vuelven oncogenes que codifican proteínas perdiendo el control de crecimiento, estos actúan de manera dominante. Pueden causar inestabilidad genética, impedir apoptosis y promover la propagación (metástasis)
- Guardián del genoma
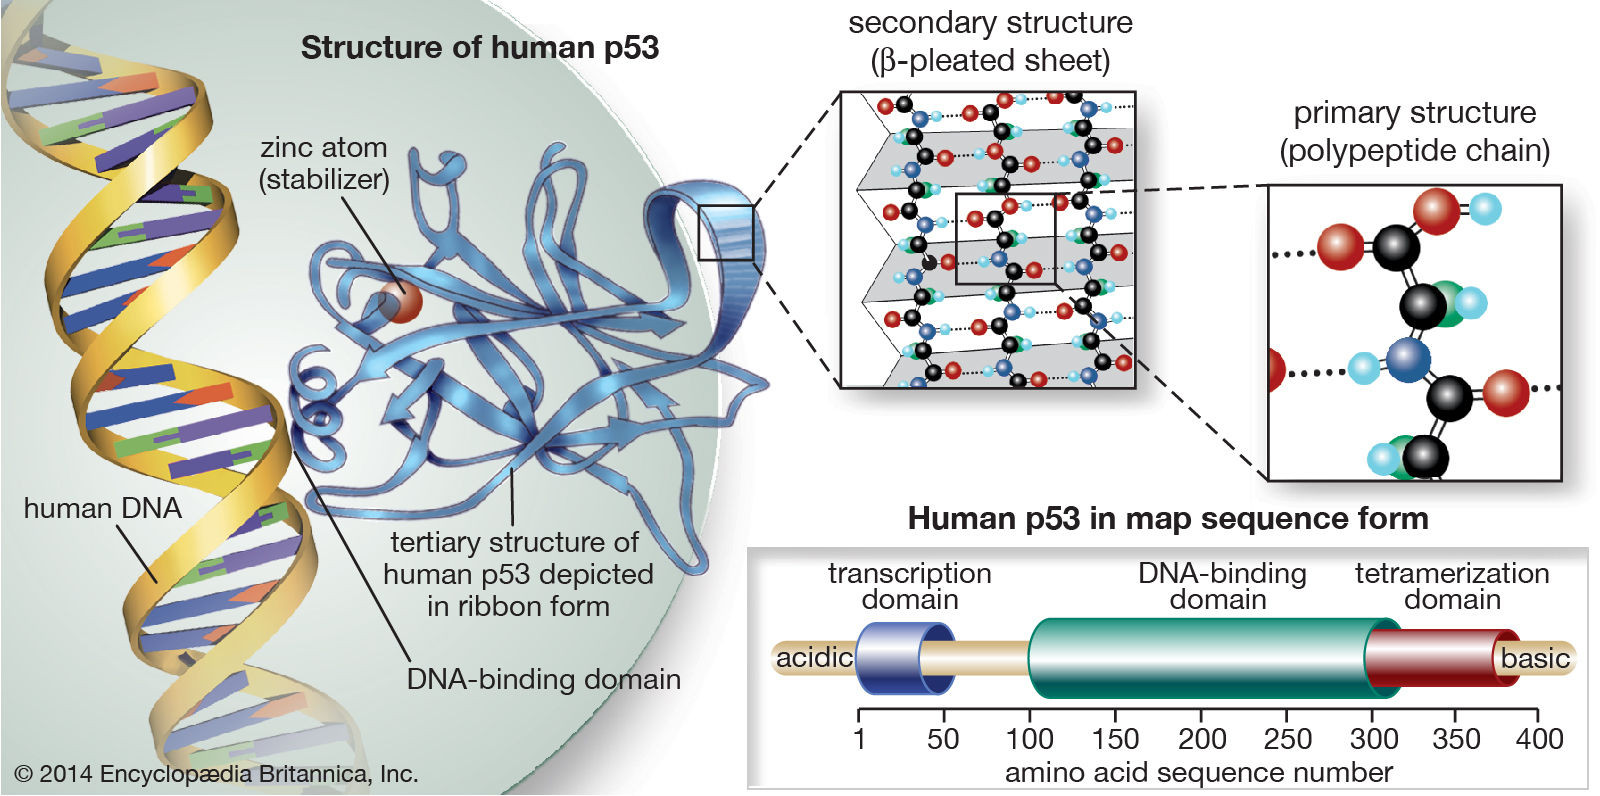
- TP53
- Gen supresor de tumores más asociado al desarrollo del cáncer. Presenta frecuentemente mutaciones en los humanos (50% de todos los humanos tienen mutaciones en el gen). Su falta induce un trastorno llamado Li-Fraumeni (alta incidencia cx mamario, cerebral y leucémico).
- Codifica la proteína p53 que regula el ciclo celular y la apoptosis.
- Gen supresor de tumores más asociado al desarrollo del cáncer. Presenta frecuentemente mutaciones en los humanos (50% de todos los humanos tienen mutaciones en el gen). Su falta induce un trastorno llamado Li-Fraumeni (alta incidencia cx mamario, cerebral y leucémico).
- TP53
- Genes supresores de tumores
- Se debe principalmente a los oncogenes (genes que pueden transformar malignamente a las células normales) y los genes supresores tumorales (inhiben la proliferación celular deteniendo la división e iniciando apoptosis). Algunos defectos mutagénicos son el cigarrillo y el virus de papiloma humano.
- Desarrollo del cáncer
- El riesgo es bajo, el 5% de cx de mama, ovario a intestinal se heredan por mutaciones en genes autosómicos dominantes con penetración incompleta.
- Su desarrollo se relaciona a mutágenos ambientales, mutación somática y predisposición hereditaria combinados. En los cánceres familiares debido a que se heredan las mutaciones hay un cambio constitucional en todas las células aumentando la posibilidad de más mutaciones somáticas que conducen a tumores.
Errores innatos del metabolismo o enfermedades metabólicas
- Trastornos bioquímicos en la estructura o función de proteínas originado por mutaciones en el ADN. Frecuentemente son de tipo monogénicas y de herencia autosómica recesiva. Existen al menos más de 700.
- Pocas veces se presenta en el RN o durante la primera infancia (menos del 50%), se hace presente la mayoría de veces en la adultez. Su diagnóstico precoz es vital para el éxito del tratamiento.
- Consecuencias
- En ocasiones cuando no es útil el análisis de ARN o ADN o no es factible, se detecta bioquímicamente por medio de la deficiencia de la enzima o trastornos causados por proteína estructural defectuosa. Los errores innatos del metabolismo son causa de muertes prematuras, trastornos neurológicos como retraso mental, mala calidad de vida del paciente y sus familaires.
- Diagnóstico
- Se precisan pruebas sensibles y específicas.
- Deben ser seguras, simples y económicas. Además, se requieren programas para identificar parejas portadoras, diagnóstico prenatal en el primer trimestre.
- Se precisan pruebas sensibles y específicas.
- Ejemplos
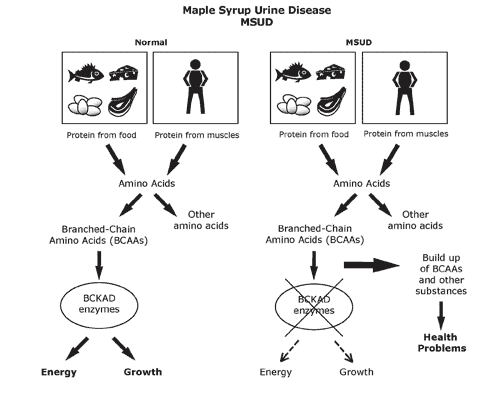
- Síndrome de Fnaconi, fibrosis quística del páncreas, hemocromatosis, fenilcetonuria, tirosinemia, enfermedad de la orina de jarabe de arce, galactosemia, acidemias lácticas congénitas, tx de beta-oxidación, entre otros.
- Trastornos bioquímicos en la estructura o función de proteínas originado por mutaciones en el ADN. Frecuentemente son de tipo monogénicas y de herencia autosómica recesiva. Existen al menos más de 700.
Enfermedades mitocondriales
- Se transmite el ADNmt exclusivamente vía materna. Al menos 1 en 5000 tienen una enfermedad mitocondrial, algunos estudios demuestran que las mutaciones de 1 en 200 no implica una enfermedad. Así también, son secundarias a defectos de la síntesis de ATP.
- 90% de la energía proviene de mitocondrias, al menos 3000 genes en la mitocondria pueden encontrarse y 1500 en la fosforilación oxidativa. El ADNmt tine 16.569pb en una cadena doble circular, cada célula tiene cientos de mitocondrias y cada una tiene más de 10 copias de ADNmt.
- Tipos de mutaciones mitocondriales
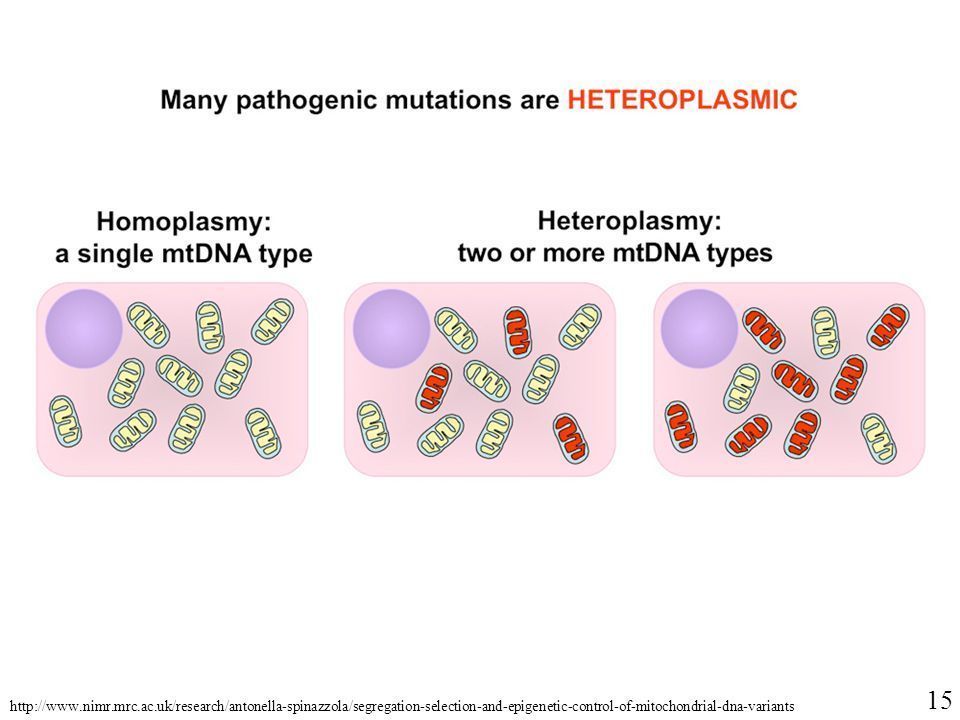
- Heteroplasmia
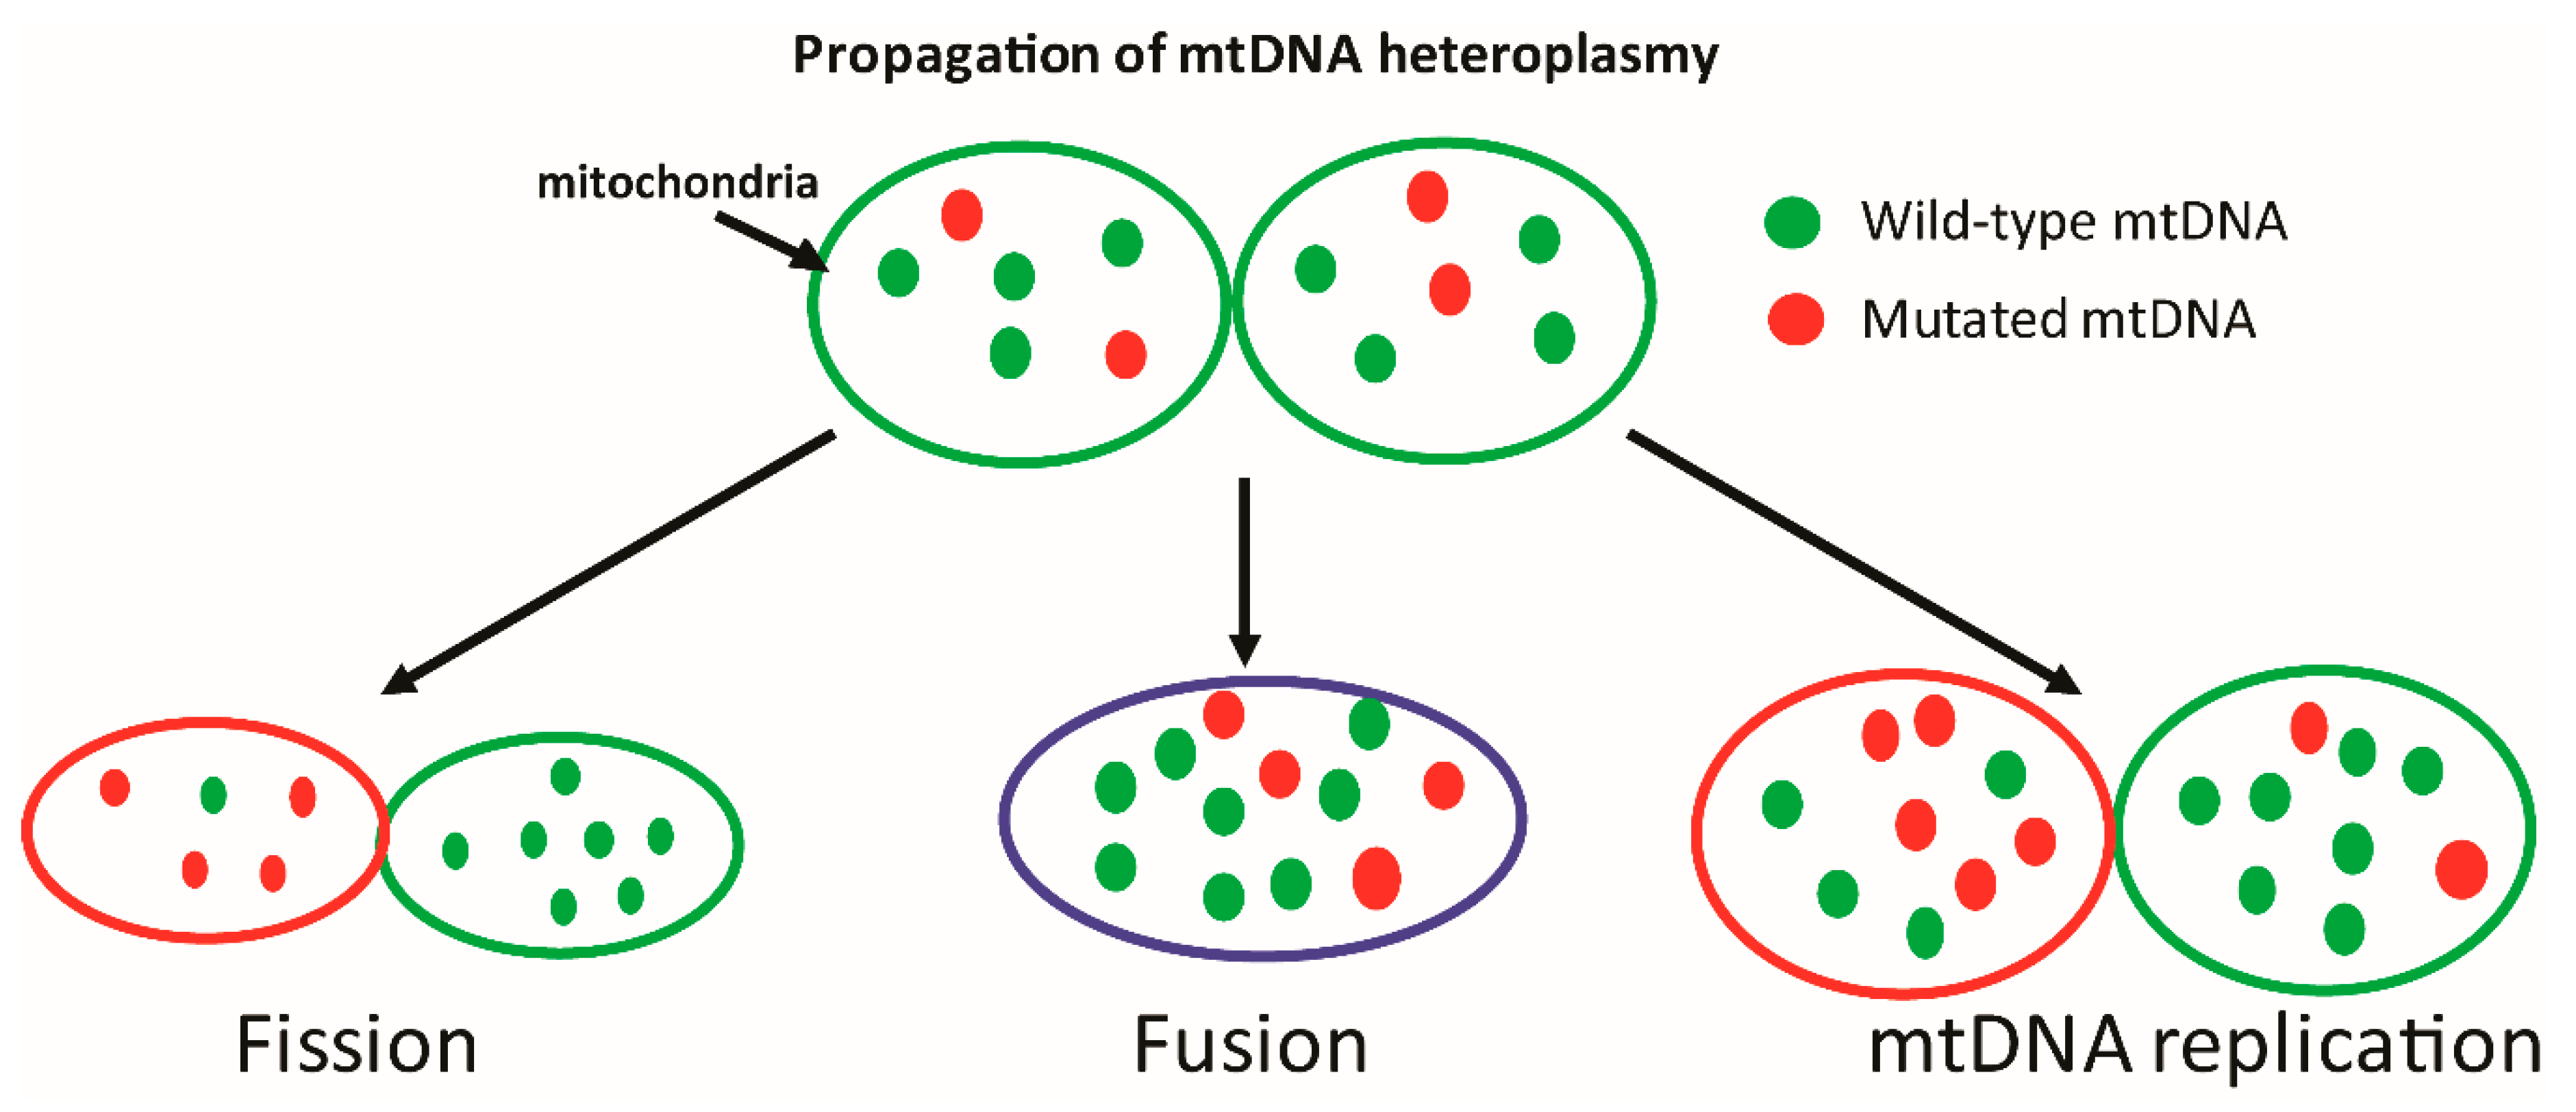
- Una sola célula tiene una mezcla de ADNmt mutante y de tipo salvaje.
- En más del 60% hay enfermedad
- Una sola célula tiene una mezcla de ADNmt mutante y de tipo salvaje.
- Homoplasmia
- Dominio total de ADN mutante o normal.
- La gravedad depende de las proporciones relativas de ADN silvestre y mutante presente.
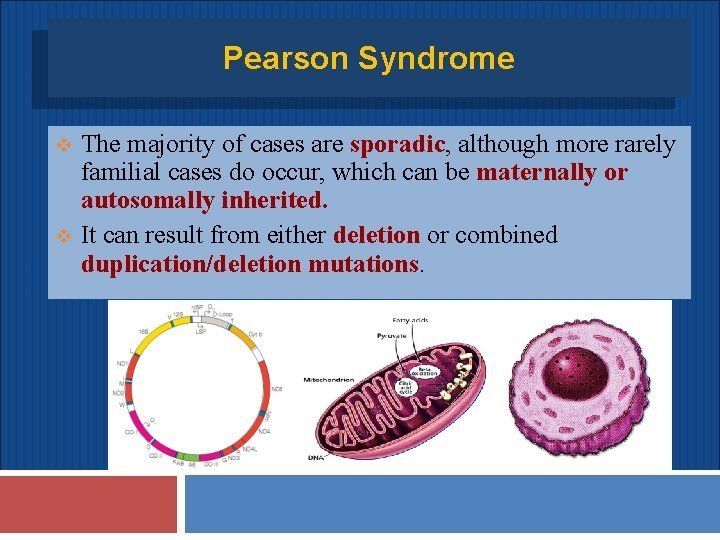
- Muchas enfermedades se asocian a deleciones o mutaciones del ADNmt. No posee intrones, la mayoría ocurre en forma esporádica y las mutaciones son 5-10 veces más que en ADN nuclear, ya que no se protege de histonas, tiene mecanismos de reparación deficientes, expuesto a radicales libres. Pueden presentarse a cualquier edad, en infantes son mortales.
- Ejemplos
- Sx de Pearson, Sx de Leigh, Mitochondrial myopathy, encephalopathy, lactic acidosis and stroke-like episodes (MELAS), La neuropatía, ataxia y retinitis pigmentosa (NARP), entre otras.
- Ejemplos
- Muchas enfermedades se asocian a deleciones o mutaciones del ADNmt. No posee intrones, la mayoría ocurre en forma esporádica y las mutaciones son 5-10 veces más que en ADN nuclear, ya que no se protege de histonas, tiene mecanismos de reparación deficientes, expuesto a radicales libres. Pueden presentarse a cualquier edad, en infantes son mortales.
- Heteroplasmia
- Tipos de mutaciones mitocondriales
- 90% de la energía proviene de mitocondrias, al menos 3000 genes en la mitocondria pueden encontrarse y 1500 en la fosforilación oxidativa. El ADNmt tine 16.569pb en una cadena doble circular, cada célula tiene cientos de mitocondrias y cada una tiene más de 10 copias de ADNmt.
- Se transmite el ADNmt exclusivamente vía materna. Al menos 1 en 5000 tienen una enfermedad mitocondrial, algunos estudios demuestran que las mutaciones de 1 en 200 no implica una enfermedad. Así también, son secundarias a defectos de la síntesis de ATP.
Realizado por: Carla María Aragón Contreras, 200-18-10367
Imagens e arquivos do mapa
Informações
- Descrição
- Referencias bibliográficas Herráez, A. Texto ilustrado e interactivo de Biología Molecular e Ingeniería Genética: Conceptos, técnicas y aplicaciones en ciencias de la salud. s.e. Madrid. Elsevier Science. 2002.
- Criado por
- CARLA MARIA ARAGON CONTRERAS
- Visualizações
- 11
- Avaliação