
Mapa mental
CIRURGIA PEDIÁTRICA
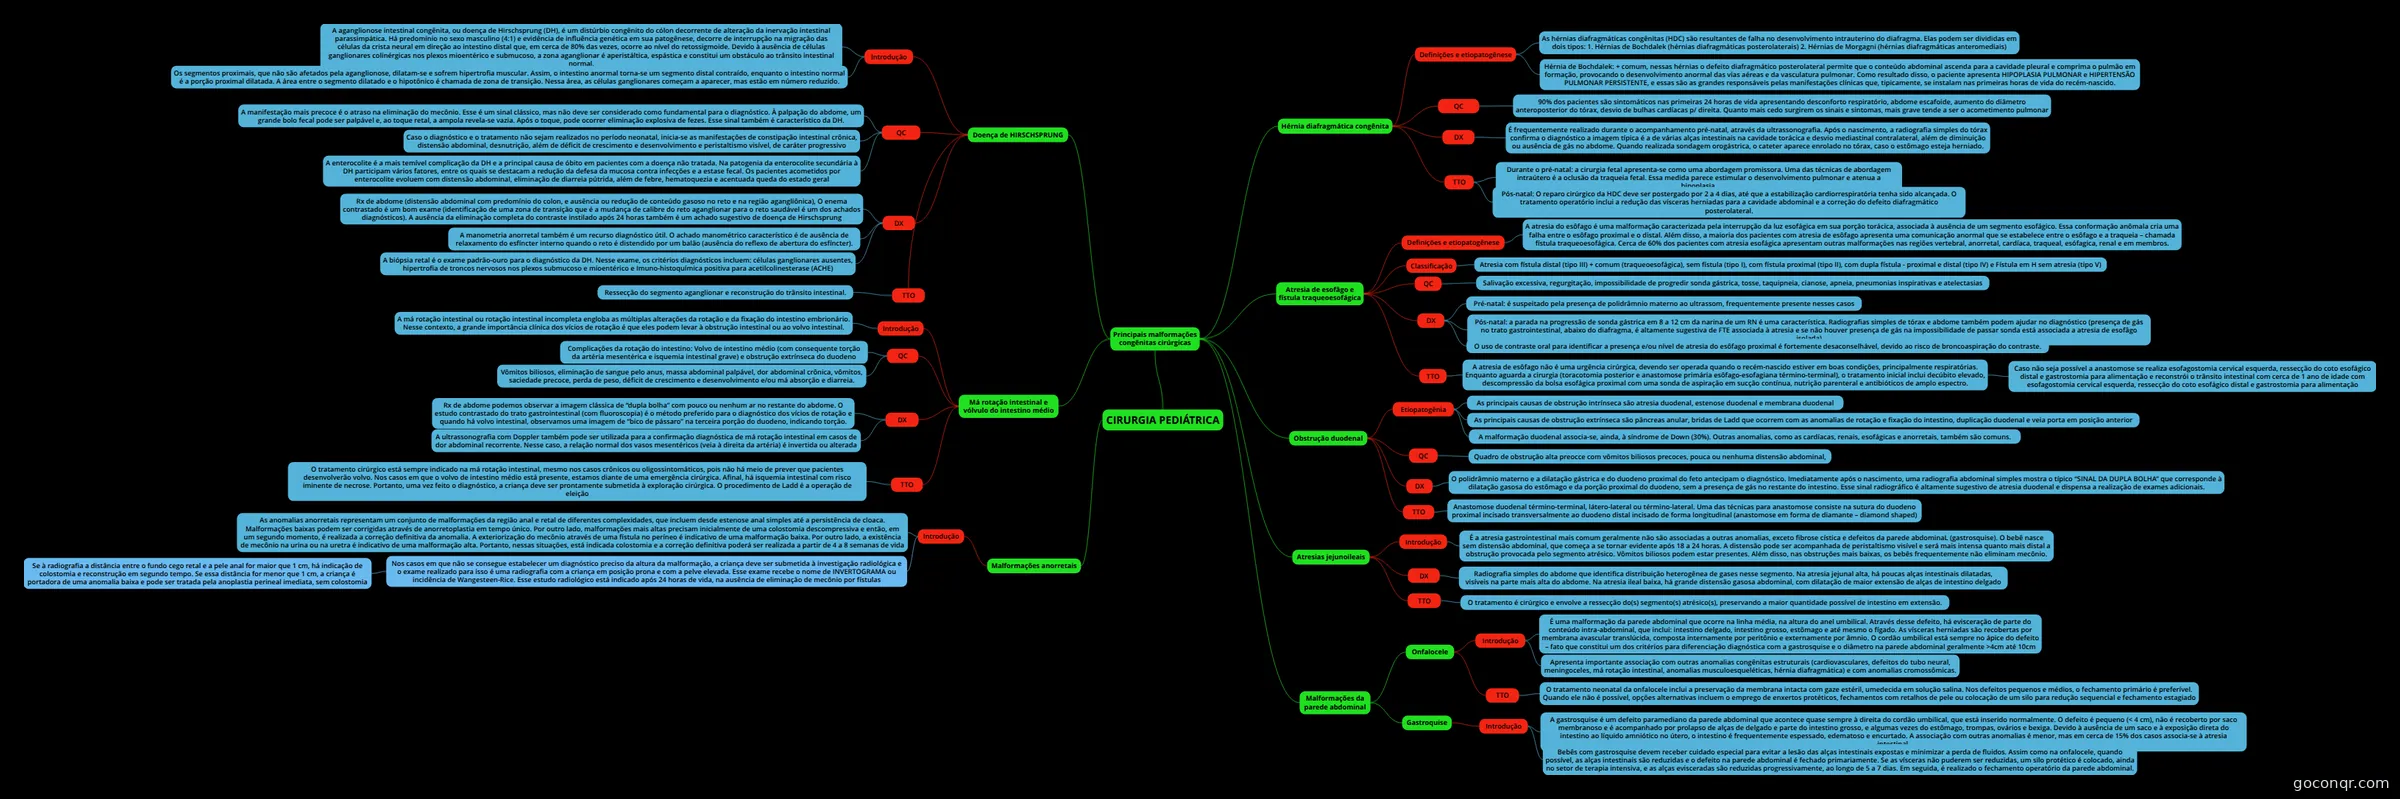
Mapa mental: Cirurgia pediátrica
Conteúdo do mapa
CIRURGIA PEDIÁTRICA
Principais malformações congênitas cirúrgicas
- Hérnia diafragmática congênita
- Definições e etiopatogênese
- As hérnias diafragmáticas congênitas (HDC) são resultantes de falha no desenvolvimento intrauterino do diafragma. Elas podem ser divididas em dois tipos: 1. Hérnias de Bochdalek (hérnias diafragmáticas posterolaterais) 2. Hérnias de Morgagni (hérnias diafragmáticas anteromediais)
- Hérnia de Bochdalek: + comum, nessas hérnias o defeito diafragmático posterolateral permite que o conteúdo abdominal ascenda para a cavidade pleural e comprima o pulmão em formação, provocando o desenvolvimento anormal das vias aéreas e da vasculatura pulmonar. Como resultado disso, o paciente apresenta HIPOPLASIA PULMONAR e HIPERTENSÃO PULMONAR PERSISTENTE, e essas são as grandes responsáveis pelas manifestações clínicas que, tipicamente, se instalam nas primeiras horas de vida do recém-nascido.
- QC
- 90% dos pacientes são sintomáticos nas primeiras 24 horas de vida apresentando desconforto respiratório, abdome escafoide, aumento do diâmetro anteroposterior do tórax, desvio de bulhas cardíacas p/ direita. Quanto mais cedo surgirem os sinais e sintomas, mais grave tende a ser o acometimento pulmonar
- DX
- É frequentemente realizado durante o acompanhamento pré-natal, através da ultrassonografia. Após o nascimento, a radiografia simples do tórax confirma o diagnóstico a imagem típica é a de várias alças intestinais na cavidade torácica e desvio mediastinal contralateral, além de diminuição ou ausência de gás no abdome. Quando realizada sondagem orogástrica, o cateter aparece enrolado no tórax, caso o estômago esteja herniado.
- TTO
- Durante o pré-natal: a cirurgia fetal apresenta-se como uma abordagem promissora. Uma das técnicas de abordagem intraútero é a oclusão da traqueia fetal. Essa medida parece estimular o desenvolvimento pulmonar e atenua a hipoplasia.
- Pós-natal: O reparo cirúrgico da HDC deve ser postergado por 2 a 4 dias, até que a estabilização cardiorrespiratória tenha sido alcançada. O tratamento operatório inclui a redução das vísceras herniadas para a cavidade abdominal e a correção do defeito diafragmático posterolateral.
- Definições e etiopatogênese
- Atresia de esofâgo e fístula traqueoesofágica
- Definições e etiopatogênese
- A atresia do esôfago é uma malformação caracterizada pela interrupção da luz esofágica em sua porção torácica, associada à ausência de um segmento esofágico. Essa conformação anômala cria uma falha entre o esôfago proximal e o distal. Além disso, a maioria dos pacientes com atresia de esôfago apresenta uma comunicação anormal que se estabelece entre o esôfago e a traqueia – chamada fístula traqueoesofágica. Cerca de 60% dos pacientes com atresia esofágica apresentam outras malformações nas regiões vertebral, anorretal, cardíaca, traqueal, esófagica, renal e em membros.
- Classificação
- Atresia com fístula distal (tipo III) + comum (traqueoesofágica), sem fístula (tipo I), com fístula proximal (tipo II), com dupla fístula - proximal e distal (tipo IV) e Fístula em H sem atresia (tipo V)
- QC
- Salivação excessiva, regurgitação, impossibilidade de progredir sonda gástrica, tosse, taquipneia, cianose, apneia, pneumonias inspirativas e atelectasias
- DX
- Pré-natal: é suspeitado pela presença de polidrâmnio materno ao ultrassom, frequentemente presente nesses casos
- Pós-natal: a parada na progressão de sonda gástrica em 8 a 12 cm da narina de um RN é uma característica. Radiografias simples de tórax e abdome também podem ajudar no diagnóstico (presença de gás no trato gastrointestinal, abaixo do diafragma, é altamente sugestiva de FTE associada à atresia e se não houver presença de gás na impossibilidade de passar sonda está associada a atresia de esofâgo isolada)
- O uso de contraste oral para identificar a presença e/ou nível de atresia do esôfago proximal é fortemente desaconselhável, devido ao risco de broncoaspiração do contraste.
- TTO
- A atresia de esôfago não é uma urgência cirúrgica, devendo ser operada quando o recém-nascido estiver em boas condições, principalmente respiratórias. Enquanto aguarda a cirurgia (toracotomia posterior e anastomose primária esôfago-esofagiana término-terminal), o tratamento inicial inclui decúbito elevado, descompressão da bolsa esofágica proximal com uma sonda de aspiração em sucção contínua, nutrição parenteral e antibióticos de amplo espectro.
- Caso não seja possível a anastomose se realiza esofagostomia cervical esquerda, ressecção do coto esofágico distal e gastrostomia para alimentação e reconstrói o trânsito intestinal com cerca de 1 ano de idade com esofagostomia cervical esquerda, ressecção do coto esofágico distal e gastrostomia para alimentação
- A atresia de esôfago não é uma urgência cirúrgica, devendo ser operada quando o recém-nascido estiver em boas condições, principalmente respiratórias. Enquanto aguarda a cirurgia (toracotomia posterior e anastomose primária esôfago-esofagiana término-terminal), o tratamento inicial inclui decúbito elevado, descompressão da bolsa esofágica proximal com uma sonda de aspiração em sucção contínua, nutrição parenteral e antibióticos de amplo espectro.
- Definições e etiopatogênese
- Obstrução duodenal
- Etiopatogênia
- As principais causas de obstrução intrínseca são atresia duodenal, estenose duodenal e membrana duodenal
- As principais causas de obstrução extrínseca são pâncreas anular, bridas de Ladd que ocorrem com as anomalias de rotação e fixação do intestino, duplicação duodenal e veia porta em posição anterior
- A malformação duodenal associa-se, ainda, à síndrome de Down (30%). Outras anomalias, como as cardíacas, renais, esofágicas e anorretais, também são comuns.
- QC
- Quadro de obstrução alta preocce com vômitos biliosos precoces, pouca ou nenhuma distensão abdominal,
- DX
- O polidrâmnio materno e a dilatação gástrica e do duodeno proximal do feto antecipam o diagnóstico. Imediatamente após o nascimento, uma radiografia abdominal simples mostra o típico “SINAL DA DUPLA BOLHA” que corresponde à dilatação gasosa do estômago e da porção proximal do duodeno, sem a presença de gás no restante do intestino. Esse sinal radiográfico é altamente sugestivo de atresia duodenal e dispensa a realização de exames adicionais.
- TTO
- Anastomose duodenal término-terminal, látero-lateral ou término-lateral. Uma das técnicas para anastomose consiste na sutura do duodeno proximal incisado transversalmente ao duodeno distal incisado de forma longitudinal (anastomose em forma de diamante – diamond shaped)
- Etiopatogênia
- Atresias jejunoileais
- Introdução
- É a atresia gastrointestinal mais comum geralmente não são associadas a outras anomalias, exceto fibrose cística e defeitos da parede abdominaL (gastrosquise). O bebê nasce sem distensão abdominal, que começa a se tornar evidente após 18 a 24 horas. A distensão pode ser acompanhada de peristaltismo visível e será mais intensa quanto mais distal a obstrução provocada pelo segmento atrésico. Vômitos biliosos podem estar presentes. Além disso, nas obstruções mais baixas, os bebês frequentemente não eliminam mecônio.
- DX
- Radiografia simples do abdome que identifica distribuição heterogênea de gases nesse segmento. Na atresia jejunal alta, há poucas alças intestinais dilatadas, visíveis na parte mais alta do abdome. Na atresia ileal baixa, há grande distensão gasosa abdominal, com dilatação de maior extensão de alças de intestino delgado
- TTO
- O tratamento é cirúrgico e envolve a ressecção do(s) segmento(s) atrésico(s), preservando a maior quantidade possível de intestino em extensão.
- Introdução
- Malformações da parede abdominal
- Onfalocele
- Introdução
- É uma malformação da parede abdominal que ocorre na linha média, na altura do anel umbilical. Através desse defeito, há evisceração de parte do conteúdo intra-abdominal, que inclui: intestino delgado, intestino grosso, estômago e até mesmo o fígado. As vísceras herniadas são recobertas por membrana avascular translúcida, composta internamente por peritônio e externamente por âmnio. O cordão umbilical está sempre no ápice do defeito – fato que constitui um dos critérios para diferenciação diagnóstica com a gastrosquise e o diâmetro na parede abdominal geralmente >4cm até 10cm
- Apresenta importante associação com outras anomalias congênitas estruturais (cardiovasculares, defeitos do tubo neural, meningoceles, má rotação intestinal, anomalias musculoesqueléticas, hérnia diafragmática) e com anomalias cromossômicas.
- TTO
- O tratamento neonatal da onfalocele inclui a preservação da membrana intacta com gaze estéril, umedecida em solução salina. Nos defeitos pequenos e médios, o fechamento primário é preferível. Quando ele não é possível, opções alternativas incluem o emprego de enxertos protéticos, fechamentos com retalhos de pele ou colocação de um silo para redução sequencial e fechamento estagiado
- Introdução
- Gastroquise
- Introdução
- A gastrosquise é um defeito paramediano da parede abdominal que acontece quase sempre à direita do cordão umbilical, que está inserido normalmente. O defeito é pequeno (< 4 cm), não é recoberto por saco membranoso e é acompanhado por prolapso de alças de delgado e parte do intestino grosso, e algumas vezes do estômago, trompas, ovários e bexiga. Devido à ausência de um saco e à exposição direta do intestino ao líquido amniótico no útero, o intestino é frequentemente espessado, edematoso e encurtado. A associação com outras anomalias é menor, mas em cerca de 15% dos casos associa-se à atresia intestinal.
- Bebês com gastrosquise devem receber cuidado especial para evitar a lesão das alças intestinais expostas e minimizar a perda de fluidos. Assim como na onfalocele, quando possível, as alças intestinais são reduzidas e o defeito na parede abdominal é fechado primariamente. Se as vísceras não puderem ser reduzidas, um silo protético é colocado, ainda no setor de terapia intensiva, e as alças evisceradas são reduzidas progressivamente, ao longo de 5 a 7 dias. Em seguida, é realizado o fechamento operatório da parede abdominal.
- Introdução
- Onfalocele
- Doença de HIRSCHSPRUNG
- Introdução
- A aganglionose intestinal congênita, ou doença de Hirschsprung (DH), é um distúrbio congênito do cólon decorrente de alteração da inervação intestinal parassimpática. Há predomínio no sexo masculino (4:1) e evidência de influência genética em sua patogênese, decorre de interrupção na migração das células da crista neural em direção ao intestino distal que, em cerca de 80% das vezes, ocorre ao nível do retossigmoide. Devido à ausência de células ganglionares colinérgicas nos plexos mioentérico e submucoso, a zona aganglionar é aperistáltica, espástica e constitui um obstáculo ao trânsito intestinal normal.
- Os segmentos proximais, que não são afetados pela aganglionose, dilatam-se e sofrem hipertrofia muscular. Assim, o intestino anormal torna-se um segmento distal contraído, enquanto o intestino normal é a porção proximal dilatada. A área entre o segmento dilatado e o hipotônico é chamada de zona de transição. Nessa área, as células ganglionares começam a aparecer, mas estão em número reduzido.
- QC
- A manifestação mais precoce é o atraso na eliminação do mecônio. Esse é um sinal clássico, mas não deve ser considerado como fundamental para o diagnóstico. À palpação do abdome, um grande bolo fecal pode ser palpável e, ao toque retal, a ampola revela-se vazia. Após o toque, pode ocorrer eliminação explosiva de fezes. Esse sinal também é característico da DH.
- Caso o diagnóstico e o tratamento não sejam realizados no período neonatal, inicia-se as manifestações de constipação intestinal crônica, distensão abdominal, desnutrição, além de déficit de crescimento e desenvolvimento e peristaltismo visível, de caráter progressivo
- A enterocolite é a mais temível complicação da DH e a principal causa de óbito em pacientes com a doença não tratada. Na patogenia da enterocolite secundária à DH participam vários fatores, entre os quais se destacam a redução da defesa da mucosa contra infecções e a estase fecal. Os pacientes acometidos por enterocolite evoluem com distensão abdominal, eliminação de diarreia pútrida, além de febre, hematoquezia e acentuada queda do estado geral
- DX
- Rx de abdome (distensão abdominal com predomínio do colon, e ausência ou redução de conteúdo gasoso no reto e na região agangliônica), O enema contrastado é um bom exame (identificação de uma zona de transição que é a mudança de calibre do reto aganglionar para o reto saudável é um dos achados diagnósticos). A ausência da eliminação completa do contraste instilado após 24 horas também é um achado sugestivo de doença de Hirschsprung
- A manometria anorretal também é um recurso diagnóstico útil. O achado manométrico característico é de ausência de relaxamento do esfíncter interno quando o reto é distendido por um balão (ausência do reflexo de abertura do esfíncter).
- A biópsia retal é o exame padrão-ouro para o diagnóstico da DH. Nesse exame, os critérios diagnósticos incluem: células ganglionares ausentes, hipertrofia de troncos nervosos nos plexos submucoso e mioentérico e Imuno-histoquímica positiva para acetilcolinesterase (ACHE)
- TTO
- Ressecção do segmento aganglionar e reconstrução do trânsito intestinal.
- Introdução
- Má rotação intestinal e vólvulo do intestino médio
- Introdução
- A má rotação intestinal ou rotação intestinal incompleta engloba as múltiplas alterações da rotação e da fixação do intestino embrionário. Nesse contexto, a grande importância clínica dos vícios de rotação é que eles podem levar à obstrução intestinal ou ao volvo intestinal.
- QC
- Complicações da rotação do intestino: Volvo de intestino médio (com consequente torção da artéria mesentérica e isquemia intestinal grave) e obstrução extrínseca do duodeno
- Vômitos biliosos, eliminação de sangue pelo anus, massa abdominal palpável, dor abdominal crônica, vômitos, saciedade precoce, perda de peso, déficit de crescimento e desenvolvimento e/ou má absorção e diarreia.
- DX
- Rx de abdome podemos observar a imagem clássica de “dupla bolha” com pouco ou nenhum ar no restante do abdome. O estudo contrastado do trato gastrointestinal (com fluoroscopia) é o método preferido para o diagnóstico dos vícios de rotação e quando há volvo intestinal, observamos uma imagem de “bico de pássaro” na terceira porção do duodeno, indicando torção.
- A ultrassonografia com Doppler também pode ser utilizada para a confirmação diagnóstica de má rotação intestinal em casos de dor abdominal recorrente. Nesse caso, a relação normal dos vasos mesentéricos (veia à direita da artéria) é invertida ou alterada
- TTO
- O tratamento cirúrgico está sempre indicado na má rotação intestinal, mesmo nos casos crônicos ou oligossintomáticos, pois não há meio de prever que pacientes desenvolverão volvo. Nos casos em que o volvo de intestino médio está presente, estamos diante de uma emergência cirúrgica. Afinal, há isquemia intestinal com risco iminente de necrose. Portanto, uma vez feito o diagnóstico, a criança deve ser prontamente submetida à exploração cirúrgica. O procedimento de Ladd é a operação de eleição
- Introdução
- Hérnia diafragmática congênita
Malformações anorretais
- Introdução
- As anomalias anorretais representam um conjunto de malformações da região anal e retal de diferentes complexidades, que incluem desde estenose anal simples até a persistência de cloaca. Malformações baixas podem ser corrigidas através de anorretoplastia em tempo único. Por outro lado, malformações mais altas precisam inicialmente de uma colostomia descompressiva e então, em um segundo momento, é realizada a correção definitiva da anomalia. A exteriorização do mecônio através de uma fístula no períneo é indicativo de uma malformação baixa. Por outro lado, a existência de mecônio na urina ou na uretra é indicativo de uma malformação alta. Portanto, nessas situações, está indicada colostomia e a correção definitiva poderá ser realizada a partir de 4 a 8 semanas de vida
- Nos casos em que não se consegue estabelecer um diagnóstico preciso da altura da malformação, a criança deve ser submetida à investigação radiológica e o exame realizado para isso é uma radiografia com a criança em posição prona e com a pelve elevada. Esse exame recebe o nome de INVERTOGRAMA ou incidência de Wangesteen-Rice. Esse estudo radiológico está indicado após 24 horas de vida, na ausência de eliminação de mecônio por fístulas
- Se à radiografia a distância entre o fundo cego retal e a pele anal for maior que 1 cm, há indicação de colostomia e reconstrução em segundo tempo. Se essa distância for menor que 1 cm, a criança é portadora de uma anomalia baixa e pode ser tratada pela anoplastia perineal imediata, sem colostomia
- Introdução
Informações
- Descrição
- MEDICINA PEDIATRIA REVALIDA Mapa Mental sobre CIRURGIA PEDIÁTRICA, criado por marcus vinicius em 26-05-2023.
- Criado por
- marcus vinicius
- Visualizações
- 0
- Avaliação