
Fichas
Síndromes Mieloproliferativos Crónicos
Fichas del conjunto (38)
- 1SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS. Los síndromes mieloproliferativos crónicos (SMPC) son un
grupo heterogéneo de enfermedades caracterizadas por la
proliferación clonal de una o varias series hematopoyéticas
debido a la mutación de la célula madre pluripotencial. Las
entidades reconocidas dentro de este grupo son:
- Policitemia vera (PV).
Predomina la proliferación de la serie roja.
- Leucemia mieloide crónica (LMC).
Predomina la serie blanca. La más frecuente.
- Trombocitemia esencial (TE).
Predomina la serie megacariocítica.
- Mielofibrosis con metaplasia mieloide o idiopática.
Predomina la formación de tejido fibroso.
. En general, se producen en edades medias de la vida, sin causa
conocida y el único tratamiento curativo es el trasplante de
progenitores hematopoyéticos (TPH). - 2SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERALa policitemia vera (enfermedad de Vázquez-Osler) es un
SMPC resultado de la proliferación anómala de una célula
madre pluripotencial que da lugar a:
- Hemopoyesis clonal de hematíes, leucocitos y plaquetas, predominando
con mucho la hiperplasia eritroide.
Aumento de la masa eritocitaria, de la hemoglobina (Hb) y
del hematocrito.
- Disminución secundaria de la eritropoyetina (lo que
permite diferenciarla de las poliglobulias secundarias). - 3SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERA Clinica. En muchos casos es asintomática (hallazgo casual en una analítica
de control).
- Síntomas inespecíficos.
Prurito generalizado (por ↑ de niveles de histamina), sudoración
nocturna, pérdida de peso (hipermetabolismo), gota,
epigastralgias.
- Trombosis arteriales y venosas por la hiperviscosidad sanguínea.
Ejemplo: trombosis de las venas suprahepáticas (hepatomegalia
dolorosa con ascitis).
- Hemorragias.
Consecuencia de la alteración de la función plaquetaria.
- Insuficiencia vascular periférica.
Enrojecimiento, cianosis, eritromelalgia (sensación de quemazón,
dolor intenso y enrojecimiento de los dedos o de la planta
del pie que mejora con el frío), dolor de reposo en piernas y
pies que empeora por la noche.
- Síntomas neurológicos.
Por disminución del flujo sanguíneo por hiperviscosidad, trombosis
y hemorragias. Presentan cefalea, acúfenos, vértigo, hipertensión
arterial,... - 4SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERA Diagnóstico. Clinica
. En la exploración física pueden presentar eritrosis (coloración
rojiza de la cara), esplenomegalia (30-60%) –a diferencia de
las poliglobulias secundarias– y hepatomegalia (25%).
. Pruebas complementarias
- Laboratorio.
• Serie roja.
↑ n.º hematíes, Hb y Hto con VCM ↓ (ferropenia por ↑ de
eritropoyesis).
• Serie blanca.
↑ leucocitos (80% de casos), sobre todo de los neutrófilos.
• Serie megacariocítica.
↑ plaquetas con alteración de la función plaquetaria.
• Aumento de ácido úrico, vitamina B12 y LDH.
• Niveles de eritropoyetina bajos o normales.
- Médula ósea.
Hiperplasia de las tres series, con predominio de la eritroide.
- Mutación de JAK-2.
Recientemente se ha descrito una mutación en esta proteína
que permite el crecimiento de las colonias eritroides en ausencia
de EPO. Esta mutación se detecta en más del 95% de las
policitemias vera y en ninguna de las eritrocitosis secundarias,
siendo un arma diagnóstica esencial y una futura diana terapéutica. - 5SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERA Criterios Diagnósticos de la OMSCriterios mayores
- Hb > de 18,5 en varones o > de 16,5 en mujeres.
- Presencia de la mutación del gen JAK2 en exón
14 u otra mutación similar como es la del exón 12.
Criterios menores
- Biopsia de médula ósea hipercelular con hiperplasia prominente
de la serie roja sobre blanca y megacariocítica.
- EPO sérica por debajo del nivel normal.
- Crecimiento endógeno de colonias eritroides.
. Para el diagnóstico de policitemia vera se necesitan:
- Dos criterios mayores + un criterio menor.
- O si JAK2 negativo:
Un criterio mayor + dos criterios menores. - 6SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERA Tratamiento y Evolución. En casos leves: sangrías (flebotomías) para mantener un
hematocrito alrededor del 42-45%. Las sangrías permiten,
al principio, disminuir la viscosidad y normalizar la masa
eritrocitaria.
. Posteriormente, además de reducir la masa eritrocitaria,
producen un déficit de hierro que impide el aumento
rápido de la masa de los hematíes.
. Tanto las flebotomías como
el déficit de hierro asociado, producen una trombocitosis reactiva,
que no se correlaciona con las trombosis.
. En casos graves (si gran sintomatología): QT citorreductora
(hidroxiurea).
. La principal causa de muerte es la trombosis (1/3 de casos),
sobre todo venosas (al igual que en la HPN) y también las
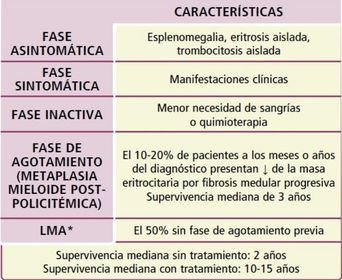
hemorragias. - 7SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLICITEMIA VERA Fases evolutivas de la policitemia vera*Excepcionalmente evoluciona a una leucemia aguda linfoblástica. Es más
frecuente si ha llevado tratamiento con citostáticos (busulfán, clorambucil,...). - 8SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLIGLOBULIAS. Se denomina poliglobulia o eritrocitosis al exceso de masa eritrocitaria
total del organismo: varón>36 ml/kg y mujer>32 ml/kg.
. El aumento de glóbulos rojos de tamaño normal produce
un aumento de la masa o volumen eritrocitario, que ocasiona
hiperviscosidad sanguínea, dificultad de flujo intravascular y disminución del aporte de oxígeno a los tejidos.
RECUERDA
↑ apropiado de EPO: ocurre en situaciones de hipoxemia arterial
(saturación <92%). El tabaco es la causa más frecuente de poliglobulia
y produce un aumento de la concentración de carboxihemoglobina,
ineficaz para transportar O2. Por lo tanto, los sujetos que
fuman más de 20 cigarrillos al día tienen cifras de hemoglobina
más altas
. - 9SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLIGLOBULIAS. Una de las diferencias fundamentales entre la policitemia vera
y las poliglobulias secundarias es que, en la primera, existe
leucocitosis, trombocitosis y esplenomegalia.
. Para diferenciar
la PV de una poligobulia secundaria a insuficiencia respiratoria,
la prueba más importante es la saturación arterial de oxígeno.
. El tratamiento de las poliglobulias secundarias son las sangrías
cuando el hematocrito es superior al 60% en varones y al 55%
en mujeres. - 10SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS POLIGLOBULIAS Diagnóstico diferencial de las policitemias.
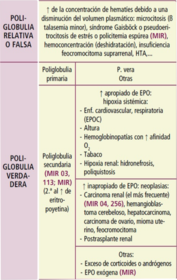
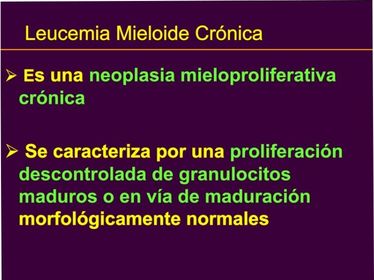
- 11SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA. La leucemia mieloide crónica es un SMPC clonal caracterizado
por un aumento exagerado de la serie mieloide con marcada
leucocitosis.
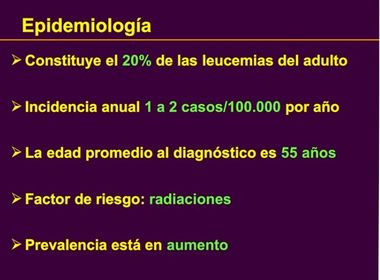
. Es el síndrome mieloproliferativo crónico más frecuente
(15% de todas las leucemias) y es característica la presencia
del cromosoma Filadelfia y/o el reordenamiento bcr/abl. - 12SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Clinica. Puede ser un hallazgo casual en una analítica (asintomático
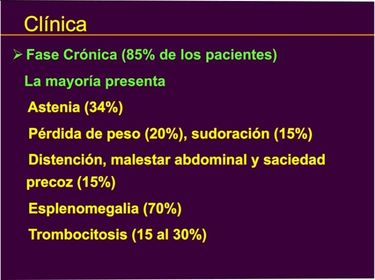
en el 50% de los pacientes) o tener manifestaciones clínicas:
- Constitucionales.
Debidos al hipermetabolismo secundario a la mieloproliferación
(disnea de esfuerzo, astenia, fiebre, sudoración,...).
- Hepatoesplenomegalia por infiltración (en >90% de casos)
que produce molestias abdominales.
Suele guardar relación con el número de leucocitos.
. Además puede acompañarse de un síndrome anémico y
diátesis hemorrágica, dolores óseos, hiperuricemia con cólicos
renales o gota,... - 13SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Diagnóstico Laboratorio• Disminución de enzimas como la fosfatasa alcalina granulocitaria
(FAG ↓) –igual que en la HPN–, mieloperoxidasa,
lactoferrina,...
• Aumento de ácido úrico, vitamina B12 y LDH (igual que en el
resto de SMPC).
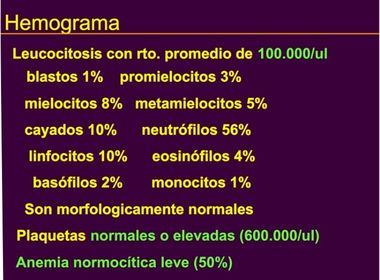
- Sangre periférica .
• Serie blanca.
Leucocitosis con neutrofilia y con ausencia de hiato (es
decir, presencia de células en todos los estadios madurativos:
promielocitos, mielocitos, metamielocitos, a diferencia
de las leucemias agudas, donde hay blastos). Además: basófilos,
eosinófilos, blastos y monocitos.
• Serie roja.
Anemia normocítica-normocrómica.
• Serie megacariocítica.
Trombopenia –normal– trombocitosis. - 14SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Diagnóstico MO, CG y BM- Médula ósea.
Hipercelular con una relación mieloide/eritroide 10:1 (normal
2-3:1). Blastos <5%.
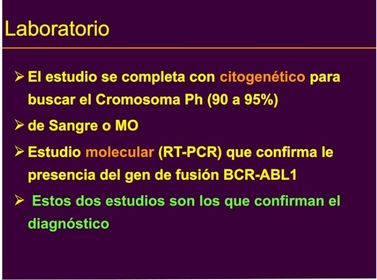
- Citogenética de médula ósea.
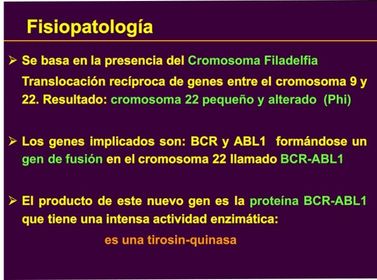
Presencia del cromosoma Filadelfia (95% de casos), reflejo de
la translocación 9:22, que produce la unión
del oncogén bcr del cromosoma 22 con el oncogén abl del
cromosoma 9. Como consecuencia se obtiene un híbrido
anormal: bcr/abl, que da lugar a la síntesis de una proteína
(p210) con actividad tirosin-kinasa aumentada .
El cromosoma Filadelfia en la LMC está presente en las células
de la serie mieloide, en los precursores de las otras dos series
y en los linfocitos (20% de casos), sobre todo B.
- Biología molecular.
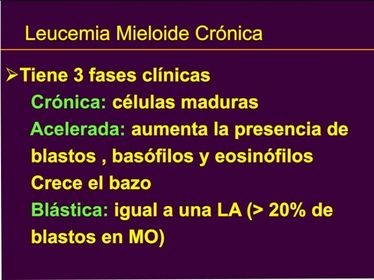
Reordenamiento bcr/abl positivo (puede serpositivo en aquellos con el cromosoma Filadelfia negativo). - 15SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Evolución- Fase crónica (95% al diagnóstico).
El curso habitual de la LMC suele ser una fase crónica de 3-4
años seguida de una fase más agresiva o de transformación.
- Fase de aceleración (40-45% de LMC).
Se caracteriza por la aparición de fiebre y/o sudoración nocturna
inexplicables, dolores óseos persistentes, aumento de la
hepatoesplenomegalia, basofilia, aumento del porcentaje de
blastos en médula ósea y sangre periférica (pero <15-20%)
o aparición de nuevas anomalías cromosómicas (trisomía 8,19...).
- Fase blástica o de leucemia aguda –LA– (en el 60% de pacientes).
El 80% evolucionan a LA mieloblástica y el 20% a LA linfoblástica.
Esta leucemia, al ser secundaria a otro proceso, es
más agresiva que las de aparición de novo y, a diferencia de
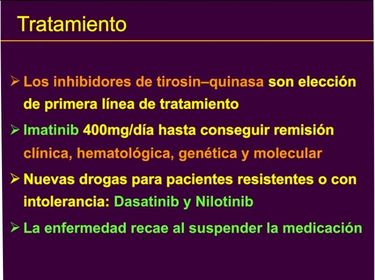
éstas, la LA mieloblástica no presenta cuerpos de Auer. - 16SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Tratamiento- Tratamiento de primera línea.
Imatinib o nilotinib (inhibidores de la tirosín-kinasa p210), de forma indefinida. Imatinib se utiliza más
por su menor precio y porque nilotinib puede usarse como
segunda línea tras fracaso con imatinib.
- Tratamiento de segunda línea.
En pacientes refractarios o intolerantes a imatinib se emplean
inhibidores de tirosín-kinasa más potentes: nilotinib, dasatinib.
- TPH (alotrasplante).
Es el único tratamiento curativo (elimina el clon Filadelfia positivo) y se obtienen mejores resultados si se realiza en los dos primeros años de la enfermedad, en jóvenes (≤40 años) y en
fase crónica.
- Interferón alfa (± Arabinósido de Citosina o Ara-C).
Se utiliza cuando no se puede realizar el trasplante o se recae
tras el mismo. Puede producir una remisión citogenética completa
(desaparición del cromosoma Filadelfia) y el efecto secundario
más importante es el letargo.
- Terapia de soporte.
Citostáticos (hidroxiurea, busulfán, ciclofosfamida), transfusiones,
leucoféresis (si hay muchos leucocitos), irradiación esplénica,
alopurinol (para hiperuricemia) - 17SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA Pronóstico. La supervivencia media desde el diagnóstico es de 5-7 años.
. La fase BLÁSTICA tiene mal pronóstico (supervivencia media
de 4-6 meses), sobre todo si se transforma en una LA mieloblástica.
. FACTORES DE MAL PRONÓSTICO
Edad avanzada
Esplenomegalia gigante
Anemia severa
↑↑ células blancas en sg. periférica
Trombocitosis severa (700 x 109/l)
↑↑ blastos en sg. periférica y m.o
Aparición de nuevas alteraciones citogenéticas - 18SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Concepto
- 19SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Fases Clinicas
- 20SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Epidemiología
- 21SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Fisiopatología
- 22SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Fisiopatología
- 23SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Clinica
- 24SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Hemograma
- 25SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Laboratorio
- 26SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS LEUCEMIA MIELOIDE CRONICA TEORICA Tratamiento
- 27SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS TROMBOCITOPENIA ESENCIAL Concepto y Criterios Dx. Es un SMPC caracterizado por una hiperplasia megacariocítica
en médula ósea con aumento de plaquetas en sangre periférica.
. Criterios diagnósticos de trombocitemia esencial de la
OMS:
- Cifra de plaquetas mayor o igual a 450.000/mm3.
- Exclusión de causa de trombocitosis reactiva.
- Exclusión de los demás SMP crónicos y SMD.
- Mutación de JAK2 (es positiva en el 50% de los casos).
. Para el diagnóstico de la trombocitemia esencial es fundamental
descartar el resto de síndromes mieloproliferativos crónicos - 28SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS TROMBOCITOPENIA ESENCIAL Clinica. Las manifestaciones clínicas más frecuentes son las TROMBOSIS,
sobre todo, y las HEMORRAGIAS (por alteración de la función
plaquetaria). No existe relación entre la cifra de plaquetas y la
gravedad de las complicaciones trombóticas.
- Trombosis.
• SNC.
Infarto cerebral, accidente isquémico transitorio (AIT),...
• Corazón.
Infarto agudo de miocardio (IAM), angina,...
• Sistema vascular periférico.
- Grandes vasos.
Claudicación intermitente, trombosis.
- Pequeños vasos.
• Eritromelalgia (dolor en manos, pies, dedos).
• Isquemia digital.
- Abortos.
- Hemorragias.
Sobre todo en tubo digestivo (mucosas).
- Esplenomegalia secundaria a infiltración o hemopoyesis extramedular.
. Excepcionalmente puede evolucionar a una leucemia aguda
(<1% de casos). - 29SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS TROMBOCITOPENIA ESENCIAL Diagnóstico- Laboratorio.
Trombocitosis. Además: ↑ de ácido úrico, B12, LDH y potasio
(igual que todos SMPC). Agregación plaquetar anormal.
- Sangre periférica y médula ósea.
El tamaño y el volumen de las plaquetas pueden estar alterados
(hipogranulación, atípias).
- Mutación JAK-2.
Se detecta en casi la mitad de los casos de TE y parece diferenciar
a un subgrupo de TE con una evolución desfavorable,
parecida a los casos de policitemia vera, con mayor clínica de
trombo-hemorragia y mayor tendencia a la fibrosis o leucemización. - 30SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS TROMBOCITOPENIA ESENCIAL Tratamiento- Hidroxiurea.
Citostático que inhibe la síntesis de DNA. Se suele administrar
a pacientes >60 años porque se cree que tiene cierto riesgo
leucemógeno (3,5-10% de casos).
- Anagrelide (disminuye la proliferación de megacariocitos).
Se utiliza en pacientes jóvenes.
- Interferón alfa (ausencia de efecto leucemógeno, por lo que
también se usa en jóvenes).
- Antiagregantes plaquetarios (AAS).
Para reducir la incidencia de trombosis.
RECUERDA
No se realiza esplenectomía porque
aumentaría la trombocitosis (recuerda que la esplenectomía
es una causa de trombocitosis reactiva). - 31SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA. Es un SMPC clonal caracterizado por una intensa fibrosis de
la médula ósea, hematopoyesis extramedular y leucoeritroblastosis
en sangre periférica, no atribuibles a ninguna causa
conocida.
. Aparece en personas de edad media y su etiología es
desconocida. Es el más raro de todos los síndromes mieloproliferativos.
. Existe presencia simultánea en sangre de elementos
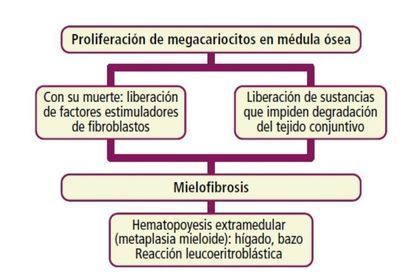
inmaduros eritroides y mieloides. - 32SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Fisiopatología. Inicialmente se produce una proliferación de megacariocitos en
médula ósea que, con su muerte, hacen que se liberen factores
estimuladores de fibroblastos responsables de la mielofibrosis.
. Además se liberan sustancias, como el factor 4 plaquetario,
que impiden la degradación del tejido conjuntivo.
. El tejido fibroso desplaza las células germinales pluripotenciales
a otros órganos como el hígado y el bazo, con hematopoyesis
extramedular (metaplasia mieloide). - 33SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Etiopatogenia
- 34SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Clinica. Una tercera parte de los pacientes están asintomáticos al
diagnóstico.
- Síndrome anémico.
- Síndrome constitucional (por el hipermetabolismo secundario
a la mieloproliferación).
- Esplenomegalia importante por metaplasia mieloide (>90%).
Produce molestias abdominales.
- Hepatomegalia (50%).
Produce hipertensión portal y ↑ de la esplenomegalia.
- Lesiones óseas esclerosas por la fibrosis medular (25-50%),
sobre todo en regiones proximales de huesos largos y en esqueleto
axial. - 35SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Diagnóstico- Sangre periférica (SP).
• Anemia, dacriocitos o hematíes en lágrima.
• Síndrome leucoeritroblástico.
• Leucopenia-leucocitosis; trombopenia-trombocitosis.
• ↑ de ácido úrico, B12 y LDH (igual que todos los SMPC).
- Médula ósea.
El aspirado suele ser seco (sin grumo) debido a la intensa fibrosis.
Con la biopsia se observan fibras colágenas y reticulínicas.
- Alteraciones citogenéticas (las más frecuentes: 13q-, 20q, +8). - 36SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Diagnóstico Diferencial. Es muy importante descartar otras causas de mielofibrosis:
- Otros síndromes mieloproliferativos (PV, LMC, TE).
- Síndromes mielodisplásicos.
- Mielofibrosis aguda.
Leucemia aguda megacarioblástica (M7).
- Infiltración medular por neoplasia hematológica (linfoma no
Hodgkin, enfermedad de Hodgkin, mastocitosis, tricoleucemia)
o sólida (cáncer de mama, próstata).
- Otras entidades con fibrosis reactiva.
TBC diseminadas, LES, Paget óseo,... - 37SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Tratamiento- Pacientes asintomáticos.
Abstención terapéutica.
- Pacientes sintomáticos.
• Hidroxiurea.
Sólo se usa en la primera fase proliferativa, para controlar la
proliferación (leucocitosis, trombocitosis,...). Posteriormente
la tendencia es a la pancitopenia y no se usa.
• Trasplante de médula ósea.
Es el único tratamiento definitivo.
• Tratamiento de soporte.
Transfusiones, esplenectomía (si gran esplenomegalia). - 38SÍNDROMES MIELOPROLIFERATIVOS CRÓNICOS MIELOFIBROSIS IDIOPÁTICA Pronóstico. Se consideran factores de mal pronóstico: síndrome constitucional,
hemoglobina <10 g/dl, leucopenia o leucocitosis intensa,
blastos en SP ≥1% y anomalías genéticas.
. Las causas más
frecuentes de muerte son las infecciones, las hemorragias y los
accidentes vasculares.