
Mapa mental
TALASSEMIA
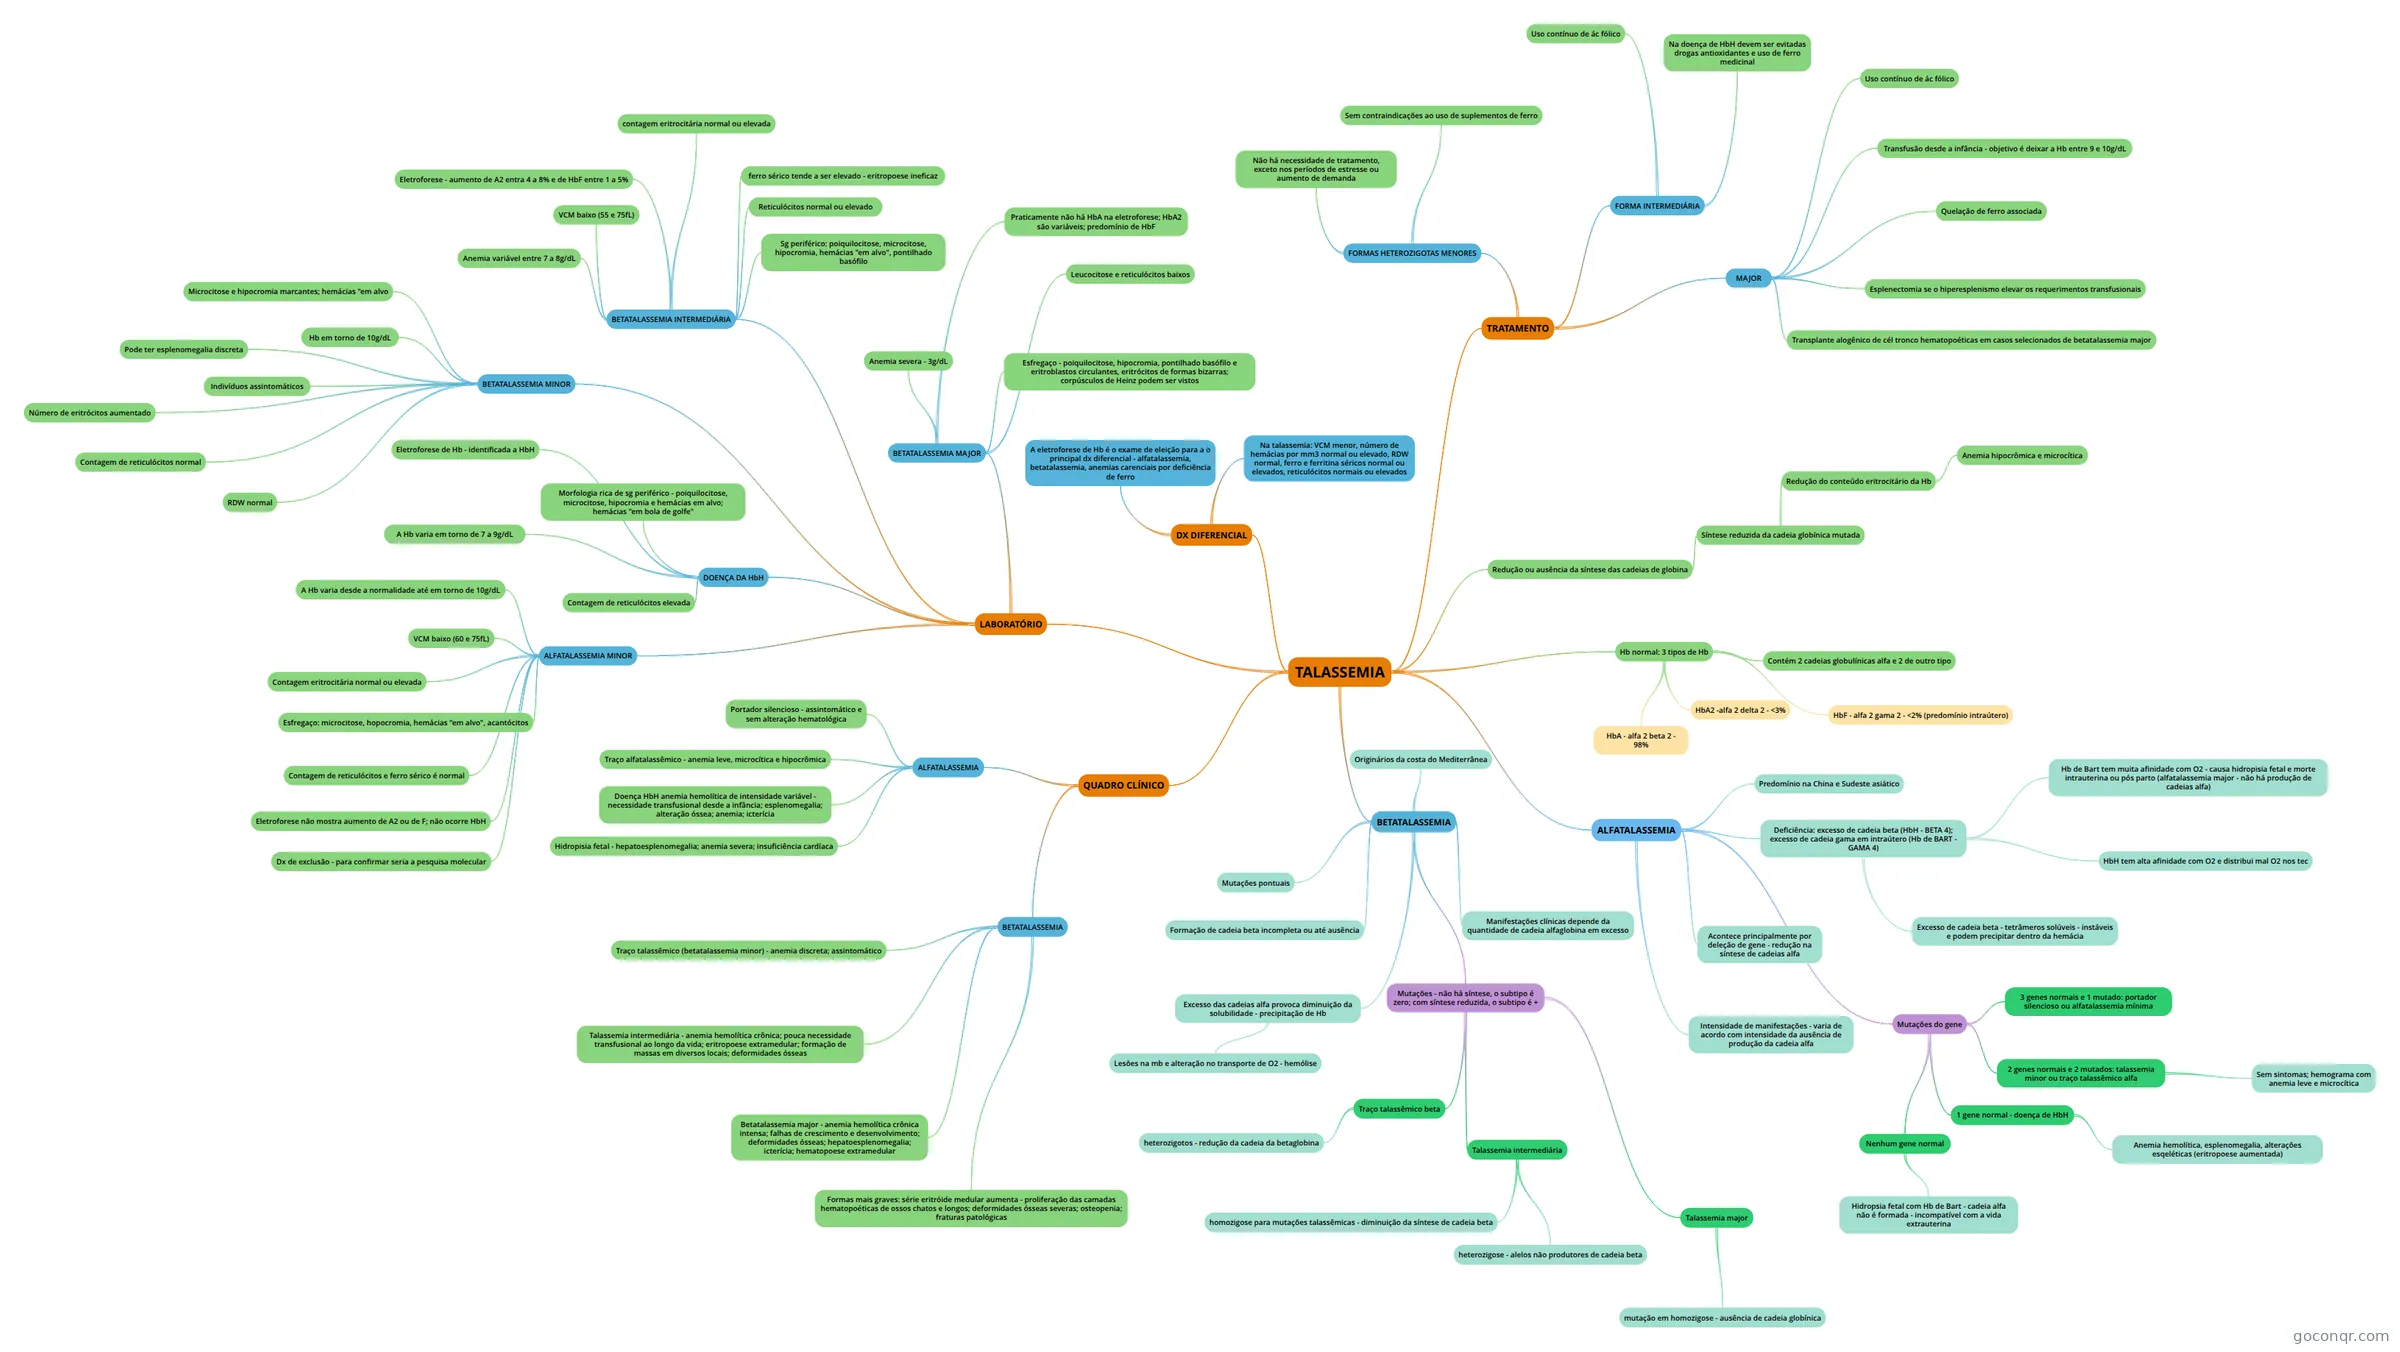
Mapa mental: Talassemia
Contenido del mapa
TALASSEMIA
Redução ou ausência da síntese das cadeias de globina
- Síntese reduzida da cadeia globínica mutada
- Redução do conteúdo eritrocitário da Hb
- Anemia hipocrômica e microcítica
- Redução do conteúdo eritrocitário da Hb
- Síntese reduzida da cadeia globínica mutada
Hb normal: 3 tipos de Hb
- Contém 2 cadeias globulínicas alfa e 2 de outro tipo
- HbA - alfa 2 beta 2 - 98%
- HbA2 -alfa 2 delta 2 - <3%
- HbF - alfa 2 gama 2 - <2% (predomínio intraútero)
ALFATALASSEMIA
- Deficiência: excesso de cadeia beta (HbH - BETA 4); excesso de cadeia gama em intraútero (Hb de BART - GAMA 4)
- Excesso de cadeia beta - tetrâmeros solúveis - instáveis e podem precipitar dentro da hemácia
- HbH tem alta afinidade com O2 e distribui mal O2 nos tec
- Hb de Bart tem muita afinidade com O2 - causa hidropisia fetal e morte intrauterina ou pós parto (alfatalassemia major - não há produção de cadeias alfa)
- Acontece principalmente por deleção de gene - redução na síntese de cadeias alfa
- Intensidade de manifestações - varia de acordo com intensidade da ausência de produção da cadeia alfa
- Mutações do gene
- 3 genes normais e 1 mutado: portador silencioso ou alfatalassemia mínima
- 2 genes normais e 2 mutados: talassemia minor ou traço talassêmico alfa
- Sem sintomas; hemograma com anemia leve e microcítica
- 1 gene normal - doença de HbH
- Anemia hemolítica, esplenomegalia, alterações esqeléticas (eritropoese aumentada)
- Nenhum gene normal
- Hidropsia fetal com Hb de Bart - cadeia alfa não é formada - incompatível com a vida extrauterina
- Predomínio na China e Sudeste asiático
- Deficiência: excesso de cadeia beta (HbH - BETA 4); excesso de cadeia gama em intraútero (Hb de BART - GAMA 4)
BETATALASSEMIA
- Mutações pontuais
- Formação de cadeia beta incompleta ou até ausência
- Excesso das cadeias alfa provoca diminuição da solubilidade - precipitação de Hb
- Lesões na mb e alteração no transporte de O2 - hemólise
- Manifestações clínicas depende da quantidade de cadeia alfaglobina em excesso
- Mutações - não há síntese, o subtipo é zero; com síntese reduzida, o subtipo é +
- Traço talassêmico beta
- heterozigotos - redução da cadeia da betaglobina
- Talassemia intermediária
- homozigose para mutações talassêmicas - diminuição da síntese de cadeia beta
- heterozigose - alelos não produtores de cadeia beta
- Talassemia major
- mutação em homozigose - ausência de cadeia globínica
- Traço talassêmico beta
- Originários da costa do Mediterrânea
QUADRO CLÍNICO
- ALFATALASSEMIA
- Portador silencioso - assintomático e sem alteração hematológica
- Traço alfatalassêmico - anemia leve, microcítica e hipocrômica
- Doença HbH anemia hemolítica de intensidade variável - necessidade transfusional desde a infância; esplenomegalia; alteração óssea; anemia; icterícia
- Hidropisia fetal - hepatoesplenomegalia; anemia severa; insuficiência cardíaca
- BETATALASSEMIA
- Traço talassêmico (betatalassemia minor) - anemia discreta; assintomático
- Talassemia intermediária - anemia hemolítica crônica; pouca necessidade transfusional ao longo da vida; eritropoese extramedular; formação de massas em diversos locais; deformidades ósseas
- Betatalassemia major - anemia hemolítica crônica intensa; falhas de crescimento e desenvolvimento; deformidades ósseas; hepatoesplenomegalia; icterícia; hematopoese extramedular
- Formas mais graves: série eritróide medular aumenta - proliferação das camadas hematopoéticas de ossos chatos e longos; deformidades ósseas severas; osteopenia; fraturas patológicas
- ALFATALASSEMIA
LABORATÓRIO
- ALFATALASSEMIA MINOR
- A Hb varia desde a normalidade até em torno de 10g/dL
- VCM baixo (60 e 75fL)
- Contagem eritrocitária normal ou elevada
- Esfregaço: microcitose, hopocromia, hemácias "em alvo", acantócitos
- Contagem de reticulócitos e ferro sérico é normal
- Eletroforese não mostra aumento de A2 ou de F; não ocorre HbH
- Dx de exclusão - para confirmar seria a pesquisa molecular
- DOENÇA DA HbH
- A Hb varia em torno de 7 a 9g/dL
- Morfologia rica de sg periférico - poiquilocitose, microcitose, hipocromia e hemácias em alvo; hemácias "em bola de golfe"
- Contagem de reticulócitos elevada
- Eletroforese de Hb - identificada a HbH
- BETATALASSEMIA MINOR
- Indivíduos assintomáticos
- Hb em torno de 10g/dL
- Microcitose e hipocromia marcantes; hemácias "em alvo
- RDW normal
- Número de eritrócitos aumentado
- Contagem de reticulócitos normal
- Pode ter esplenomegalia discreta
- BETATALASSEMIA INTERMEDIÁRIA
- Anemia variável entre 7 a 8g/dL
- VCM baixo (55 e 75fL)
- contagem eritrocitária normal ou elevada
- Sg periférico: poiquilocitose, microcitose, hipocromia, hemácias "em alvo", pontilhado basófilo
- Reticulócitos normal ou elevado
- ferro sérico tende a ser elevado - eritropoese ineficaz
- Eletroforese - aumento de A2 entra 4 a 8% e de HbF entre 1 a 5%
- BETATALASSEMIA MAJOR
- Anemia severa - 3g/dL
- Esfregaço - poiquilocitose, hipocromia, pontilhado basófilo e eritroblastos circulantes, eritrócitos de formas bizarras; corpúsculos de Heinz podem ser vistos
- Leucocitose e reticulócitos baixos
- Praticamente não há HbA na eletroforese; HbA2 são variáveis; predomínio de HbF
- ALFATALASSEMIA MINOR
DX DIFERENCIAL
- A eletroforese de Hb é o exame de eleição para a o principal dx diferencial - alfatalassemia, betatalassemia, anemias carenciais por deficiência de ferro
- Na talassemia: VCM menor, número de hemácias por mm3 normal ou elevado, RDW normal, ferro e ferritina séricos normal ou elevados, reticulócitos normais ou elevados
TRATAMENTO
- FORMAS HETEROZIGOTAS MENORES
- Não há necessidade de tratamento, exceto nos períodos de estresse ou aumento de demanda
- Sem contraindicações ao uso de suplementos de ferro
- FORMA INTERMEDIÁRIA
- Uso contínuo de ác fólico
- Na doença de HbH devem ser evitadas drogas antioxidantes e uso de ferro medicinal
- MAJOR
- Uso contínuo de ác fólico
- Transfusão desde a infância - objetivo é deixar a Hb entre 9 e 10g/dL
- Esplenectomia se o hiperesplenismo elevar os requerimentos transfusionais
- Quelação de ferro associada
- Transplante alogênico de cél tronco hematopoéticas em casos selecionados de betatalassemia major
- FORMAS HETEROZIGOTAS MENORES
Información
- Descripción
- Mapa Mental sobre TALASSEMIA, creado por Bárbara Fiori el 15/10/2020.
- Creado por
- Bárbara Fiori
- Visitas
- 0
- Valoración