
Mapa mental
Plaquetopenia
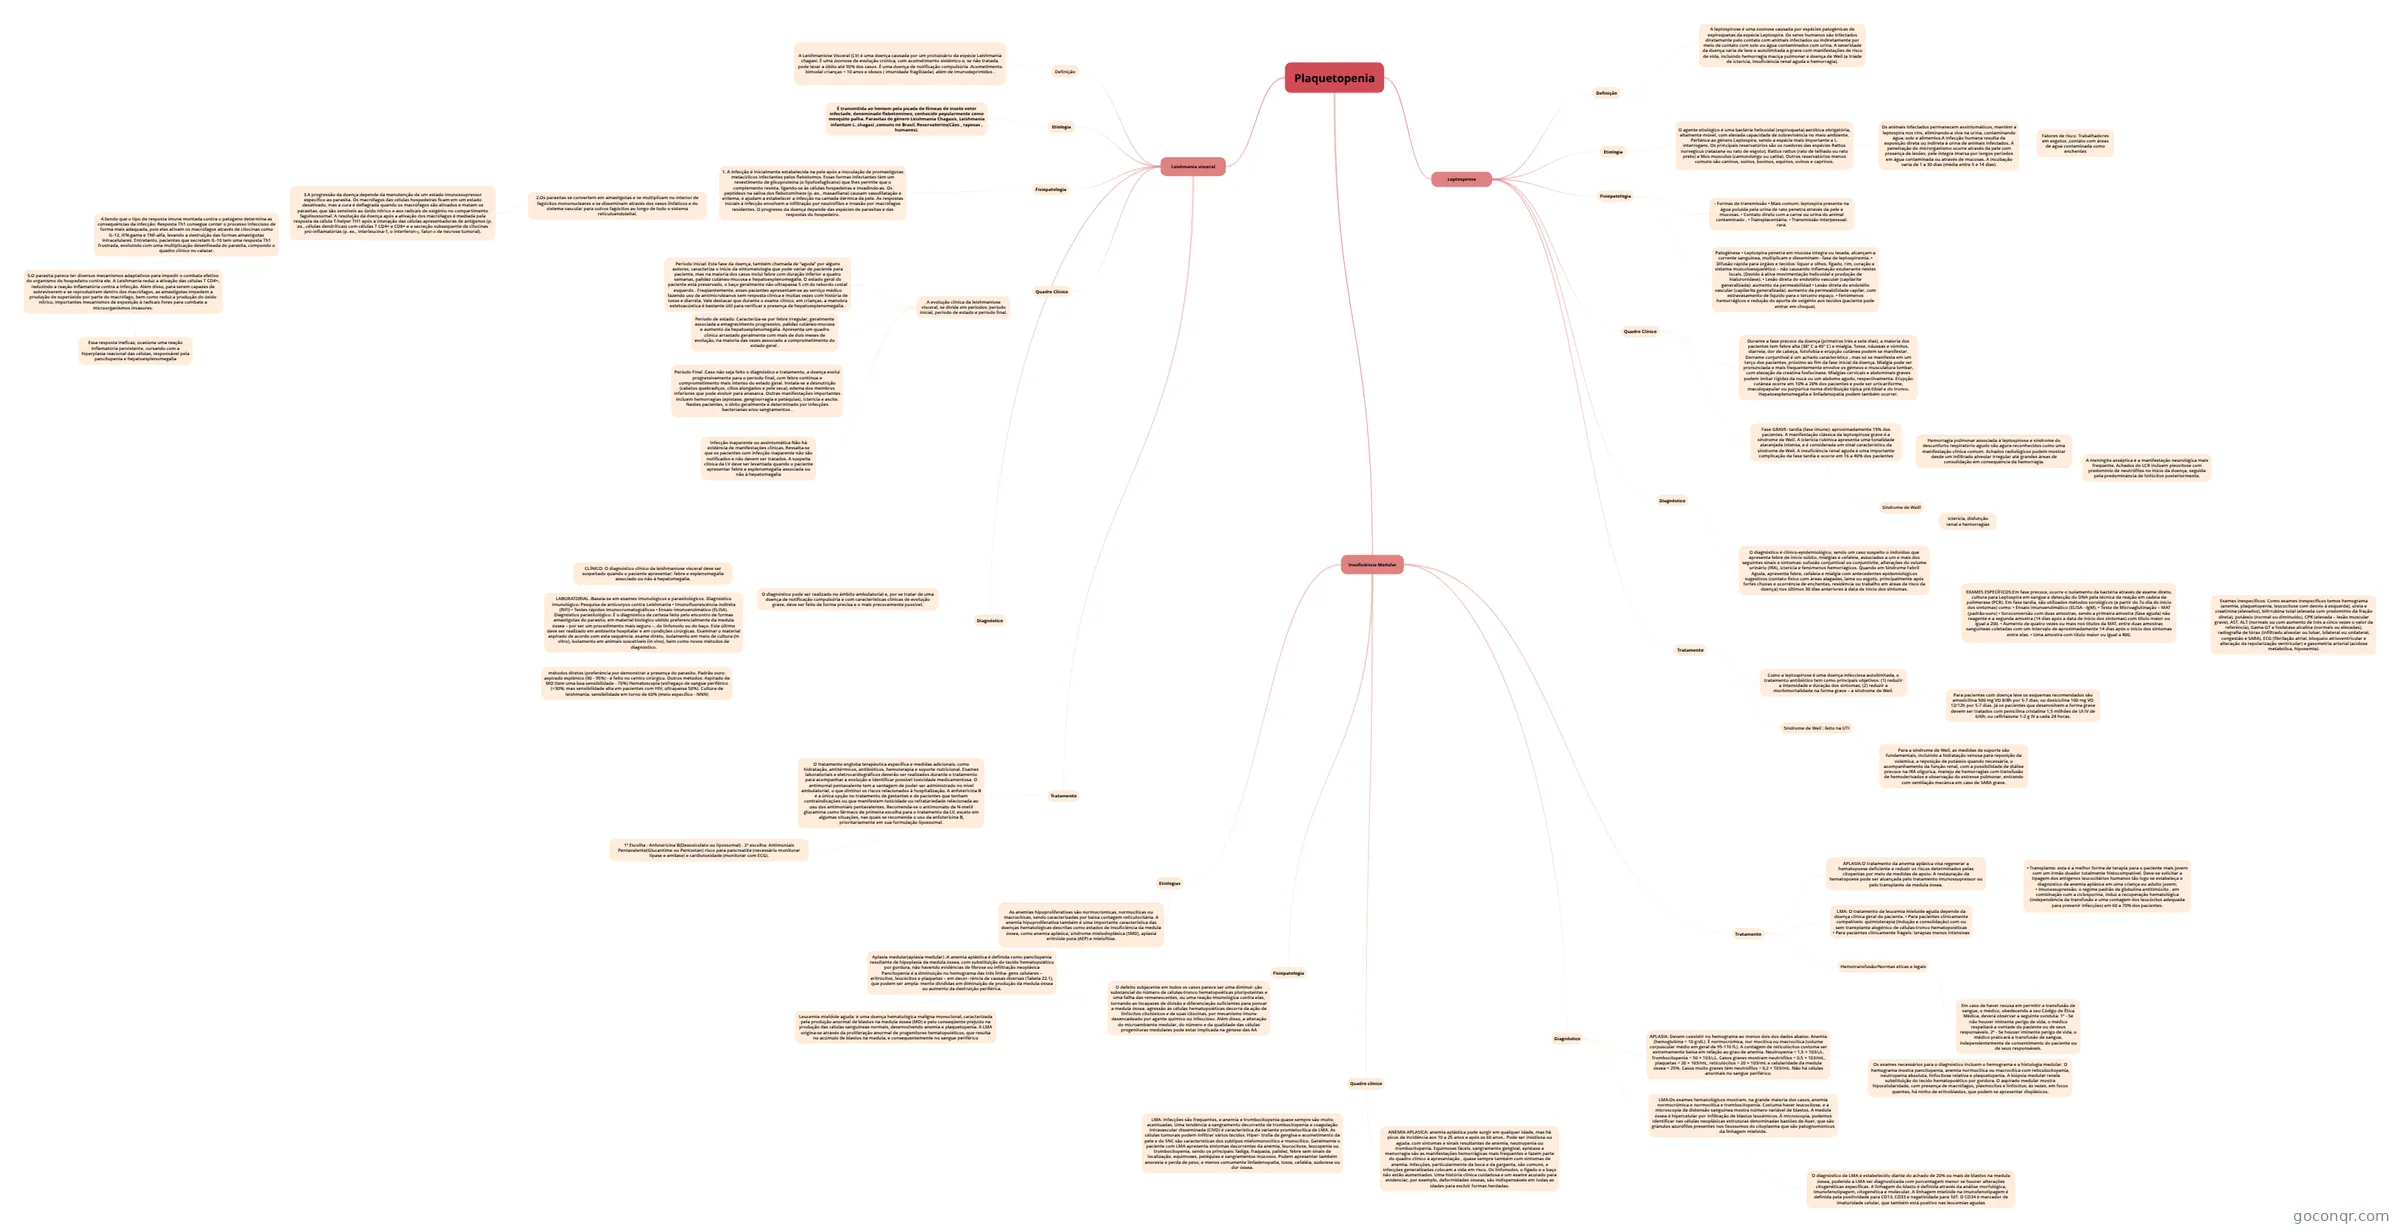
Mapa mental: plaquetopenia
Contenido del mapa
Plaquetopenia
Leishmania visceral
- Definição
- A Leishmaniose Visceral (LV) é uma doença causada por um protozoário da espécie Leishmania chagasi. É uma zoonose de evolução crônica, com acometimento sistêmico e, se não tratada, pode levar a óbito até 90% dos casos .É uma doença de notificação compulsória .Acometimento bimodal crianças < 10 anos e idosos ( imunidade fragilizada), além de imunodeprimidos .
- Etiologia
- É transmitida ao homem pela picada de fêmeas do inseto vetor infectado, denominado flebotomíneo, conhecido popularmente como mosquito palha. Parasitas do gênero Leishmania Chagasis, Leishmania infantum L. chagasi ,comuns no Brasil. Reservatorios(Cães , raposas , humanos).
- Quadro Clínico
- A evolução clínica da leishmaniose visceral, se divide em períodos: período inicial, período de estado e período final.
- Período inicial: Esta fase da doença, também chamada de “aguda” por alguns autores, caracteriza o início da sintomatologia que pode variar de paciente para paciente, mas na maioria dos casos inclui febre com duração inferior a quatro semanas, palidez cutâneo-mucosa e hepatoesplenomegalia. O estado geral do paciente está preservado, o baço geralmente não ultrapassa 5 cm do rebordo costal esquerdo . Freqüentemente, esses pacientes apresentam-se ao serviço médico fazendo uso de antimicrobianos sem resposta clínica e muitas vezes com história de tosse e diarréia. Vale destacar que durante o exame clínico, em crianças, a manobra estetoacústica é bastante útil para verificar a presença de hepatoesplenomegalia .
- Período de estado: Caracteriza-se por febre irregular, geralmente associada a emagrecimento progressivo, palidez cutâneo-mucosa e aumento da hepatoesplenomegalia. Apresenta um quadro clínico arrastado geralmente com mais de dois meses de evolução, na maioria das vezes associado a comprometimento do estado geral .
- Período Final :Caso não seja feito o diagnóstico e tratamento, a doença evolui progressivamente para o período final, com febre contínua e comprometimento mais intenso do estado geral. Instala-se a desnutrição (cabelos quebradiços, cílios alongados e pele seca), edema dos membros inferiores que pode evoluir para anasarca. Outras manifestações importantes incluem hemorragias (epistaxe, gengivorragia e petéquias), icterícia e ascite. Nestes pacientes, o óbito geralmente é determinado por infecções bacterianas e/ou sangramentos .
- Infecção inaparente ou assintomática Não há evidência de manifestações clínicas. Ressalta-se que os pacientes com infecção inaparente não são notificados e não devem ser tratados. A suspeita clínica da LV deve ser levantada quando o paciente apresentar febre e esplenomegalia associada ou não à hepatomegalia
- A evolução clínica da leishmaniose visceral, se divide em períodos: período inicial, período de estado e período final.
- Diagnóstico
- O diagnóstico pode ser realizado no âmbito ambulatorial e, por se tratar de uma doença de notificação compulsória e com características clínicas de evolução grave, deve ser feito de forma precisa e o mais precocemente possível.
- CLÍNICO: O diagnóstico clínico da leishmaniose visceral deve ser suspeitado quando o paciente apresentar: febre e esplenomegalia associado ou não à hepatomegalia.
- LABORATORIAL :Baseia-se em exames imunológicos e parasitológicos. Diagnóstico imunológico: Pesquisa de anticorpos contra Leishmania • Imunofluorescência indireta (RIFI) • Testes rápidos imunocromatográficos • Ensaio imunoenzimático (ELISA). Diagnóstico parasitológico: É o diagnóstico de certeza feito pelo encontro de formas amastigotas do parasito, em material biológico obtido preferencialmente da medula óssea – por ser um procedimento mais seguro –, do linfonodo ou do baço. Este último deve ser realizado em ambiente hospitalar e em condições cirúrgicas. Examinar o material aspirado de acordo com esta sequência: exame direto, isolamento em meio de cultura (in vitro), isolamento em animais suscetíveis (in vivo), bem como novos métodos de diagnóstico.
- métodos diretos (preferência por demonstrar a presença do parasito. Padrão ouro: aspirado esplênico (90 - 95%) - é feito no centro cirúrgico. Outros métodos: Aspirado de MO (tem uma boa sensibilidade - 70%) Hematoscopia (esfregaço de sangue periférico (<30%; mas sensibilidade alta em pacientes com HIV, ultrapassa 50%). Cultura de leishmania: sensibilidade em torno de 60% (meio específico - NNN)
- O diagnóstico pode ser realizado no âmbito ambulatorial e, por se tratar de uma doença de notificação compulsória e com características clínicas de evolução grave, deve ser feito de forma precisa e o mais precocemente possível.
- Tratamento
- O tratamento engloba terapêutica específica e medidas adicionais, como hidratação, antitérmicos, antibióticos, hemoterapia e suporte nutricional. Exames laboratoriais e eletrocardiográficos deverão ser realizados durante o tratamento para acompanhar a evolução e identificar possível toxicidade medicamentosa. O antimonial pentavalente tem a vantagem de poder ser administrado no nível ambulatorial, o que diminui os riscos relacionados à hospitalização. A anfotericina B é a única opção no tratamento de gestantes e de pacientes que tenham contraindicações ou que manifestem toxicidade ou refratariedade relacionada ao uso dos antimoniais pentavalentes. Recomenda-se o antimoniato de N-metil glucamina como fármaco de primeira escolha para o tratamento da LV, exceto em algumas situações, nas quais se recomenda o uso da anfotericina B, prioritariamente em sua formulação lipossomal.
- 1ª Escolha : Anfotericina B(Dexoxicolato ou lipossomal) . 2ª escolha: Antimoniais Pentavalente(Glucantime ou Pentostan) risco para pancreatite (necessário monitorar lipase e amilase) e cardiotoxidade (monitorar com ECG).
- O tratamento engloba terapêutica específica e medidas adicionais, como hidratação, antitérmicos, antibióticos, hemoterapia e suporte nutricional. Exames laboratoriais e eletrocardiográficos deverão ser realizados durante o tratamento para acompanhar a evolução e identificar possível toxicidade medicamentosa. O antimonial pentavalente tem a vantagem de poder ser administrado no nível ambulatorial, o que diminui os riscos relacionados à hospitalização. A anfotericina B é a única opção no tratamento de gestantes e de pacientes que tenham contraindicações ou que manifestem toxicidade ou refratariedade relacionada ao uso dos antimoniais pentavalentes. Recomenda-se o antimoniato de N-metil glucamina como fármaco de primeira escolha para o tratamento da LV, exceto em algumas situações, nas quais se recomenda o uso da anfotericina B, prioritariamente em sua formulação lipossomal.
- Fisiopatologia
- 1. A infecção é inicialmente estabelecida na pele após a inoculação de promastigotas metacíclicos infectantes pelos flebótomos. Essas formas infectantes têm um revestimento de glicoproteína (o lipofosfoglicano) que lhes permite que o complemento resista, ligando-se às células hospedeiras e invadindo-as. Os peptídeos na saliva dos flebotomíneos (p. ex., maxadilana) causam vasodilatação e eritema, e ajudam a estabelecer a infecção na camada dérmica da pele. As respostas iniciais à infecção envolvem a infiltração por neutrófilos e invasão por macrófagos residentes. O progresso da doença depende das espécies de parasitas e das respostas do hospedeiro.
- 2.Os parasitas se convertem em amastigotas e se multiplicam no interior de fagócitos mononucleares e se disseminam através dos vasos linfáticos e do sistema vascular para outros fagócitos ao longo de todo o sistema reticuloendotelial.
- 3.A progressão da doença depende da manutenção de um estado imunossupressor específico ao parasita. Os macrófagos das células hospedeiras ficam em um estado desativado, mas a cura é deflagrada quando os macrófagos são ativados e matam os parasitas, que são sensíveis ao óxido nítrico e aos radicais de oxigênio no compartimento fagolisossomal. A resolução da doença após a ativação dos macrófagos é mediada pela resposta da célula T-helper TH1 após a interação das células apresentadoras de antígenos (p. ex., células dendríticas) com células T CD4+ e CD8+ e a secreção subsequente de citocinas pró-inflamatórias (p. ex., interleucina-1, o interferon-γ, fator-α de necrose tumoral).
- 4.Sendo que o tipo de resposta imune montada contra o patógeno determina as consequências da infecção: Resposta Th1 consegue conter o processo infeccioso de forma mais adequada, pois eles ativam os macrófagos através de citocinas como IL-12, IFN-gama e TNF-alfa, levando a destruição das formas amastigotas intracelulares. Entretanto, pacientes que secretam IL-10 tem uma resposta Th1 frustrada, evoluindo com uma multiplicação desenfreada do parasita, compondo o quadro clínico no calazar.
- 5.O parasita parece ter diversos mecanismos adaptativos para impedir o combate efetivo do organismo do hospedeiro contra ele. A Leishmania reduz a ativação das células T CD4+, reduzindo a reação inflamatória contra a infecção. Além disso, para serem capazes de sobreviverem e se reproduzirem dentro dos macrófagos, as amastigotas impedem a produção de superóxido por parte do macrófago, bem como reduz a produção do óxido nítrico, importantes mecanismos de exposição à radicais livres para combate a microorganismos invasores.
- Essa resposta ineficaz, ocasiona uma reação inflamatória persistente, cursando com a hiperplasia reacional das células, responsável pela pancitopenia e hepatoesplenomegalia
- 5.O parasita parece ter diversos mecanismos adaptativos para impedir o combate efetivo do organismo do hospedeiro contra ele. A Leishmania reduz a ativação das células T CD4+, reduzindo a reação inflamatória contra a infecção. Além disso, para serem capazes de sobreviverem e se reproduzirem dentro dos macrófagos, as amastigotas impedem a produção de superóxido por parte do macrófago, bem como reduz a produção do óxido nítrico, importantes mecanismos de exposição à radicais livres para combate a microorganismos invasores.
- 4.Sendo que o tipo de resposta imune montada contra o patógeno determina as consequências da infecção: Resposta Th1 consegue conter o processo infeccioso de forma mais adequada, pois eles ativam os macrófagos através de citocinas como IL-12, IFN-gama e TNF-alfa, levando a destruição das formas amastigotas intracelulares. Entretanto, pacientes que secretam IL-10 tem uma resposta Th1 frustrada, evoluindo com uma multiplicação desenfreada do parasita, compondo o quadro clínico no calazar.
- 3.A progressão da doença depende da manutenção de um estado imunossupressor específico ao parasita. Os macrófagos das células hospedeiras ficam em um estado desativado, mas a cura é deflagrada quando os macrófagos são ativados e matam os parasitas, que são sensíveis ao óxido nítrico e aos radicais de oxigênio no compartimento fagolisossomal. A resolução da doença após a ativação dos macrófagos é mediada pela resposta da célula T-helper TH1 após a interação das células apresentadoras de antígenos (p. ex., células dendríticas) com células T CD4+ e CD8+ e a secreção subsequente de citocinas pró-inflamatórias (p. ex., interleucina-1, o interferon-γ, fator-α de necrose tumoral).
- 2.Os parasitas se convertem em amastigotas e se multiplicam no interior de fagócitos mononucleares e se disseminam através dos vasos linfáticos e do sistema vascular para outros fagócitos ao longo de todo o sistema reticuloendotelial.
- 1. A infecção é inicialmente estabelecida na pele após a inoculação de promastigotas metacíclicos infectantes pelos flebótomos. Essas formas infectantes têm um revestimento de glicoproteína (o lipofosfoglicano) que lhes permite que o complemento resista, ligando-se às células hospedeiras e invadindo-as. Os peptídeos na saliva dos flebotomíneos (p. ex., maxadilana) causam vasodilatação e eritema, e ajudam a estabelecer a infecção na camada dérmica da pele. As respostas iniciais à infecção envolvem a infiltração por neutrófilos e invasão por macrófagos residentes. O progresso da doença depende das espécies de parasitas e das respostas do hospedeiro.
- Definição
Leptospirose
- Definição
- A leptospirose é uma zoonose causada por espécies patogênicas de espiroquetas da espécie Leptospira. Os seres humanos são infectados diretamente pelo contato com animais infectados ou indiretamente por meio de contato com solo ou água contaminados com urina. A severidade da doença varia de leve e autolimitada a grave com manifestações de risco de vida, incluindo hemorragia maciça pulmonar e doença de Weil (a tríade de icterícia, insuficiência renal aguda e hemorragia).
- Etiologia
- O agente etiológico é uma bactéria helicoidal (espiroqueta) aeróbica obrigatória, altamente móvel, com elevada capacidade de sobrevivência no meio ambiente. Pertence ao gênero Leptospira, sendo a espécie mais importante a L. interrogans. Os principais reservatórios são os roedores das espécies Rattus norvegicus (ratazana ou rato de esgoto), Rattus rattus (rato de telhado ou rato preto) e Mus musculus (camundongo ou catita). Outros reservatórios menos comuns são caninos, suínos, bovinos, equinos, ovinos e caprinos.
- Os animais infectados permanecem assintomáticos, mantêm a leptospira nos rins, eliminando-a viva na urina, contaminando água, solo e alimentos.A infecção humana resulta da exposição direta ou indireta à urina de animais infectados. A penetração do microrganismo ocorre através da pele com presença de lesões, pele íntegra imersa por longos períodos em água contaminada ou através de mucosas. A incubação varia de 1 a 30 dias (média entre 5 e 14 dias).
- Fatores de risco: Trabalhadores em esgotos ,contato com áreas de agua contaminada como enchentes
- Os animais infectados permanecem assintomáticos, mantêm a leptospira nos rins, eliminando-a viva na urina, contaminando água, solo e alimentos.A infecção humana resulta da exposição direta ou indireta à urina de animais infectados. A penetração do microrganismo ocorre através da pele com presença de lesões, pele íntegra imersa por longos períodos em água contaminada ou através de mucosas. A incubação varia de 1 a 30 dias (média entre 5 e 14 dias).
- O agente etiológico é uma bactéria helicoidal (espiroqueta) aeróbica obrigatória, altamente móvel, com elevada capacidade de sobrevivência no meio ambiente. Pertence ao gênero Leptospira, sendo a espécie mais importante a L. interrogans. Os principais reservatórios são os roedores das espécies Rattus norvegicus (ratazana ou rato de esgoto), Rattus rattus (rato de telhado ou rato preto) e Mus musculus (camundongo ou catita). Outros reservatórios menos comuns são caninos, suínos, bovinos, equinos, ovinos e caprinos.
- Fisiopatologia
- Patogênese • Leptospira penetra em mucosa íntegra ou lesada, alcançam a corrente sanguínea, multiplicam e disseminam - fase de leptospiremia. • Difusão rápida para órgãos e tecidos: liquor e olhos, fígado, rim, coração e sistema muscoloesquelético – não causando inflamação exuberante nestes locais. (Devido à ativa movimentação helicoidal e produção de hialuronidase). • Lesão direta do endotélio vascular (capilarite generalizada): aumento da permeabilidad • Lesão direta do endotélio vascular (capilarite generalizada): aumento da permeabilidade capilar, com extravasamento de líquido para o terceiro espaço. • Fenômenos hemorrágicos e redução do aporte de oxigênio aos tecidos (paciente pode entrar em choque).
- - Formas de transmissão • Mais comum: leptospira presente na água poluída pela urina de rato penetra através da pele e mucosas. • Contato direto com a carne ou urina do animal contaminado . • Transplacentária. • Transmissão interpessoal: rara.
- Quadro Clínico
- Durante a fase precoce da doença (primeiros três a sete dias), a maioria dos pacientes tem febre alta (38° C a 40° C) e mialgia. Tosse, náuseas e vômitos, diarreia, dor de cabeça, fotofobia e erupção cutânea podem se manifestar. Derrame conjuntival é um achado característico , mas só se manifesta em um terço dos pacientes, próximo ao fim da fase inicial da doença. Mialgia pode ser pronunciada e mais frequentemente envolve os gêmeos e musculatura lombar, com elevação da creatina fosfocinase. Mialgias cervicais e abdominais graves podem imitar rigidez da nuca ou um abdome agudo, respectivamente. Erupção cutânea ocorre em 10% a 20% dos pacientes e pode ser urticariforme, maculopapular ou purpúrica numa distribuição típica pré-tibial e do tronco. Hepatoesplenomegalia e linfadenopatia podem também ocorrer.
- Fase GRAVE- tardia (fase imune): aproximadamente 15% dos pacientes. A manifestação clássica da leptospirose grave é a síndrome de Weil. A icterícia rubínica apresenta uma tonalidade alaranjada intensa, e é considerada um sinal característico da síndrome de Weil. A insuficiência renal aguda é uma importante complicação da fase tardia e ocorre em 16 a 40% dos pacientes
- Síndrome de Weill
- icterícia, disfunção renal e hemorragias
- Hemorragia pulmonar associada à leptospirose e síndrome do desconforto respiratório agudo são agora reconhecidos como uma manifestação clínica comum. Achados radiológicos podem mostrar desde um infiltrado alveolar irregular até grandes áreas de consolidação em consequência da hemorragia.
- A meningite asséptica é a manifestação neurológica mais frequente. Achados do LCR incluem pleocitose com predomínio de neutrófilos no início da doença, seguida pela predominância de linfócitos posteriormente.
- Síndrome de Weill
- Tratamento
- Como a leptospirose é uma doença infecciosa autolimitada, o tratamento antibiótico tem como principais objetivos: (1) reduzir a intensidade e duração dos sintomas; (2) reduzir a morbimortalidade na forma grave – a síndrome de Weil.
- Para pacientes com doença leve os esquemas recomendados são amoxicilina 500 mg VO 8/8h por 5-7 dias; ou doxiciclina 100 mg VO 12/12h por 5-7 dias. Já os pacientes que desenvolvem a forma grave devem ser tratados com penicilina cristalina 1,5 milhões de UI IV de 6/6h; ou ceftriaxone 1-2 g IV a cada 24 horas.
- Sindrome de Weil : feito na UTI
- Para a síndrome de Weil, as medidas de suporte são fundamentais, incluindo a hidratação venosa para reposição da volemica, a reposição de potássio quando necessária, o acompanhamento da função renal, com a possibilidade de diálise precoce na IRA oligurica, manejo de hemorragias com transfusão de hemoderivados e observação do estresse pulmonar, entrando com ventilação mecânca em caso de SARA grave.
- Como a leptospirose é uma doença infecciosa autolimitada, o tratamento antibiótico tem como principais objetivos: (1) reduzir a intensidade e duração dos sintomas; (2) reduzir a morbimortalidade na forma grave – a síndrome de Weil.
- Diagnóstico
- O diagnóstico é clínico-epidemiológico, sendo um caso suspeito o indivíduo que apresenta febre de início súbito, mialgias e cefaleia, associados a um e mais dos seguintes sinais e sintomas: sufusão conjuntival ou conjuntivite, alterações do volume urinário (IRA), icterícia e fenômenos hemorrágicos. Quando em Síndrome Febril Aguda, apresenta febre, cefaleia e mialgia com antecedentes epidemiológicos sugestivos (contato físico com áreas alagadas, lama ou esgoto, principalmente após fortes chuvas e ocorrência de enchentes, residência ou trabalho em áreas de risco da doença) nos últimos 30 dias anteriores à data de início dos sintomas.
- EXAMES ESPECÍFICOS:Em fase precoce, ocorre o isolamento da bactéria através de exame direto, cultura para Leptospira em sangue e detecção do DNA pela técnica da reação em cadeia da polimerase (PCR). Em fase tardia, são utilizados métodos sorológicos (a partir do 7o dia do início dos sintomas) como: • Ensaio imunoenzimático (ELISA- -IgM). • Teste de Microaglutinação – MAT (padrão-ouro) • Soroconversão com duas amostras, sendo a primeira amostra (fase aguda) não reagente e a segunda amostra (14 dias após a data de início dos sintomas) com título maior ou igual a 200. • Aumento de quatro vezes ou mais nos títulos da MAT, entre duas amostras sanguíneas coletadas com um intervalo de aproximadamente 14 dias após o início dos sintomas entre elas. • Uma amostra com título maior ou igual a 800.
- Exames inespecíficos: Como exames inespecíficos temos hemograma (anemia, plaquetopenia, leucocitose com desvio à esquerda), ureia e creatinina (elevados), bilirrubina total (elevada com predomínio da fração direta), potássio (normal ou diminuído), CPK (elevada – lesão muscular grave), AST, ALT (normais ou com aumento de três a cinco vezes o valor da referência), Gama-GT e fosfatase alcalina (normais ou elevadas), radiografia de tórax (infiltrado alveolar ou lobar, bilateral ou unilateral, congestão e SARA), ECG (fibrilação atrial, bloqueio atrioventricular e alteração da repolarização ventricular) e gasometria arterial (acidose metabólica, hipoxemia).
- EXAMES ESPECÍFICOS:Em fase precoce, ocorre o isolamento da bactéria através de exame direto, cultura para Leptospira em sangue e detecção do DNA pela técnica da reação em cadeia da polimerase (PCR). Em fase tardia, são utilizados métodos sorológicos (a partir do 7o dia do início dos sintomas) como: • Ensaio imunoenzimático (ELISA- -IgM). • Teste de Microaglutinação – MAT (padrão-ouro) • Soroconversão com duas amostras, sendo a primeira amostra (fase aguda) não reagente e a segunda amostra (14 dias após a data de início dos sintomas) com título maior ou igual a 200. • Aumento de quatro vezes ou mais nos títulos da MAT, entre duas amostras sanguíneas coletadas com um intervalo de aproximadamente 14 dias após o início dos sintomas entre elas. • Uma amostra com título maior ou igual a 800.
- O diagnóstico é clínico-epidemiológico, sendo um caso suspeito o indivíduo que apresenta febre de início súbito, mialgias e cefaleia, associados a um e mais dos seguintes sinais e sintomas: sufusão conjuntival ou conjuntivite, alterações do volume urinário (IRA), icterícia e fenômenos hemorrágicos. Quando em Síndrome Febril Aguda, apresenta febre, cefaleia e mialgia com antecedentes epidemiológicos sugestivos (contato físico com áreas alagadas, lama ou esgoto, principalmente após fortes chuvas e ocorrência de enchentes, residência ou trabalho em áreas de risco da doença) nos últimos 30 dias anteriores à data de início dos sintomas.
- Definição
Insuficiência Medular
- Fisiopatologia
- O defeito subjacente em todos os casos parece ser uma diminui- ção substancial do número de células-tronco hematopoéticas pluripotentes e uma falha das remanescentes, ou uma reação imunológica contra elas, tornando-as incapazes de divisão e diferenciação suficientes para povoar a medula óssea. agressão às células hematopoiéticas decorra da ação de linfócitos citotóxicos e de suas citocinas, por mecanismo imune desencadeado por agente químico ou infeccioso. Além disso, a alteração do microambiente medular, do número e da qualidade das células progenitoras medulares pode estar implicada na gênese das AA
- Quadro clínico
- ANEMIA APLASICA: anemia aplástica pode surgir em qualquer idade, mas há picos de incidência aos 10 a 25 anos e após os 60 anos.. Pode ser insidiosa ou aguda, com sintomas e sinais resultantes de anemia, neutropenia ou trombocitopenia. Equimoses fáceis, sangramento gengival, epistaxe e menorragia são as manifestações hemorrágicas mais frequentes e fazem parte do quadro clínico à apresentação , quase sempre também com sintomas de anemia. Infecções, particularmente da boca e da garganta, são comuns, e infecções generalizadas colocam a vida em risco. Os linfonodos, o fígado e o baço não estão aumentados. Uma história clínica cuidadosa e um exame acurado para evidenciar, por exemplo, deformidades ósseas, são indispensáveis em todas as idades para excluir formas herdadas.
- LMA: Infecções são frequentes, e anemia e trombocitopenia quase sempre são muito acentuadas. Uma tendência a sangramento decorrente de trombocitopenia e coagulação intravascular disseminada (CIVD) é característica da variante promielocítica de LMA. As células tumorais podem infiltrar vários tecidos. Hiper- trofia de gengiva e acometimento da pele e do SNC são características dos subtipos mielomonocítico e monocítico. Geralmente o paciente com LMA apresenta sintomas decorrentes da anemia, leucocitose, leucopenia ou trombocitopenia, sendo os principais: fadiga, fraqueza, palidez, febre sem sinais de localização, equimoses, petéquias e sangramentos mucosos. Podem apresentar também anorexia e perda de peso, e menos comumente linfadenopatia, tosse, cefaléia, sudorese ou dor óssea.
- Etiologias
- As anemias hipoproliferativas são normocrômicas, normocíticas ou macrocíticas, sendo caracterizadas por baixa contagem reticulocitária. A anemia hipoproliferativa também é uma importante característica das doenças hematológicas descritas como estados de insuficiência da medula óssea, como anemia aplásica, síndrome mielodisplásica (SMD), aplasia eritróide pura (AEP) e mieloftise.
- Aplasia medular(aplasia medular) :A anemia aplástica é definida como pancitopenia resultante de hipoplasia da medula óssea, com substituição do tecido hematopoiético por gordura, não havendo evidências de fibrose ou infiltração neoplásica Pancitopenia é a diminuição no hemograma das três linha- gens celulares – eritrócitos, leucócitos e plaquetas – em decor- rência de causas diversas (Tabela 22.1), que podem ser ampla- mente divididas em diminuição de produção da medula óssea ou aumento da destruição periférica.
- Leucemia mielóide aguda: é uma doença hematológica maligna monoclonal, caracterizada pela produção anormal de blastos na medula óssea (MO) e pelo conseqüente prejuízo na produção das células sanguíneas normais, desenvolvendo anemia e plaquetopenia. A LMA origina-se através da proliferação anormal de progenitores hematopoiéticos, que resulta no acúmulo de blastos na medula, e consequentemente no sangue periférico
- Aplasia medular(aplasia medular) :A anemia aplástica é definida como pancitopenia resultante de hipoplasia da medula óssea, com substituição do tecido hematopoiético por gordura, não havendo evidências de fibrose ou infiltração neoplásica Pancitopenia é a diminuição no hemograma das três linha- gens celulares – eritrócitos, leucócitos e plaquetas – em decor- rência de causas diversas (Tabela 22.1), que podem ser ampla- mente divididas em diminuição de produção da medula óssea ou aumento da destruição periférica.
- As anemias hipoproliferativas são normocrômicas, normocíticas ou macrocíticas, sendo caracterizadas por baixa contagem reticulocitária. A anemia hipoproliferativa também é uma importante característica das doenças hematológicas descritas como estados de insuficiência da medula óssea, como anemia aplásica, síndrome mielodisplásica (SMD), aplasia eritróide pura (AEP) e mieloftise.
- Diagnóstico
- APLASIA: Devem coexistir no hemograma ao menos dois dos dados abaixo. Anemia (hemoglobina < 10 g/dL). É normocrômica, nor mocítica ou macrocítica (volume corpuscular médio em geral de 95-110 fL). A contagem de reticulócitos costuma ser extremamente baixa em relação ao grau de anemia. Neutropenia < 1,5 × 10³/μL. Trombocitopenia < 50 × 103/μL. Casos graves mostram neutrófilos < 0,5 × 10³/mL, plaquetas < 20 × 103/mL, reticulócitos < 20 × 103/mL e celularidade da medula óssea < 25%. Casos muito graves têm neutrófilos < 0,2 × 10³/mL. Não há células anormais no sangue periférico.
- Os exames necessários para o diagnóstico incluem o hemograma e a histologia medular. O hemograma mostra pancitopenia, anemia normocítica ou macrocítica com reticulocitopenia, neutropenia absoluta, linfocitose relativa e plaquetopenia. A biópsia medular revela substituição do tecido hematopoiético por gordura. O aspirado medular mostra hipocelularidade, com presença de macrófagos, plasmócitos e linfócitos; às vezes, em focos quentes, há ninho de eritroblastos, que podem se apresentar displásicos.
- LMA:Os exames hematológicos mostram, na grande maioria dos casos, anemia normocrômica e normocítica e trombocitopenia. Costuma haver leucocitose, e a microscopia da distensão sanguínea mostra número variável de blastos. A medula óssea é hipercelular por infiltração de blastos leucêmicos. À microscopia, podemos identificar nas células neoplásicas estruturas denominadas bastões de Auer, que são grânulos azurófilos presentes nos lisossomos do citoplasma que são patognomônicos da linhagem mielóide.
- O diagnóstico de LMA é estabelecido diante do achado de 20% ou mais de blastos na medula óssea, podendo a LMA ser diagnosticada com porcentagem menor se houver alterações citogenéticas específicas. A linhagem do blasto é definida através da análise morfológica, imunofenotipagem, citogenética e molecular. A linhagem mielóide na imunofenotipagem é definida pela positividade para CD13, CD33 e negatividade para TdT. O CD34 é marcador de imaturidade celular, que também está positivo nas leucemias agudas
- APLASIA: Devem coexistir no hemograma ao menos dois dos dados abaixo. Anemia (hemoglobina < 10 g/dL). É normocrômica, nor mocítica ou macrocítica (volume corpuscular médio em geral de 95-110 fL). A contagem de reticulócitos costuma ser extremamente baixa em relação ao grau de anemia. Neutropenia < 1,5 × 10³/μL. Trombocitopenia < 50 × 103/μL. Casos graves mostram neutrófilos < 0,5 × 10³/mL, plaquetas < 20 × 103/mL, reticulócitos < 20 × 103/mL e celularidade da medula óssea < 25%. Casos muito graves têm neutrófilos < 0,2 × 10³/mL. Não há células anormais no sangue periférico.
- Tratamento
- Hemotransfusão/Normas eticas e legais
- Em caso de haver recusa em permitir a transfusão de sangue, o médico, obedecendo a seu Código de Ética Médica, deverá observar a seguinte conduta: 1º - Se não houver iminente perigo de vida, o médico respeitará a vontade do paciente ou de seus responsáveis. 2º - Se houver iminente perigo de vida, o médico praticará a transfusão de sangue, independentemente de consentimento do paciente ou de seus responsáveis.
- APLASIA:O tratamento da anemia aplásica visa regenerar a hematopoese deficiente e reduzir os riscos determinados pelas citopenias por meio de medidas de apoio. A restauração da hematopoese pode ser alcançada pelo tratamento imunossupressor ou pelo transplante de medula óssea.
- • Transplante: esta é a melhor forma de terapia para o paciente mais jovem com um irmão doador totalmente histocompatível. Deve-se solicitar a tipagem dos antígenos leucocitários humanos tão logo se estabeleça o diagnóstico de anemia aplásica em uma criança ou adulto jovem; • Imunossupressão: o regime padrão de globulina antitimócito , em combinação com a ciclosporina, induz a recuperação hematológica (independência da transfusão e uma contagem dos leucócitos adequada para prevenir infecções) em 60 a 70% dos pacientes.
- LMA: O tratamento da leucemia mieloide aguda depende da doença clínica geral do paciente. • Para pacientes clinicamente compatíveis: quimioterapia (indução e consolidação) com ou sem transplante alogênico de células-tronco hematopoiéticas • Para pacientes clinicamente frágeis: terapias menos intensivas
- Hemotransfusão/Normas eticas e legais
- Fisiopatologia
Información
- Descripción
- Mapa Mental sobre Plaquetopenia, creado por arely martins el 23/03/2021.
- Creado por
- arely martins
- Visitas
- 0
- Valoración
Más sobre Distúrbios plaquetários