
Mapa mental
Doença de Pompe
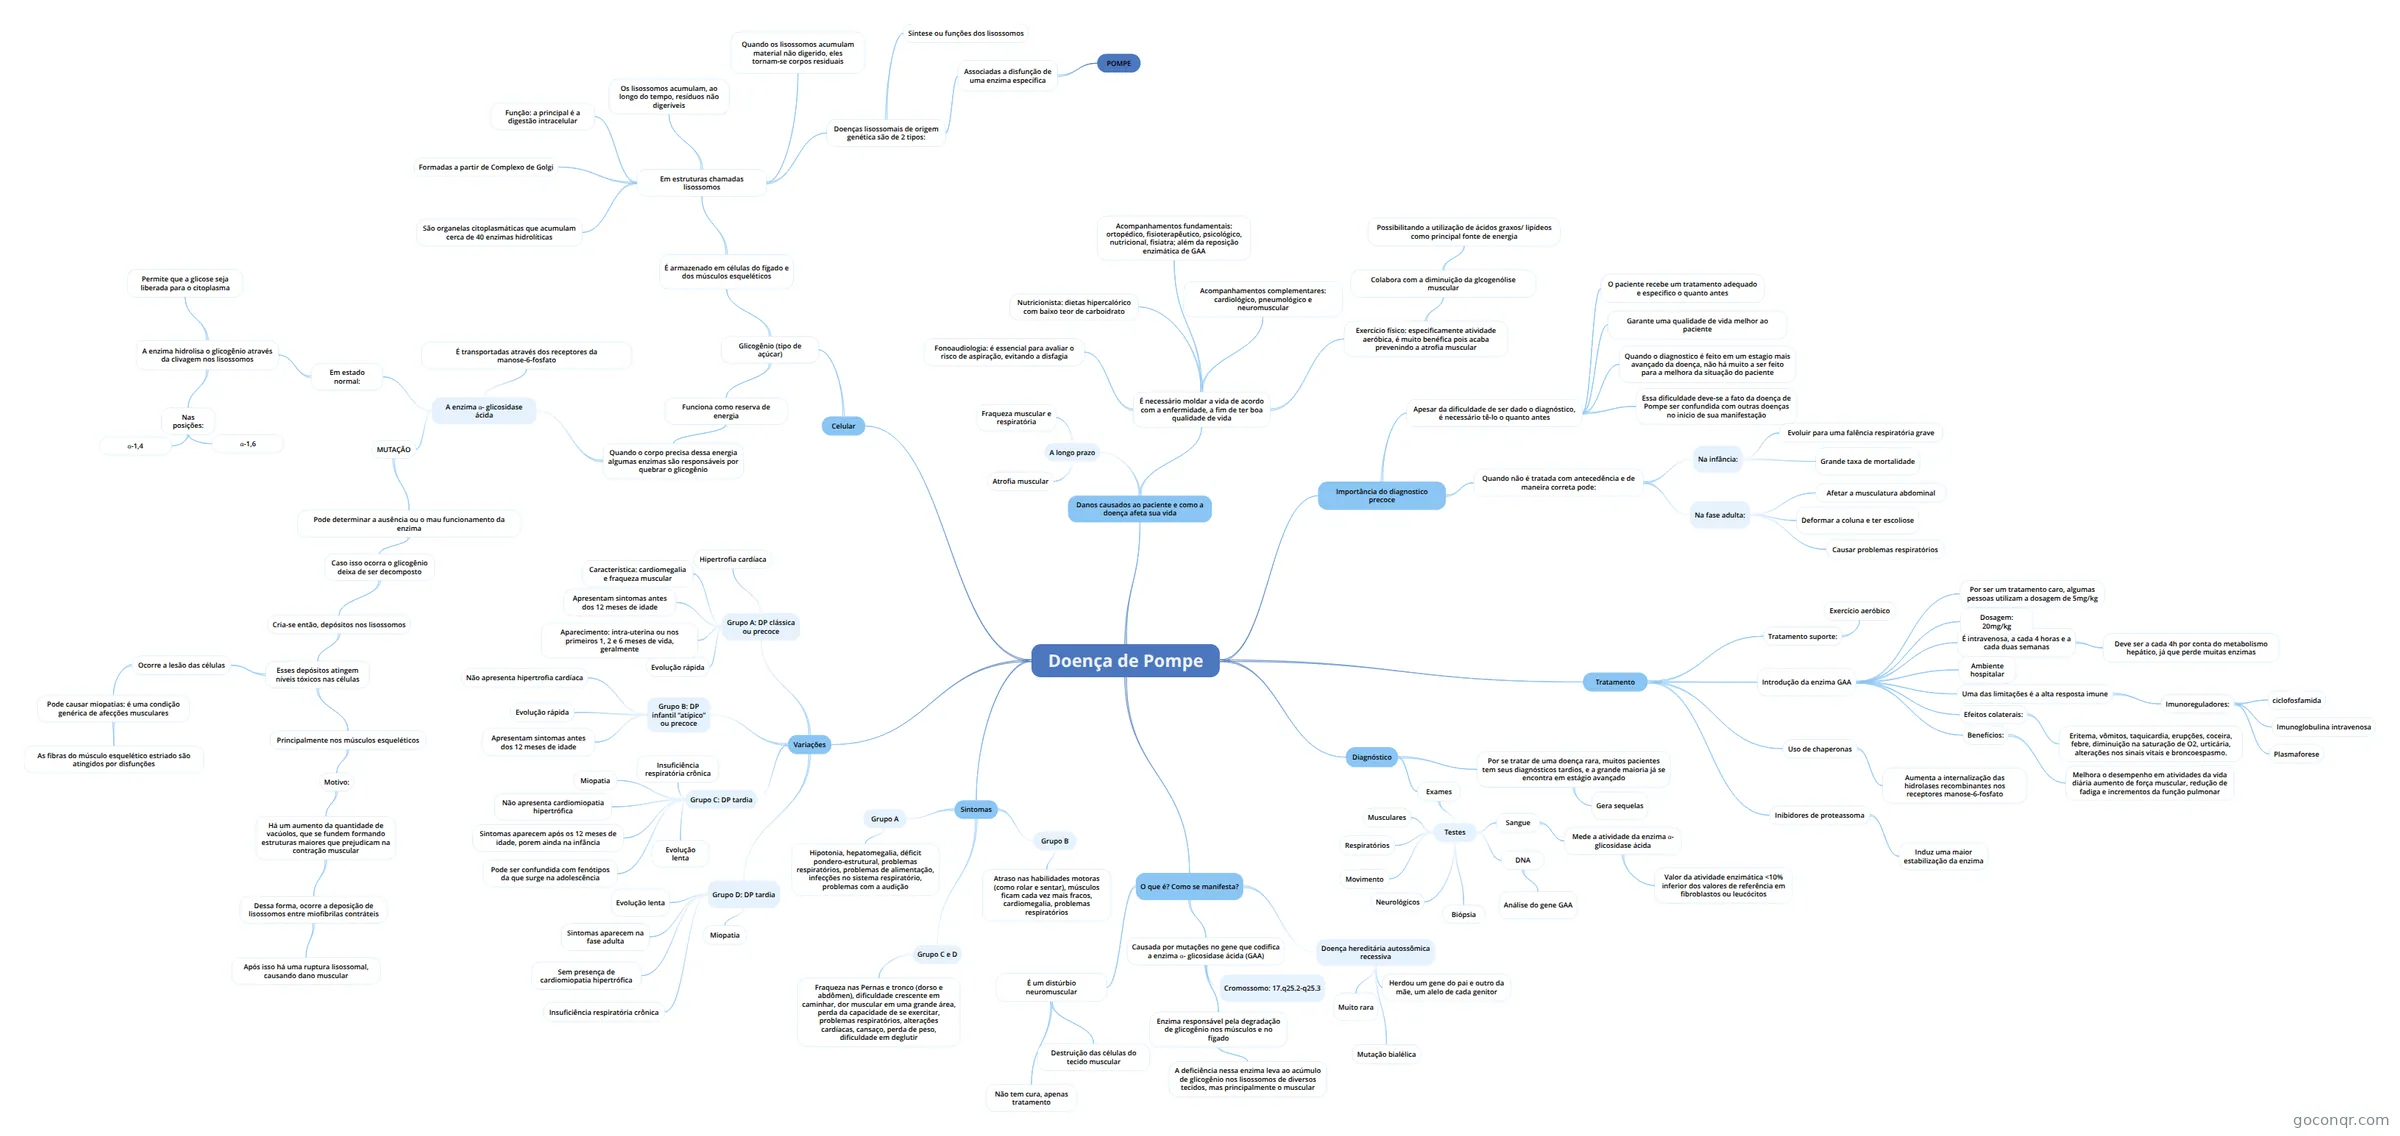
Mapa mental: Doença de Pompe
Contenido del mapa
Doença de Pompe
O que é? Como se manifesta?
- Doença hereditária autossômica recessiva
- Muito rara
- Herdou um gene do pai e outro da mãe, um alelo de cada genitor
- Mutação bialélica
- Causada por mutações no gene que codifica a enzima α- glicosidase ácida (GAA)
- Enzima responsável pela degradação de glicogênio nos músculos e no fígado
- A deficiência nessa enzima leva ao acúmulo de glicogênio nos lisossomos de diversos tecidos, mas principalmente o muscular
- Cromossomo: 17.q25.2-q25.3
- Enzima responsável pela degradação de glicogênio nos músculos e no fígado
- É um distúrbio neuromuscular
- Destruição das células do tecido muscular
- Não tem cura, apenas tratamento
- Doença hereditária autossômica recessiva
Danos causados ao paciente e como a doença afeta sua vida
- A longo prazo
- Atrofia muscular
- Fraqueza muscular e respiratória
- É necessário moldar a vida de acordo com a enfermidade, a fim de ter boa qualidade de vida
- Acompanhamentos fundamentais: ortopédico, fisioterapêutico, psicológico, nutricional, fisiatra; além da reposição enzimática de GAA
- Acompanhamentos complementares: cardiológico, pneumológico e neuromuscular
- Exercício físico: especificamente atividade aeróbica, é muito benéfica pois acaba prevenindo a atrofia muscular
- Colabora com a diminuição da glcogenólise muscular
- Possibilitando a utilização de ácidos graxos/ lipídeos como principal fonte de energia
- Colabora com a diminuição da glcogenólise muscular
- Fonoaudiologia: é essencial para avaliar o risco de aspiração, evitando a disfagia
- Nutricionista: dietas hipercalórico com baixo teor de carboidrato
- A longo prazo
Importância do diagnostico precoce
- Apesar da dificuldade de ser dado o diagnóstico, é necessário tê-lo o quanto antes
- Garante uma qualidade de vida melhor ao paciente
- O paciente recebe um tratamento adequado e especifico o quanto antes
- Quando o diagnostico é feito em um estagio mais avançado da doença, não há muito a ser feito para a melhora da situação do paciente
- Essa dificuldade deve-se a fato da doença de Pompe ser confundida com outras doenças no inicio de sua manifestação
- Quando não é tratada com antecedência e de maneira correta pode:
- Na infância:
- Evoluir para uma falência respiratória grave
- Grande taxa de mortalidade
- Na fase adulta:
- Afetar a musculatura abdominal
- Deformar a coluna e ter escoliose
- Causar problemas respiratórios
- Na infância:
- Apesar da dificuldade de ser dado o diagnóstico, é necessário tê-lo o quanto antes
Tratamento
- Introdução da enzima GAA
- É intravenosa, a cada 4 horas e a cada duas semanas
- Deve ser a cada 4h por conta do metabolismo hepático, já que perde muitas enzimas
- Ambiente hospitalar
- Dosagem: 20mg/kg
- Por ser um tratamento caro, algumas pessoas utilizam a dosagem de 5mg/kg
- Uma das limitações é a alta resposta imune
- Imunoreguladores:
- ciclofosfamida
- Imunoglobulina intravenosa
- Plasmaforese
- Imunoreguladores:
- Efeitos colaterais:
- Eritema, vômitos, taquicardia, erupções, coceira, febre, diminuição na saturação de O2, urticária, alterações nos sinais vitais e broncoespasmo.
- Benefícios:
- Melhora o desempenho em atividades da vida diária aumento de força muscular, redução de fadiga e incrementos da função pulmonar
- É intravenosa, a cada 4 horas e a cada duas semanas
- Tratamento suporte:
- Exercício aeróbico
- Uso de chaperonas
- Aumenta a internalização das hidrolases recombinantes nos receptores manose-6-fosfato
- Inibidores de proteassoma
- Induz uma maior estabilização da enzima
- Introdução da enzima GAA
Diagnóstico
- Exames
- Testes
- Musculares
- Movimento
- Respiratórios
- DNA
- Análise do gene GAA
- Sangue
- Mede a atividade da enzima α- glicosidase ácida
- Valor da atividade enzimática <10% inferior dos valores de referência em fibroblastos ou leucócitos
- Mede a atividade da enzima α- glicosidase ácida
- Biópsia
- Neurológicos
- Testes
- Por se tratar de uma doença rara, muitos pacientes tem seus diagnósticos tardios, e a grande maioria já se encontra em estágio avançado
- Gera sequelas
- Exames
Variações
- Grupo D: DP tardia
- Evolução lenta
- Sintomas aparecem na fase adulta
- Sem presença de cardiomiopatia hipertrófica
- Insuficiência respiratória crônica
- Miopatia
- Grupo C: DP tardia
- Evolução lenta
- Miopatia
- Insuficiência respiratória crônica
- Não apresenta cardiomiopatia hipertrófica
- Pode ser confundida com fenótipos da que surge na adolescência
- Sintomas aparecem após os 12 meses de idade, porem ainda na infância
- Grupo B: DP infantil “atípico” ou precoce
- Não apresenta hipertrofia cardíaca
- Evolução rápida
- Apresentam sintomas antes dos 12 meses de idade
- Grupo A: DP clássica ou precoce
- Hipertrofia cardíaca
- Aparecimento: intra-uterina ou nos primeiros 1, 2 e 6 meses de vida, geralmente
- Evolução rápida
- Característica: cardiomegalia e fraqueza muscular
- Apresentam sintomas antes dos 12 meses de idade
- Grupo D: DP tardia
Celular
- Glicogênio (tipo de açúcar)
- É armazenado em células do fígado e dos músculos esqueléticos
- Em estruturas chamadas lisossomos
- São organelas citoplasmáticas que acumulam cerca de 40 enzimas hidrolíticas
- Formadas a partir de Complexo de Golgi
- Função: a principal é a digestão intracelular
- Os lisossomos acumulam, ao longo do tempo, resíduos não digeríveis
- Quando os lisossomos acumulam material não digerido, eles tornam-se corpos residuais
- Doenças lisossomais de origem genética são de 2 tipos:
- Síntese ou funções dos lisossomos
- Associadas a disfunção de uma enzima específica
- POMPE
- Em estruturas chamadas lisossomos
- Funciona como reserva de energia
- Quando o corpo precisa dessa energia algumas enzimas são responsáveis por quebrar o glicogênio
- A enzima α- glicosidase ácida
- MUTAÇÃO
- Pode determinar a ausência ou o mau funcionamento da enzima
- Caso isso ocorra o glicogênio deixa de ser decomposto
- Cria-se então, depósitos nos lisossomos
- Esses depósitos atingem níveis tóxicos nas células
- Ocorre a lesão das células
- Pode causar miopatias: é uma condição genérica de afecções musculares
- As fibras do músculo esquelético estriado são atingidos por disfunções
- Pode causar miopatias: é uma condição genérica de afecções musculares
- Principalmente nos músculos esqueléticos
- Motivo:
- Há um aumento da quantidade de vacúolos, que se fundem formando estruturas maiores que prejudicam na contração muscular
- Dessa forma, ocorre a deposição de lisossomos entre miofibrilas contráteis
- Após isso há uma ruptura lisossomal, causando dano muscular
- Dessa forma, ocorre a deposição de lisossomos entre miofibrilas contráteis
- Há um aumento da quantidade de vacúolos, que se fundem formando estruturas maiores que prejudicam na contração muscular
- Motivo:
- Ocorre a lesão das células
- Esses depósitos atingem níveis tóxicos nas células
- Cria-se então, depósitos nos lisossomos
- Caso isso ocorra o glicogênio deixa de ser decomposto
- Pode determinar a ausência ou o mau funcionamento da enzima
- É transportadas através dos receptores da manose-6-fosfato
- Em estado normal:
- A enzima hidrolisa o glicogênio através da clivagem nos lisossomos
- Nas posições:
- α-1,4
- α-1,6
- Permite que a glicose seja liberada para o citoplasma
- Nas posições:
- A enzima hidrolisa o glicogênio através da clivagem nos lisossomos
- MUTAÇÃO
- A enzima α- glicosidase ácida
- Quando o corpo precisa dessa energia algumas enzimas são responsáveis por quebrar o glicogênio
- É armazenado em células do fígado e dos músculos esqueléticos
- Glicogênio (tipo de açúcar)
Sintomas
- Grupo A
- Hipotonia, hepatomegalia, déficit pondero-estrutural, problemas respiratórios, problemas de alimentação, infecções no sistema respiratório, problemas com a audição
- Grupo B
- Atraso nas habilidades motoras (como rolar e sentar), músculos ficam cada vez mais fracos, cardiomegalia, problemas respiratórios
- Grupo C e D
- Fraqueza nas Pernas e tronco (dorso e abdômen), dificuldade crescente em caminhar, dor muscular em uma grande área, perda da capacidade de se exercitar, problemas respiratórios, alterações cardíacas, cansaço, perda de peso, dificuldade em deglutir
- Grupo A
Información
- Descripción
- Mapa Mental sobre Doença de Pompe, creado por AMANDA RODRIGUES VAZ DE LIMA el 02/09/2021.
- Creado por
- AMANDA RODRIGUES VAZ DE LIMA
- Visitas
- 17
- Valoración
Más sobre Doenças genéticas e erros inatos do metabolismo