
Mapa mental
RDC n.º 135/2003
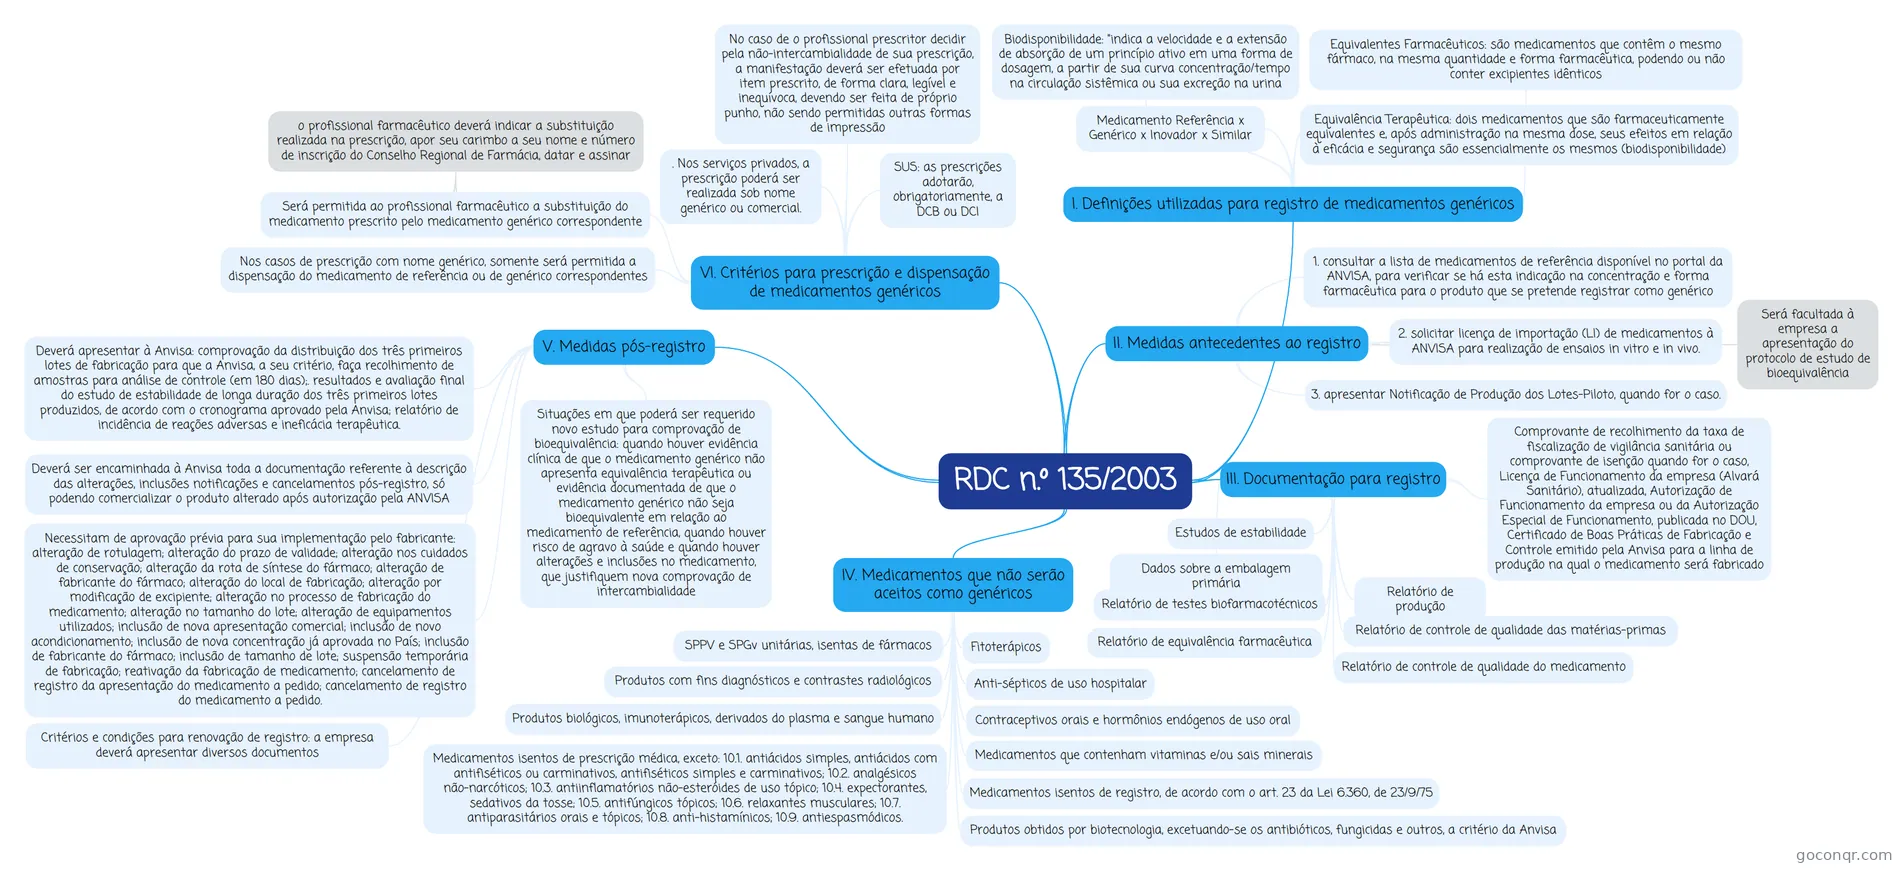
Mapa mental: RDC n.º 135/2003 medicamentos genéricos
Contenido del mapa
RDC n.º 135/2003
I. Definições utilizadas para registro de medicamentos genéricos
- Biodisponibilidade: "indica a velocidade e a extensão de absorção de um princípio ativo em uma forma de dosagem, a partir de sua curva concentração/tempo na circulação sistêmica ou sua excreção na urina
- Equivalência Terapêutica: dois medicamentos que são farmaceuticamente equivalentes e, após administração na mesma dose, seus efeitos em relação à eficácia e segurança são essencialmente os mesmos (biodisponibilidade)
- Equivalentes Farmacêuticos: são medicamentos que contêm o mesmo fármaco, na mesma quantidade e forma farmacêutica, podendo ou não conter excipientes idênticos
- Medicamento Referência x Genérico x Inovador x Similar
II. Medidas antecedentes ao registro
- 1. consultar a lista de medicamentos de referência disponível no portal da ANVISA, para verificar se há esta indicação na concentração e forma farmacêutica para o produto que se pretende registrar como genérico
- 2. solicitar licença de importação (LI) de medicamentos à ANVISA para realização de ensaios in vitro e in vivo.
- 3. apresentar Notificação de Produção dos Lotes-Piloto, quando for o caso.
- Será facultada à empresa a apresentação do protocolo de estudo de bioequivalência
III. Documentação para registro
- Comprovante de recolhimento da taxa de fiscalização de vigilância sanitária ou comprovante de isenção quando for o caso, Licença de Funcionamento da empresa (Alvará Sanitário), atualizada, Autorização de Funcionamento da empresa ou da Autorização Especial de Funcionamento, publicada no DOU, Certificado de Boas Práticas de Fabricação e Controle emitido pela Anvisa para a linha de produção na qual o medicamento será fabricado
- Relatório de produção
- Relatório de controle de qualidade das matérias-primas
- Relatório de controle de qualidade do medicamento
- Estudos de estabilidade
- Dados sobre a embalagem primária
- Relatório de equivalência farmacêutica
- Relatório de testes biofarmacotécnicos
IV. Medicamentos que não serão aceitos como genéricos
- Produtos biológicos, imunoterápicos, derivados do plasma e sangue humano
- Medicamentos isentos de registro, de acordo com o art. 23 da Lei 6.360, de 23/9/75
- SPPV e SPGv unitárias, isentas de fármacos
- Produtos obtidos por biotecnologia, excetuando-se os antibióticos, fungicidas e outros, a critério da Anvisa
- Fitoterápicos
- Medicamentos que contenham vitaminas e/ou sais minerais
- Anti-sépticos de uso hospitalar
- Contraceptivos orais e hormônios endógenos de uso oral
- Produtos com fins diagnósticos e contrastes radiológicos
- Medicamentos isentos de prescrição médica, exceto: 10.1. antiácidos simples, antiácidos com antifiséticos ou carminativos, antifiséticos simples e carminativos; 10.2. analgésicos não-narcóticos; 10.3. antiinflamatórios não-esteróides de uso tópico; 10.4. expectorantes, sedativos da tosse; 10.5. antifúngicos tópicos; 10.6. relaxantes musculares; 10.7. antiparasitários orais e tópicos; 10.8. anti-histamínicos; 10.9. antiespasmódicos.
V. Medidas pós-registro
- Deverá apresentar à Anvisa: comprovação da distribuição dos três primeiros lotes de fabricação para que a Anvisa, a seu critério, faça recolhimento de amostras para análise de controle (em 180 dias);. resultados e avaliação final do estudo de estabilidade de longa duração dos três primeiros lotes produzidos, de acordo com o cronograma aprovado pela Anvisa; relatório de incidência de reações adversas e ineficácia terapêutica.
- Deverá ser encaminhada à Anvisa toda a documentação referente à descrição das alterações, inclusões notificações e cancelamentos pós-registro, só podendo comercializar o produto alterado após autorização pela ANVISA
- Necessitam de aprovação prévia para sua implementação pelo fabricante: alteração de rotulagem; alteração do prazo de validade; alteração nos cuidados de conservação; alteração da rota de síntese do fármaco; alteração de fabricante do fármaco; alteração do local de fabricação; alteração por modificação de excipiente; alteração no processo de fabricação do medicamento; alteração no tamanho do lote; alteração de equipamentos utilizados; inclusão de nova apresentação comercial; inclusão de novo acondicionamento; inclusão de nova concentração já aprovada no País; inclusão de fabricante do fármaco; inclusão de tamanho de lote; suspensão temporária de fabricação; reativação da fabricação de medicamento; cancelamento de registro da apresentação do medicamento a pedido; cancelamento de registro do medicamento a pedido.
- Critérios e condições para renovação de registro: a empresa deverá apresentar diversos documentos
- Situações em que poderá ser requerido novo estudo para comprovação de bioequivalência: quando houver evidência clínica de que o medicamento genérico não apresenta equivalência terapêutica ou evidência documentada de que o medicamento genérico não seja bioequivalente em relação ao medicamento de referência, quando houver risco de agravo à saúde e quando houver alterações e inclusões no medicamento, que justifiquem nova comprovação de intercambialidade
VI. Critérios para prescrição e dispensação de medicamentos genéricos
- SUS: as prescrições adotarão, obrigatoriamente, a DCB ou DCI
- . Nos serviços privados, a prescrição poderá ser realizada sob nome genérico ou comercial.
- No caso de o profissional prescritor decidir pela não-intercambialidade de sua prescrição, a manifestação deverá ser efetuada por item prescrito, de forma clara, legível e inequívoca, devendo ser feita de próprio punho, não sendo permitidas outras formas de impressão
- Será permitida ao profissional farmacêutico a substituição do medicamento prescrito pelo medicamento genérico correspondente
- o profissional farmacêutico deverá indicar a substituição realizada na prescrição, apor seu carimbo a seu nome e número de inscrição do Conselho Regional de Farmácia, datar e assinar
- Nos casos de prescrição com nome genérico, somente será permitida a dispensação do medicamento de referência ou de genérico correspondentes
Información
- Descripción
- Aprovar o Regulamento Técnico para Medicamentos Genéricos
- Creado por
- ju.vercelino
- Visitas
- 160
- Valoración