
Mapa mental
FARMACOCINÉTICA
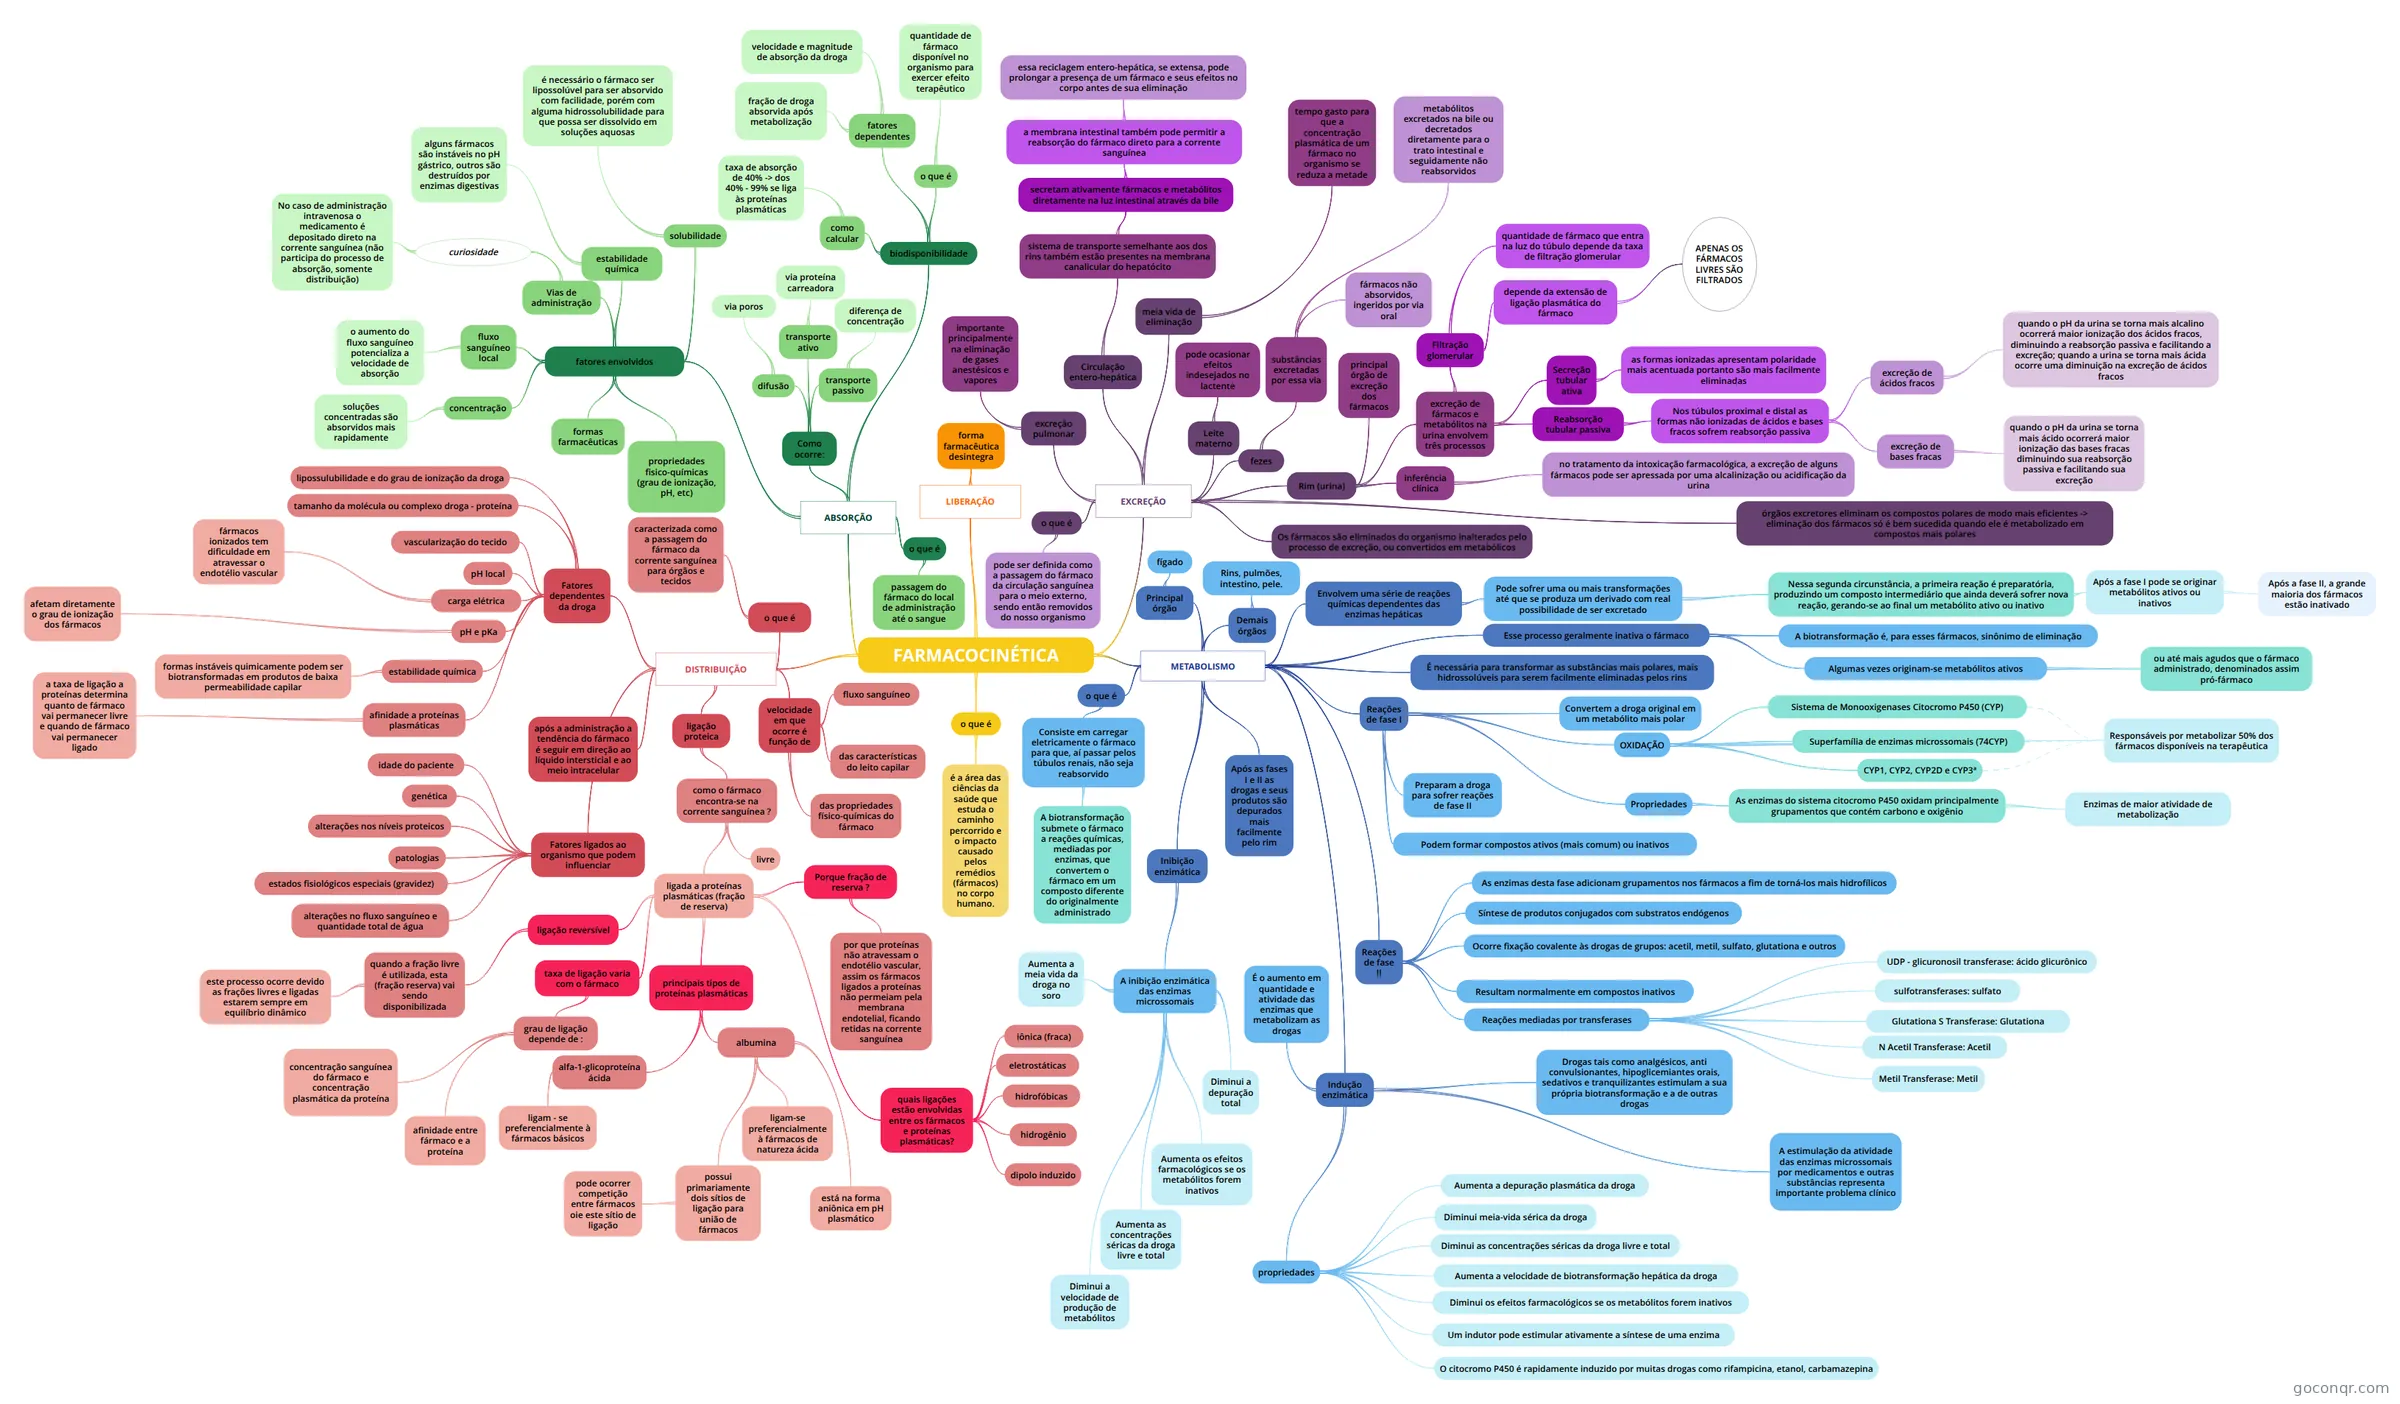
Mapa mental: Farmacocinética
Conteúdo do mapa
FARMACOCINÉTICA
DISTRIBUIÇÃO
- o que é
- caracterizada como a passagem do fármaco da corrente sanguínea para órgãos e tecidos
- após a administração a tendência do fármaco é seguir em direção ao líquido intersticial e ao meio intracelular
- Fatores ligados ao organismo que podem influenciar
- genética
- alterações nos níveis proteicos
- estados fisiológicos especiais (gravidez)
- patologias
- idade do paciente
- alterações no fluxo sanguíneo e quantidade total de água
- Fatores dependentes da droga
- lipossulubilidade e do grau de ionização da droga
- tamanho da molécula ou complexo droga - proteína
- pH local
- vascularização do tecido
- carga elétrica
- fármacos ionizados tem dificuldade em atravessar o endotélio vascular
- estabilidade química
- formas instáveis quimicamente podem ser biotransformadas em produtos de baixa permeabilidade capilar
- pH e pKa
- afetam diretamente o grau de ionização dos fármacos
- afinidade a proteínas plasmáticas
- a taxa de ligação a proteínas determina quanto de fármaco vai permanecer livre e quando de fármaco vai permanecer ligado
- velocidade em que ocorre é função de
- fluxo sanguíneo
- das características do leito capilar
- das propriedades físico-químicas do fármaco
- ligação proteica
- como o fármaco encontra-se na corrente sanguínea ?
- livre
- ligada a proteínas plasmáticas (fração de reserva)
- ligação reversível
- quando a fração livre é utilizada, esta (fração reserva) vai sendo disponibilizada
- este processo ocorre devido as frações livres e ligadas estarem sempre em equilíbrio dinâmico
- quando a fração livre é utilizada, esta (fração reserva) vai sendo disponibilizada
- taxa de ligação varia com o fármaco
- grau de ligação depende de :
- afinidade entre fármaco e a proteína
- concentração sanguínea do fármaco e concentração plasmática da proteína
- grau de ligação depende de :
- Porque fração de reserva ?
- por que proteínas não atravessam o endotélio vascular, assim os fármacos ligados a proteínas não permeiam pela membrana endotelial, ficando retidas na corrente sanguínea
- quais ligações estão envolvidas entre os fármacos e proteínas plasmáticas?
- iônica (fraca)
- eletrostáticas
- hidrofóbicas
- hidrogênio
- dipolo induzido
- principais tipos de proteínas plasmáticas
- alfa-1-glicoproteína ácida
- ligam - se preferencialmente à fármacos básicos
- albumina
- ligam-se preferencialmente à fármacos de natureza ácida
- está na forma aniônica em pH plasmático
- possui primariamente dois sítios de ligação para união de fármacos
- pode ocorrer competição entre fármacos oie este sítio de ligação
- alfa-1-glicoproteína ácida
- ligação reversível
- como o fármaco encontra-se na corrente sanguínea ?
- o que é
ABSORÇÃO
- o que é
- passagem do fármaco do local de administração até o sangue
- Como ocorre:
- transporte ativo
- via proteína carreadora
- transporte passivo
- diferença de concentração
- difusão
- via poros
- transporte ativo
- biodisponibilidade
- o que é
- quantidade de fármaco disponível no organismo para exercer efeito terapêutico
- como calcular
- taxa de absorção de 40% -> dos 40% - 99% se liga às proteínas plasmáticas
- fatores dependentes
- velocidade e magnitude de absorção da droga
- fração de droga absorvida após metabolização
- o que é
- fatores envolvidos
- solubilidade
- é necessário o fármaco ser lipossolúvel para ser absorvido com facilidade, porém com alguma hidrossolubilidade para que possa ser dissolvido em soluções aquosas
- estabilidade química
- alguns fármacos são instáveis no pH gástrico, outros são destruídos por enzimas digestivas
- concentração
- soluções concentradas são absorvidos mais rapidamente
- formas farmacêuticas
- fluxo sanguíneo local
- o aumento do fluxo sanguíneo potencializa a velocidade de absorção
- propriedades fisico-químicas (grau de ionização, pH, etc)
- Vias de administração
- curiosidade
- No caso de administração intravenosa o medicamento é depositado direto na corrente sanguínea (não participa do processo de absorção, somente distribuição)
- curiosidade
- solubilidade
- o que é
METABOLISMO
- o que é
- Consiste em carregar eletricamente o fármaco para que, aí passar pelos túbulos renais, não seja reabsorvido
- A biotransformação submete o fármaco a reações químicas, mediadas por enzimas, que convertem o fármaco em um composto diferente do originalmente administrado
- Consiste em carregar eletricamente o fármaco para que, aí passar pelos túbulos renais, não seja reabsorvido
- Principal órgão
- fígado
- Demais órgãos
- Rins, pulmões, intestino, pele.
- É necessária para transformar as substâncias mais polares, mais hidrossolúveis para serem facilmente eliminadas pelos rins
- Envolvem uma série de reações químicas dependentes das enzimas hepáticas
- Pode sofrer uma ou mais transformações até que se produza um derivado com real possibilidade de ser excretado
- Nessa segunda circunstância, a primeira reação é preparatória, produzindo um composto intermediário que ainda deverá sofrer nova reação, gerando-se ao final um metabólito ativo ou inativo
- Após a fase I pode se originar metabólitos ativos ou inativos
- Após a fase II, a grande maioria dos fármacos estão inativado
- Após a fase I pode se originar metabólitos ativos ou inativos
- Nessa segunda circunstância, a primeira reação é preparatória, produzindo um composto intermediário que ainda deverá sofrer nova reação, gerando-se ao final um metabólito ativo ou inativo
- Pode sofrer uma ou mais transformações até que se produza um derivado com real possibilidade de ser excretado
- Esse processo geralmente inativa o fármaco
- Algumas vezes originam-se metabólitos ativos
- ou até mais agudos que o fármaco administrado, denominados assim pró-fármaco
- A biotransformação é, para esses fármacos, sinônimo de eliminação
- Algumas vezes originam-se metabólitos ativos
- Reações de fase II
- As enzimas desta fase adicionam grupamentos nos fármacos a fim de torná-los mais hidrofílicos
- Síntese de produtos conjugados com substratos endógenos
- Ocorre fixação covalente às drogas de grupos: acetil, metil, sulfato, glutationa e outros
- Resultam normalmente em compostos inativos
- Reações mediadas por transferases
- sulfotransferases: sulfato
- Metil Transferase: Metil
- N Acetil Transferase: Acetil
- Glutationa S Transferase: Glutationa
- UDP - glicuronosil transferase: ácido glicurônico
- Reações de fase I
- Propriedades
- As enzimas do sistema citocromo P450 oxidam principalmente grupamentos que contém carbono e oxigênio
- Enzimas de maior atividade de metabolização
- As enzimas do sistema citocromo P450 oxidam principalmente grupamentos que contém carbono e oxigênio
- Convertem a droga original em um metabólito mais polar
- Podem formar compostos ativos (mais comum) ou inativos
- Preparam a droga para sofrer reações de fase II
- OXIDAÇÃO
- CYP1, CYP2, CYP2D e CYP3ª
- Sistema de Monooxigenases Citocromo P450 (CYP)
- Superfamília de enzimas microssomais (74CYP)
- Responsáveis por metabolizar 50% dos fármacos disponíveis na terapêutica
- Propriedades
- Após as fases I e II as drogas e seus produtos são depurados mais facilmente pelo rim
- Inibição enzimática
- A inibição enzimática das enzimas microssomais
- Diminui a velocidade de produção de metabólitos
- Aumenta a meia vida da droga no soro
- Diminui a depuração total
- Aumenta as concentrações séricas da droga livre e total
- Aumenta os efeitos farmacológicos se os metabólitos forem inativos
- A inibição enzimática das enzimas microssomais
- Indução enzimática
- É o aumento em quantidade e atividade das enzimas que metabolizam as drogas
- A estimulação da atividade das enzimas microssomais por medicamentos e outras substâncias representa importante problema clínico
- Drogas tais como analgésicos, anti convulsionantes, hipoglicemiantes orais, sedativos e tranquilizantes estimulam a sua própria biotransformação e a de outras drogas
- propriedades
- Aumenta a depuração plasmática da droga
- Diminui meia-vida sérica da droga
- Diminui as concentrações séricas da droga livre e total
- Aumenta a velocidade de biotransformação hepática da droga
- Diminui os efeitos farmacológicos se os metabólitos forem inativos
- Um indutor pode estimular ativamente a síntese de uma enzima
- O citocromo P450 é rapidamente induzido por muitas drogas como rifampicina, etanol, carbamazepina
- o que é
EXCREÇÃO
- o que é
- pode ser definida como a passagem do fármaco da circulação sanguínea para o meio externo, sendo então removidos do nosso organismo
- meia vida de eliminação
- tempo gasto para que a concentração plasmática de um fármaco no organismo se reduza a metade
- Leite materno
- pode ocasionar efeitos indesejados no lactente
- Circulação entero-hepática
- sistema de transporte semelhante aos dos rins também estão presentes na membrana canalicular do hepatócito
- secretam ativamente fármacos e metabólitos diretamente na luz intestinal através da bile
- a membrana intestinal também pode permitir a reabsorção do fármaco direto para a corrente sanguínea
- essa reciclagem entero-hepática, se extensa, pode prolongar a presença de um fármaco e seus efeitos no corpo antes de sua eliminação
- a membrana intestinal também pode permitir a reabsorção do fármaco direto para a corrente sanguínea
- secretam ativamente fármacos e metabólitos diretamente na luz intestinal através da bile
- sistema de transporte semelhante aos dos rins também estão presentes na membrana canalicular do hepatócito
- excreção pulmonar
- importante principalmente na eliminação de gases anestésicos e vapores
- fezes
- substâncias excretadas por essa via
- fármacos não absorvidos, ingeridos por via oral
- metabólitos excretados na bile ou decretados diretamente para o trato intestinal e seguidamente não reabsorvidos
- substâncias excretadas por essa via
- Rim (urina)
- principal órgão de excreção dos fármacos
- excreção de fármacos e metabólitos na urina envolvem três processos
- Filtração glomerular
- quantidade de fármaco que entra na luz do túbulo depende da taxa de filtração glomerular
- depende da extensão de ligação plasmática do fármaco
- APENAS OS FÁRMACOS LIVRES SÃO FILTRADOS
- Secreção tubular ativa
- as formas ionizadas apresentam polaridade mais acentuada portanto são mais facilmente eliminadas
- Reabsorção tubular passiva
- Nos túbulos proximal e distal as formas não ionizadas de ácidos e bases fracos sofrem reabsorção passiva
- excreção de ácidos fracos
- quando o pH da urina se torna mais alcalino ocorrerá maior ionização dos ácidos fracos, diminuindo a reabsorção passiva e facilitando a excreção; quando a urina se torna mais ácida ocorre uma diminuição na excreção de ácidos fracos
- excreção de bases fracas
- quando o pH da urina se torna mais ácido ocorrerá maior ionização das bases fracas diminuindo sua reabsorção passiva e facilitando sua excreção
- excreção de ácidos fracos
- Nos túbulos proximal e distal as formas não ionizadas de ácidos e bases fracos sofrem reabsorção passiva
- Filtração glomerular
- inferência clínica
- no tratamento da intoxicação farmacológica, a excreção de alguns fármacos pode ser apressada por uma alcalinização ou acidificação da urina
- Os fármacos são eliminados do organismo inalterados pelo processo de excreção, ou convertidos em metabólicos
- órgãos excretores eliminam os compostos polares de modo mais eficientes -> eliminação dos fármacos só é bem sucedida quando ele é metabolizado em compostos mais polares
- o que é
LIBERAÇÃO
- forma farmacêutica desintegra
o que é
- é a área das ciências da saúde que estuda o caminho percorrido e o impacto causado pelos remédios (fármacos) no corpo humano.
Informações
- Descrição
- Mapa Mental sobre FARMACOCINÉTICA, criado por AMANDA LOUBAC em 07-12-2020.
- Criado por
- AMANDA LOUBAC
- Visualizações
- 8
- Avaliação