
Flowchart
Untitled
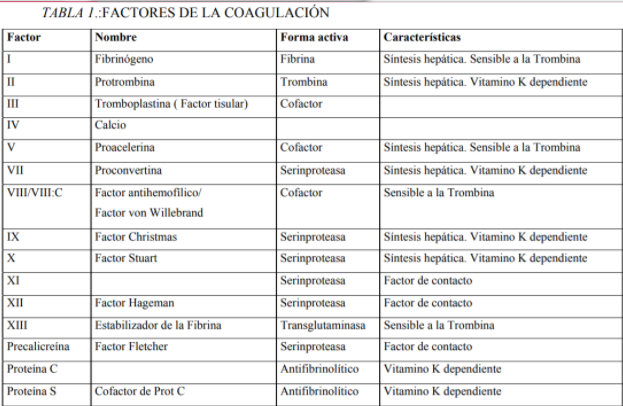
Flowchart content
Diátesis hemorrágicas
Es la aparición de una erupción plana o papular en la piel o en las mucosas a consecuencia de una anomalía o de un daño en los vasos sanguíneos.
La hemostasia
Es el proceso secuencial necesario para detener una hemorragia, el cual incluye Vasoespasmo, Formación de un Tapón Plaquetario y desarrollo de un Coágulo de Fibrina.
Se divide en 3 etapas:
Vasoconstricción del vaso
El músculo liso vascular se contrae en la pared del vaso. Esto reduce el Flujo de sangre por la rotura del vaso. Los reflejos nerviosos locales y los factores humorales locales, como el TXA2 contribuye a la vasoconstricción.
Formación del Tapón plaquetario
El FvW, que es liberado del endotelio, se une a receptores plaquetarios y ocasiona la adhesión de las plaquetas a las fibras de colágeno expuestas.
Y una vez ya adheridas, se activan y liberan ADP y TXA2. Estos 2 factores atraen plaquetas adicionales, lo que nos da una agregación plaquetaria.
Coagulación Sanguínea
2 vías de Coagulación: 1) La vía intrínseca comienza en la circulación y se inicia con la activación del factor circulante XII (Factor Hageman).
vía extrínseca; que se activa mediante la lipoproteína llamada Factor Tisular que se expone cuando se lesionan los tejidos.
Ambas vías conducen a un mismo objetivo que es la Activación del factor X, y una vez activado el factor X convierte la Protrombina en Trombina y el Fibrinógeno en las hebras de fibrina insolubles que mantienen unido el Coágulo.
Hemorragia
Trastorno caracterizado por la extravasación de sangre de algún vaso o lecho sanguíneo, ya sea dentro o fuera del cuerpo.
Existen los Trastornos hemorrágicos primarios y secundarios
PRIMARIO
Se trata de un conjunto de enfermedades con tendencia hemorragípara causadas por trastornos hereditarios o adquiridos en una o más fases de la hemostasia.
SECUNDARIO
Se trata de un conjunto de enfermedades donde un agente causal ajeno al lecho vascular es capaz, aun en presencia de un sistema hemostático indemne, de producir una hemorragia. Son mucho más frecuentes que los trastornos hemorrágicos primarios.
Trombocitopenia
Es un número bajo de plaquetas (trombocitos) por debajo de 150.000 por µL en la sangre y tiene como consecuencia un aumento del riesgo de sangrado.
Puede producirse por:
Deficiencia de vitaminas,
Alteración de la trombopoyetina, Defectos en la producción, Aumento de la destrucción.
SINTOMAS
-Tendencia a la formación de hematomas y exceso de hematomas (púrpura)
-Sangrado superficial en la piel que aparece en forma de erupción de puntos rojizos morados del tamaño de una cabeza de alfiler (petequias), generalmente en la parte inferior de las piernas
-Sangrado prolongado por cortes
-Sangrado de encías o nariz
-Orina o heces con sangre
-Flujos menstruales inusualmente abundantes
-Fatiga
-Agrandamiento del bazo
Purpura Trombocitopenica inmunitaria (PTI)
Es una enfermedad autoinmunitaria que consta de la formación de anticuerpos plaquetarios y destrucción excesiva de plaquetas.
PTI primaria o idiopática es un trastorno crónico en adultos con un inicio insidioso que pocas veces sigue a una infección.
Trastorno secundario; debido a una alteración subyacente y como una enfermedad aguda (duración de 6 meses o menos) o crónica.
ETIOLOGÍA
Se cree que la trombocitopenia que acompaña al PTI es resultado de múltiples mecanismos que incluyen anticuerpos antiplaquetarios contra glucoproteínas (IIb/IIIa y Ib/IX) en la membrana plaquetaria.
Fisiopatología
La producción de Anticuerpos antiplaquetarios actúan sobre la membrana del megacariocito provocando cambios degenerativos en el núcleo y citoplasma,dilatación del RE, haciendo Edema mitocondrial, fragmentación nuclear y cromatina condensada = Disminuye la producción plaquetaria.
formas secundarias de PTI se relacionan con:
-El síndrome de inmunodeficiencia adquirida (sida)
-Lupus eritematoso sistémico
-Síndrome antifosfolípido
-Leucemia linfocítica crónica
-Linfoma
-Hepatitis C
-Medicamentos como heparina y quinidina
Clínicamente puede cursar con sangrados cutáneo mucosos espontáneos como:
Epistaxis
Hematomas
Gingivorragias (púrpura húmeda)
También pueden ser asintomáticas (púrpura seca).
Diagnostico
Reencuentro plaquetario
Suele basarse en el hallazgo de trombocitopenia grave 20 000-30 000/µL
Prueba de anticuerpos
Existen pruebas de anticuerpos pero carecen de especificidad
Frotis sanguineo
Para excluir pseudotrombocitopenia, anemia megaloblástica, leucemias
Tratamiento
CORTICOESTEROIDES
• El 50 a 66% de los pacientes adultos responde con una recuperación plaquetara
después de 1-6 semanas de prednisona VO, con una tasa de remisión completa del
15% al terminar el tratamiento
INMUNO SUPRESORES
- Ciclotostamida: 50-200 mg/dia/VO x 6m + prednisona 40-60 mg/m2/día
- Danazol: inmunomodulación induce disfunción del Sist. Fagocítico Mononuclear
ESPLENECTOMÍA
• Medida terapéutica preferida para la mayoría de los pacientes adultos.
Purpura Trombocitopenica Trombotica (PTT)
Es una combinación de trombocitopenia, anemia hemolítica, insuficiencia renal, fiebre y anomalías neurológicas.
Es un trastorno raro que probablemente resulta de la introducción de sustancias de agregación plaquetaria a la circulación.
ETIOLOGÍA
insuficiencia de una enzima (ADAMTS 13) que degrada multímeros de peso molecular grande de factor von Willebrand (FvW)
Esta insuficiencia lleva a la aparición en el plasma de ULvWF, los cuales se unen a las glicoproteínas en la superficie de las plaquetas, lo que provoca su agregación.
Se forman trombos intravasculares y trombocitopenia por consumo plaquetario y en la microcirculación se produce una anemia hemolítica intravascular y los síntomas derivados de la isquemia de diversos órganos, afectándose con mayor frecuencia el SNC.
CUADRO CLÍNICO
Púrpura, Ictericia
Dolor, Anemia hemolítica microangiopática
Dilatado sangrado de heridas
Hemorragias internas
Coágulos pequeños en cerebro y riñones
Fallo renal, Manifestaciones neurológicas
Cefalea, Convulsiones, Conciencia alterada
Diagnóstico
-Recuento plaquetario >20.000/uL
-Frotis de sangre periférica→ presencia de esquistocitos
-Tiempo de protrombina (TP)
Normal→11 a 13.5 segundos
-Tiempo parcial de tromboplastina (TPT) Normal→25 a 35 segundos
-Hiperbilirrubinemia >3 mg/dl
-Deshidrogenasa láctica
aumentada→ >333 UI/L
Tratamiento
El tratamiento de urgencia para la PTT implica plasmaféresis, un procedimiento que conlleva la remoción de plasma de la sangre extraída y reemplazo con plasma recién congelado.
La infusión de plasma proporciona la enzima insuficiente. Con la plasmaféresis y el tratamiento de infusión de plasma, la recuperación es completa en 80% de los casos.
Purpura vascular anafilactoide (Schonlein-Henoch)
Es una vasculitis de la infancia caracterizada por una púrpura palpable no trombocitopénica y manifestaciones sistémicas.
ETIOLOGÍA
Con frecuencia se encuentra el antecedente de infección del tracto respiratorio superior por el estreptococo betahemolítico grupo A, Yersinia o Mycoplasma (más raramente) o por virus (EB, varicela, parvovirus B-19, etc.).
Otros desencadenantes pueden ser fármacos (penicilina, ampicilina, eritromicina, quinina), alimentos, exposición al frío o picaduras de insectos.
CUADRO CLÍNICO (manifestaciones cutáneas, articulares, gastrointestinales y renales)
Manifestaciones cutáneas.
-Exantema palpable eritematoso violáceo de tipo urticarial (80-100%) Simétrico, en miembros inferiores y nalgas preferentemente, puede afectar cara, tronco y extremidades superiores.
-En niños menores de dos años se puede encontrar angioedema de cara, cuero cabelludo, dorso de manos y pies.
-En lactantes "edema agudo hemorrágico" o "vasculitis aguda leucocitoclástica benigna". Son cuadros eminentemente cutáneos con escasa participación renal o digestiva.
Manifestaciones articulares.
-Artritis o artralgias, transitorias, no migratorias (40-75%).
-La inflamación periarticular en articulaciones grandes sin deformidad permanente (primera manifestación 25%).
Manifestaciones gastrointestinales.
(Por extravasación de sangre y líquidos dentro de la pared intestinal intestinal de localización preferencial ileo-ileal)
-Dolor abdominal (40-85%) con posibles vómitos (14% precede a los síntomas cutáneos).
-Sangrado en heces (macro o micro) (50%).
Manifestaciones renales.
Son de larga evolución (meses-años) asociadas a las manifestaciones gastrointestinales (20-50%)
-Hematuria aislada (más común)
-Nefropatía de la PSH clasificable en:
-Lesiones glomerulares mínimas.
-Progresión mesangial (focal o difusa).
-Formación de semilunas inferiores al 50%.
-Formación de semilunas entre el 50 y 75%.
-Formación de semilunas superior al 75%.
-Glomerulonefritis seudomesangiocapilar
Otras manifestaciones clínicas menos frecuentes
Manifestaciones neurológicas.
-Cefaleas
-Cambios sutiles del comportamiento
-Hipertensión
-Hemorragias del SNC
-Neuropatías periféricas (muy raramente)
Manifestaciones hematológicas.
-Diátesis hemorrágica
-Trombocitosis
-Déficit de factor VIII
-Déficit de vitamina K e hipotrombinemia que podrían producir una coagulopatía.
Manifestaciones pulmonares.
-Neumonías intersticiales
-Hemorragia pulmonar
Manifestaciones testiculares.
-Dolor
-Inflamación o hematoma escrotal con riesgo de torsión testicular.
DIAGNOSTICO
-Con dolor abdominal. Invaginación u otro tipo de abdomen agudo quirúrgico.
-Con artritis. Fiebre reumática, poliarteritis nodosa, artritis reumatoide, LES.
-Con exantema. Diátesis hemorrágica, reacción a fármacos, sepsis, malos tratos.
-Con enfermedad renal. Glomerulonefritis aguda.
-Con testículo doloroso. Hernia incarcerada, orquitis o torsión testicular.
Tratamiento
Se aconseja reposo en cama los primeros días. Los AINE se emplean para aliviar las molestias articulares. Los corticoides están indicados a dosis de 1-2 mg/kg en casos de intenso dolor abdominal o hemorragia intestinal y si aparece vasculitis en SNC, afectación testicular o hemorragia pulmonar.
Hemofilias
Son trastornos hemorrágicos hereditarios frecuentes causados por deficiencias de factores de la coagulación.
Hemofilia A: Falta o deficiencia del factor VIII
Hemofilia B: Falta o deficiencia del factor IX (Enfermedad de Christmas)
Afecta casi exclusivamente a hombres, por expresarse en el cromosoma X.
FISIOPATOLOGÍA
La gravedad está determinada por la cantidad del factor que tenga en la sangre, provocando una disminución del factor de coagulabilidad (VIII o IX) haciendo menor capacidad de coagulación.
MANIFESTACIONES CLÍNICAS
Característicamente las hemorragias se presentan en:
-Tejidos blandos
-Tubo digestivo
-Grandes articulaciones
Se presentan en forma:
Leve: 6-30%
Moderada: 2-5%
Grave: <1%
Diagnostico
-Plaquetas normales: 150 - 400 / 10*3/uL
-TPP elevado: 30-40 segundos
-TP normal: 12-15 segundos
-VIII; 50-120% o -IX; 60-130% disminuidos respectivamente.
-Determinar FvW para diagnóstico diferencial.
Preferentemente el diagnóstico debe darse en el 1er año de vida.
Aproximadamente el 70% de los pacientes cuentan con historia familiar positiva.
Tratamiento
-Prevención de traumatismos (Golpes, extracciones dentales)
-Evitar consumo de Aas y otros aines que afecten la función plaquetaria
-Medicamentos VO o IV, IM causa hematomas
-Restitución/infusión del factor de coagulación deficiente
Enfermedad de VonWillebrand
Es una causa congénita más común de diátesis hemorrágica y es originada por deficiencia cualitativa o cuantitativa del FvW.
ETIOLOGÍA
Su etiología es de origen genético, de herencia autosómico recesiva
Manifestaciones clínicas
Se caracteriza por hemorragias mucocutáneas de intensidad variable con periodos asintomáticos, la severidad de la hemorragia se correlaciona con el grado de reducción del FVIII.
Tipo 1 leve, aumenta en tipos 2 y 3 respectivamente
TIPO 1
-Epistaxis
-Metrorragias
-Equimosis espontanea
-Gingivorrhagia
Tipo 2A, B y M
Clínica moderada o algo grave.
Tipo 2N
Clínica de hemofilia moderada.
TIPO 3
-Sangrado de tejidos profundos
-Hemartrosis
Diagnostico
-Plaquetas normales: 150 - 400 / 10*3/uL
-TP normal: 12-15 segundos
-TTPa prolongado (de acuerdo a FVIII): 20-38 segundos
Tratamiento (La elección depende del tipo y subtipo)
Desmopresina -> 1 y 2A, B y M: Actúa sobre una célula intermediaria que secreta una hormona liberadora del FvW
Concentrados de FvW/FVIII para 2N y 3
Coadyuvantes:
-Inhibidores de fibrinolisis
-Preparaciones de estrógenos-progestágenos orales
-Fibrinas adhesivas
Deficiencia de vitamina K
Todos los factores de coagulación (1972 -> X, IX, VII y II) son proteínas que se sintetizan y almacenan en el hígado y estos son activados por vitamina K, pero los individuos con deficiencia si producen estos factores, pero no son activados, por lo tanto no hay actividad de estos.
Manifestaciones clínicas
-Melena, rectorragia, hematemesis, hematoma intracerebral, sangrado del cordón umbilical, esquimosis y ptequias
Las manifestaciones clínicas son sangrados principalmente en el aparato digestivo, sistema urinario, sistema nervioso (RN) y en zonas de traumatismos.
El intestino no está colonizado al nacer, así que, al acabar las reservas pueden aparecer las manifestaciones.
Diagnostico
-TP y TTP prolongados: TP: 12-15 segundos. TTP: 30-40 segundos
-Plaquetas normales: 150 - 400 / 10*3/uL
Tratamiento
-Vitamina K
-En recién nacidos de manera inyectable
-Por carencia, en VO o Inyectable
Coagulación intravascular diseminada (CID)
Consiste en la generación excesiva y anormal de trombina y fibrina en la sangre circulante. Durante el proceso, hay aumento de la agregación plaquetaria y del consumo de factores de coagulación.
La CID que evoluciona lentamente (en semanas o meses) tiene manifestaciones trombóticas y embólicas venosas, mientras que la CID que evoluciona rápidamente (en horas o días) causa sobre todo hemorragia.
ETIOLOGÍA
se debe a la exposición del factor tisular a la sangre, que desencadena la cascada de coagulación. Además, en la CID se activa la vía fibrinolítica.
La estimulación de las células endoteliales por citocinas y la alteración del flujo sanguíneo microvascular provoca la liberación de activador del plasminógeno tisular (tPA) en las células endoteliales.
Tanto el tPA como el plasminógeno se unen a polímeros de fibrina y la plasmina escinde la fibrina en dímeros D y otros productos de degradación de la fibrina. Por lo tanto, la CID puede causar tanto trombosis como hemorragia (si el consumo de plaquetas, los factores de coagulación o ambos son excesivos).
FISIOPATOLOGÍA
La CID de lenta evolución causa fundamentalmente manifestaciones tromboembólicas venosas (p. ej. trombosis venosa profunda , embolia pulmonar), aunque en ocasiones se observan vegetaciones en las válvulas cardíacas; la hemorragia anormal es infrecuente.
En cambio, la CID grave, de rápida evolución, causa trombocitopenia, depleción de los factores de coagulación y de fibrinógeno plasmáticos, y provoca hemorragia. La hemorragia en órganos, junto con trombosis microvasculares, puede provocar una disfunción y una insuficiencia de múltiples órganos.
El retraso de la disolución de polímeros de fibrina por fibrinólisis puede causar la rotura mecánica de los eritrocitos, con la consiguiente formación de esquistocitos y hemólisis intravascular leve.
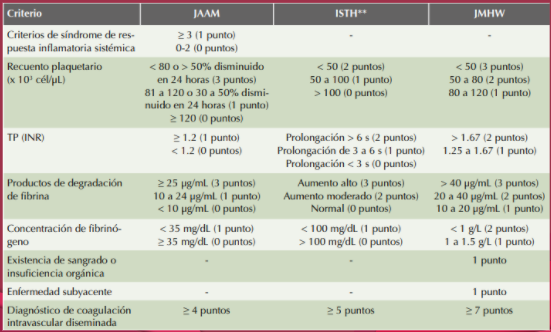
DIAGNOSTICO
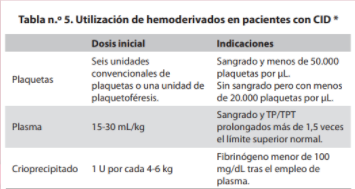
Tratamiento
-Controlar la enfermedad primaria
-Restituir componentes de la coagulación
-Evitar la activación de mecanismos de coagulación
Information
- Description
- Flowchart on Untitled, created by Alejandro Villaseñpr on 14/10/2021.
- Created by
- Alejandro Villaseñpr
- Views
- 5
- Rating