
Mind map
Tubulopatias proximales
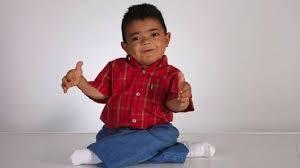
Map content
Tubulopatias proximales
Complejas
- Síndrome de Toni-Debré-Fanconi
- Perdida drenal en grado variable de fosfato, HCO3 Na, L, Cl,Acido urico, aminoacidos, glucosa, proteinas de bajo peso moecular, carnitina otros
- glucosuria con poliuria, acidosis, deshidratación, hipopotasemia, hipofosfatemia, raquitismo resistente a la vitamina D, anorexia y vómitos intermitentes, debilidad muscular y fallo de medro.
- Etiologia
- primario o en contexto de errores innatos del metabolismo
- Herencia autosómica dominante (locus 15q 15.3)
- Herencia autosómica recesiva
- Herencia recesiva ligada al sexo
- adquirido: tóxicos, inmunológico
- Tetraciclina degradada Aminoglucósidos Tóxicos mitocondriales (adefovir, cidofovir y ácido valproico) Metales pesados (mercurio, uranio, plomo, cadmio, platino) Ranitidina Citostáticos (cisplatino, ifosfamida)
- secundario a otras enfermedades
- fructosemia, galactosemia, tirosinemia, síndrome de Lowe, glucogenosis, cistinosis, déficit citocromo C oxidasa, citopatías mitocondriales, enfermedad de Wilson
- primario o en contexto de errores innatos del metabolismo
- Etiologico
- Aportes de cloruro sódico, potasio, fósforo y bicarbonato/citrato por vía oral.
- Metabolitos de la vitamina D.
- Libre acceso al agua
- ehidratación de forma temprana en las situaciones en que se incremente la pérdida de líquidos y electrolitos, como pueden ser los episodios de gastroenteritis aguda o en procesos febriles.
- Enfermedad de Den
- tubulopatía proximal compleja incompleta
- Etiologia Ligada al X
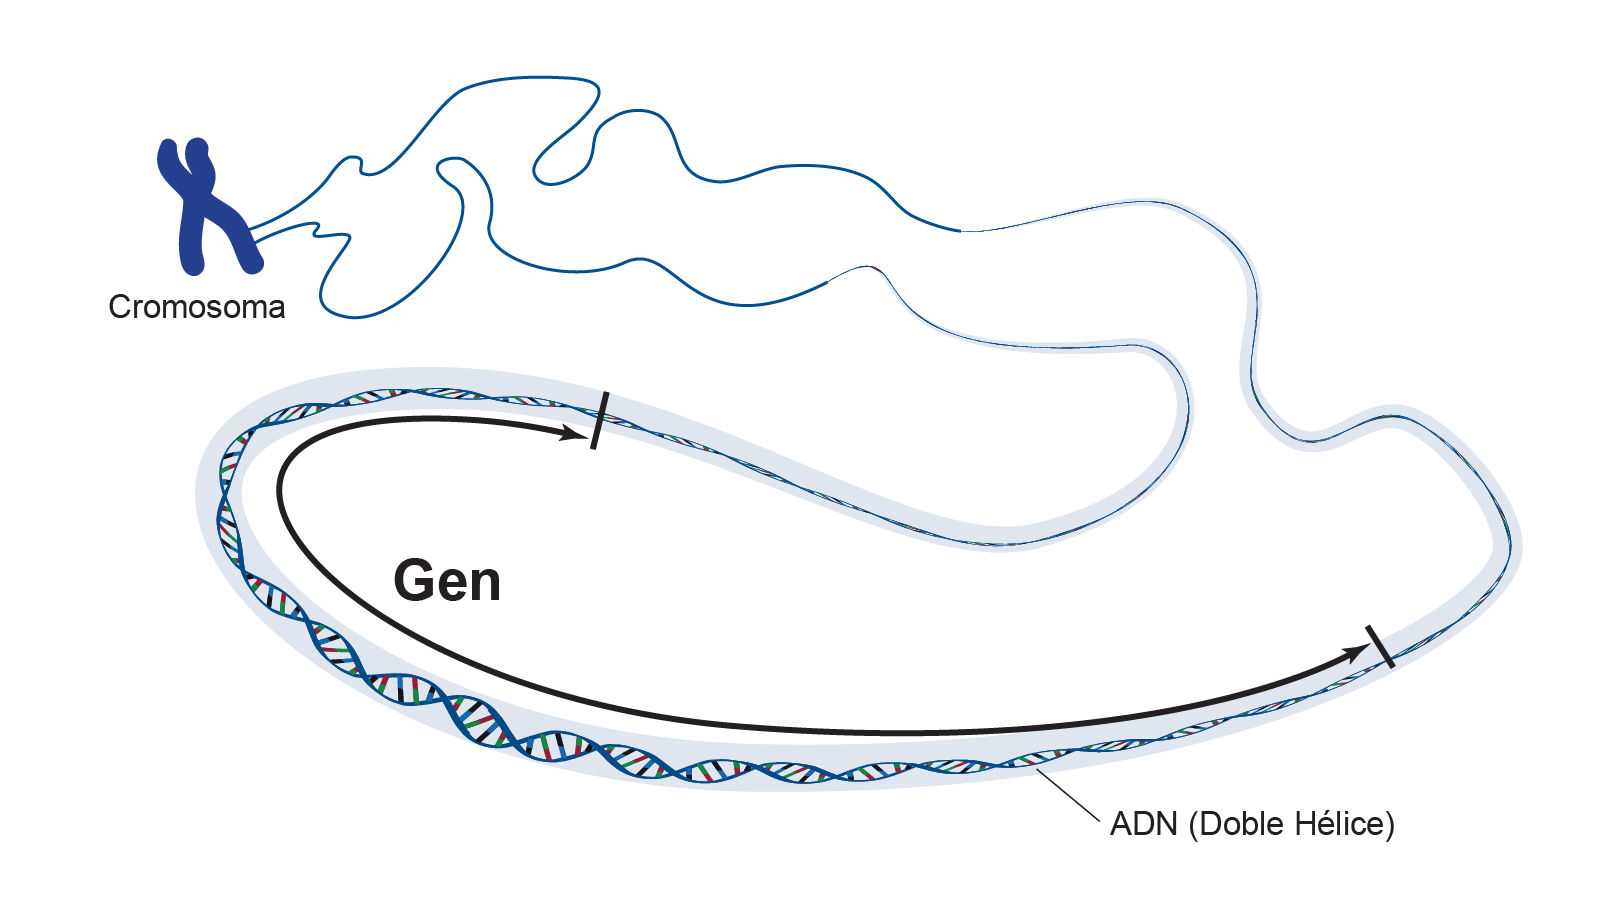
- mutaciones en dos genes, el gen CLCN5, que codifica el canal de Cloro 5
- gen óculo-cerebro-renal OCRL-1
- síndrome de Lowe
- Clinica
- proteinuria de bajo peso molecular muy incrementada (↓2 microglobulina, proteína trasportadora de retinol), hipercalciuria notable, nefrolitiasis/nefrocalcinosis medular, raquitismo/osteomalacia.
- hiperuricosuria, glucosuria, hiperaminoaciduria, hiperfosfaturia, pérdida renal de K
- Duagnostico
- proteinuria persistente en un varón, en el estudio de un paciente con nefrocalcinosis, litiasis y/o insuficiencia renal.
- decuada ingesta hídrica junto a la restitución de los solutos que se pierden
- administración oral de álcalis (bicarbonato sódico o citrato potásico)
- hidroclorotiazida y la clortalidona
- Etiologia Ligada al X
- tubulopatía proximal compleja incompleta
- Síndrome de Toni-Debré-Fanconi
Simples
- Raquitismo hipofosfatemico ligado al X
- mutación se localiza en el gen PHEX (proteína PHEX),
- Condiciona hiperfosfaturia por defecto en la reabsorción proximal de fosfato y, para el grado de hipofosfatemia, disminución de la síntesis de 1,25-(OH)2 vitamina D por una menor actividad de la 1 α-hidroxilasa renal
- equilibrio hidrosalino y ácido-base
- metabolismo fosfocálcico.
- mutación se localiza en el gen PHEX (proteína PHEX),
- Hipouricemia Renal
- La variedad más frecuente está causada por mutaciones en el gen SLC22A12 que codifica el trasportador de urato URAT1, que interviene en la reabsorción tubular proximal de ácido úrico.
- Caudro clinico
- asintomática
- litiasis o episodios de insuficiencia renal aguda en situaciones de ejercicio y estrés oxidativo.
- niveles de ácido úrico sérico menores de 2 mg/dl con una excreción fraccional superior elevada
- líquidos, dieta rica en cítricos y evitar la práctica de ejercicio anaeróbico
- líquidos, dieta rica en cítricos y evitar la práctica de ejercicio anaeróbico
- Caudro clinico
- La variedad más frecuente está causada por mutaciones en el gen SLC22A12 que codifica el trasportador de urato URAT1, que interviene en la reabsorción tubular proximal de ácido úrico.
- Cistinuria
- transmite de forma AD o AR
- genes SLC3A1 (2p16.3-21) y SLC7A9 (19q12-13.1)
- absorción de cistina (dímero de L-cisteína) y de los aminoácidos dibásicos ornitina, lisina y arginina
- transportador rBAT o la subunidad b0+AT del transportador específico
- absorción de cistina (dímero de L-cisteína) y de los aminoácidos dibásicos ornitina, lisina y arginina
- genes SLC3A1 (2p16.3-21) y SLC7A9 (19q12-13.1)
- nefrolitiasis repetida de cistina, cólico renal, obstrucción urinaria, infecciones e incluso ERC, sobre todo en varones
- captopril, la D-penicilamina o la tiopronina.
- transmite de forma AD o AR
- Acidosis tubular tipo II
- Alteración de la reabsorción tubular del HCO3– filtrado con reducción de su umbral de eliminación.
- Primaria
- Esporádica: transitoria (lactantes) Hereditaria: persistente, AR asociada a anomalías oculares y retraso mental (mutación en el gen SLC4A4 en 4p21 que codifica el transportador NBC-1) AD.
- mutaciones homocigotas en el gen SLC4A4
- codifica el transportador basolateral Na+ -HCO3-
- mutaciones homocigotas en el gen SLC4A4
- Esporádica: transitoria (lactantes) Hereditaria: persistente, AR asociada a anomalías oculares y retraso mental (mutación en el gen SLC4A4 en 4p21 que codifica el transportador NBC-1) AD.
- Secundaria
- índrome de Fanconi, hiperparatiroidismo, enfermedad quística renal, cardiopatía cianótica, etc
- Toxicos
- tetraciclina degradada, ifosfamida, valproato
- Primaria
- acidosis metabólica
- hiperclorémica
- excreción fraccionada de bicarbonato >15%
- anión Gap urinario negativo
- Alteración de la reabsorción tubular del HCO3– filtrado con reducción de su umbral de eliminación.
- Raquitismo hipofosfatemico ligado al X
Images and files in the map
Information
- Description
- Mind Map on Tubulopatias proximales, created by Diana Laura Zuñiga Tomás on 27/04/2020.
- Created by
- Diana Laura Zuñiga Tomás
- Views
- 28
- Rating