
Mind map
FARMACOCINÉTICA Y FARMACODINAMIA
Map content
FARMACOCINÉTICA Y FARMACODINAMIA
FARMACOCINÉTICA
- I. GENERALIDADES
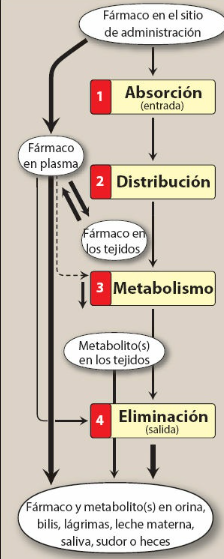
- La farmacocinética se refiere a lo que el cuerpo hace con un fármaco. Hay cuatro propiedades farmacocinéticas que determinan el inicio, la intensidad y la duración de la acción farmacológica.
- Absorción: primera, la absorción desde el sitio de administración permite la entrada del fármaco (ya sea de forma directa o indirecta) en el plasma.
- Distribución: segunda, el fármaco puede dejar el torrente sanguíneo de forma reversible y distribuirse en los líquidos intersticiales e intracelulares.
- Metabolismo: tercera, el fármaco puede biotransformarse a través del metabolismo hepático o de otros tejidos.
- Eliminación: por último, el fármaco y sus metabolitos son eliminados del cuerpo en la orina, la bilis o las heces.
- La farmacocinética se refiere a lo que el cuerpo hace con un fármaco. Hay cuatro propiedades farmacocinéticas que determinan el inicio, la intensidad y la duración de la acción farmacológica.
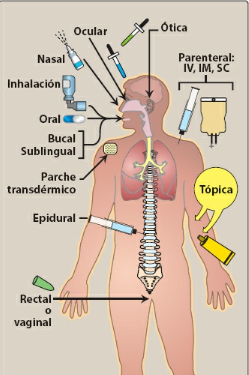
- II. VÍAS DE ADMINISTRACIÓN DEL FÁRMACO
- Se determina por las propiedades del fármaco y por los objetivos terapéuticos.
- A Enteral (administrar un fármaco por la boca)
- Es el método más frecuente, conveniente y económico de administrar un medicamento y facilita la absorción directa hacia el torrente sanguíneo
- Oral : Los medicamentos orales son fácilmente administrados por el propio paciente, Sin embargo, las vías involucradas en la absorción oral de un fármaco son las más complicada.
- Preparaciones orales:
- -Preparaciones con cubierta entérica: protege el medicamento del ácido gástrico
- Preparaciones de liberación extendida: permite una absorción más lenta y una duración más prolongada de la acción
- Preparaciones orales:
- Sublingual/bucal: implica la colocación del medicamento debajo de la lengua. La vía bucal implica colocar el medicamento entre el carrillo y la encía.
- Oral : Los medicamentos orales son fácilmente administrados por el propio paciente, Sin embargo, las vías involucradas en la absorción oral de un fármaco son las más complicada.
- Es el método más frecuente, conveniente y económico de administrar un medicamento y facilita la absorción directa hacia el torrente sanguíneo
- B Parenteral (introducción de los fármacos directamente en la circulación sistémica.)
- Se usa para fármacos que se absorben de forma deficiente o inestables en las vías gastrointestinales además proporciona el mejor control sobre la dosis del fármaco administrada al cuerpo.
- Vías parenterales
- 1. Intravenosa (IV)
- la inyección IV es la vía parenteral más frecuente y permite un efecto rápido(1).
- 2. Intramuscular (IM):
- los fármacos pueden estar en soluciones acuosas, que se absorben con rapidez, o en preparaciones de depósito especializadas, que se absorben lentamente.
- 3. Subcutánea (SC):
- La inyección SC minimiza los riesgos de hemólisis o trombosis relacionados y no debe usarse con fármacos que causan irritación tisular.
- 4. Intradérmica (ID):
- Los agentes para determinación diagnóstica y desensibilización suelen administrarse por esta vía.
- 1. Intravenosa (IV)
- Vías parenterales
- Se usa para fármacos que se absorben de forma deficiente o inestables en las vías gastrointestinales además proporciona el mejor control sobre la dosis del fármaco administrada al cuerpo.
- C Otros
- 1. Inhalación oral y preparaciones nasales: vía efectiva para pacientes con trastornos respiratorios
- 2. Intratecal/intraventricular: Cuando se requiere de efectos locales y rápidos
- 3. Tópica: cuando se busca un efecto local del fármaco.
- 4. Transdérmica: obtiene efectos sistémicos mediante la aplicación de medicamentos a la piel
- 5. Rectal: prevenir la destrucción del fármaco en el ambiente gastrointestinal.
- A Enteral (administrar un fármaco por la boca)
- Se determina por las propiedades del fármaco y por los objetivos terapéuticos.
- III. ABSORCIÓN DE FÁRMACOS
- Es la transferencia de un fármaco del sitio de administración al torrente sanguíneo. Las vías de administración distintas a la intravenosa pueden resultar en absorción parcial y menor biodisponibilidad.
- Mecanismos de absorción de fármacos a partir de la vía gastrointestinal
- Los fármacos pueden absorberse a partir del tracto gastrointestinal mediante difusión pasiva, difusión facilitada, transporte activo o endocitosis
- 1. Difusión pasiva: el fármaco se mueve de un área de alta concentración a una de menor concentración, no involucra a un transportador, no es saturable y muestra una baja especificidad estructural.
- 2. Difusión facilitada: otros agentes pueden entrar a la célula a través de proteínas transportadoras transmembranas que facilitan el paso de moléculas de gran tamaño. Estas proteínas transportadoras sufren cambios conformacionales, lo que permite el paso de fármacos o moléculas endógenas.
- 3. Transporte activo: este modo de entrada del fármaco también incluye a proteínas transportadoras específicas que abarcan la membrana. Sin embargo, el transporte activo es dependiente de energía
- 4. Endocitosis y exocitosis: este tipo de absorción se usa para transportar fármacos de un tamaño excepcionalmente grande a través de la membrana celular(1).
- Los fármacos pueden absorberse a partir del tracto gastrointestinal mediante difusión pasiva, difusión facilitada, transporte activo o endocitosis
- Factores que influyen sobre la absorción
- 1. Efecto del pH sobre la absorción del fármaco: la mayoría de los fármacos sencidos débiles o bases débiles, Las bases débiles (BH+) también pueden liberar un H+.Un fármaco pasa a través de las membranas con mayor facilidad si no ha sufrido cambios. Por lo tanto, la concentración efectiva de la forma permeable de cada fármaco en su sitio de absorción está determinada por las concentraciones relativas de las formas con cambio y sin cambio.
- 2. Flujo de sangre al sitio de absorción: los intestinos reciben mucho más flujo sanguíneo que el estómago, por lo que se favorece la absorción intestinal frente a la gástrica.
- 3. Área de superficie total disponible para absorción: con una superficie rica en borde en cepillo que contiene microvellosidades, el intestino tiene un área de superficie de unas mil veces la del estómago, haciendo más eficiente la absorción del fármaco a lo largo del intestino.
- 4. Tiempo de contacto en la superficie de absorción: si un fármaco se mueve a partir del tracto gastrointestinal con gran rapidez, como puede pasar con la diarrea intensa, no se absorbe bien. A la inversa, cualquier cosa que retrase el transporte del fármaco del estómago al intestino retrasa la velocidad de absorción.
- 5. Expresión de glucoproteína P: la glucoproteína P es una proteína transportadora de membrana responsable de transportar varias moléculas, lo que incluye fármacos, a través de membranas
- Biodisponibilidad
- Es la velocidad y grado al cual el fármaco administrado alcanza la circulación sistémica.
- 1. Determinación de biodisponibilidad: se determina al comparar las concentraciones plasmáticas del fármaco después de una vía particular de administración, mediante la administración IV
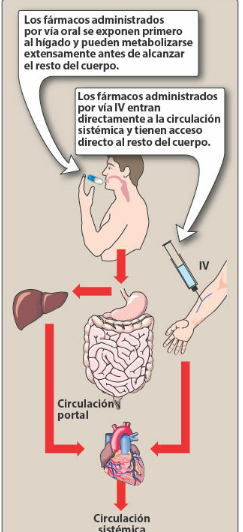
- 2. Factores que influyen sobre la biodisponibilidad: los fármacos administrados por vía oral pasan por metabolismo de primer paso. Esta biotransformación, además de las características químicas y físicas del fármaco, determina la velocidad y grado al que el agente llega a la circulación sistémica.
- a. Metabolismo hepático de primer paso: Los fármacos que son absorbidos en el tracto digestivo primero pasan por la circulación portal y luego a la circulación sistémica, se metabolizan en el hígado o en el intestino
- b. Solubilidad del fármaco: los fármacos muy hidrofílicos se absorben de forma deficiente debido a la incapacidad para cruzar las membranas celulares ricas en lípidos, igual que los fármacos extremadamente lipofílicos se absorben de forma deficiente
- c. Inestabilidad química: algunos fármacos, como la penicilina G, son inestables en el pH de los contenidos gástricos. Otros, como la insulina, se destruyen en las vías gastrointestinales por enzimas degradativas
- d. Naturaleza de la formulación farmacológica: la absorción del fármaco puede verse alterada por factores que no están relacionados con la química del fármaco.
- Es la velocidad y grado al cual el fármaco administrado alcanza la circulación sistémica.
- Bioequivalencia y otros tipos de equivalencia
- Dos formulaciones farmacológicas son bioequivalentes si muestran una biodisponibilidad comparable y tiempos similares para alcanzar concentraciones sanguíneas máximas.
- Dos formulaciones son terapéuticamente equivalentes si son farmacéuticamente equivalentes con perfiles clínicos y de seguridad similares. La equivalencia terapéutica requiere que los principios activos sean bioequivalentes y farmacéuticamente equivalentes
- Dos formulaciones farmacológicas son bioequivalentes si muestran una biodisponibilidad comparable y tiempos similares para alcanzar concentraciones sanguíneas máximas.
- Mecanismos de absorción de fármacos a partir de la vía gastrointestinal
- Es la transferencia de un fármaco del sitio de administración al torrente sanguíneo. Las vías de administración distintas a la intravenosa pueden resultar en absorción parcial y menor biodisponibilidad.
- IV. DISTRIBUCION FARMACOLOGICA
- Proceso mediante el cual un fármaco deja de forma reversible el torrente sanguíneo y entra al líquido extracelular y a los tejidos.
- . La distribución de un fármaco desde el plasma al intersticio depende del gasto cardiaco y del flujo sanguíneo local, la permeabilidad capilar, el volumen tisular,etc.
- A. Flujo de sangre
- el flujo sanguíneo a los “órganos ricos en vasos” (hígado, cerebro y riñones) es mayor que a los músculos esqueléticos.
- El tejido adiposo, la piel y las vísceras tienen velocidades más bajas de flujo sanguíneo.
- el flujo sanguíneo a los “órganos ricos en vasos” (hígado, cerebro y riñones) es mayor que a los músculos esqueléticos.
- B. Permeabilidad capilar
- : La permeabilidad capilar se determina por la estructura capilar y por la naturaleza química del fármaco.
- . En el hígado y el bazo, una porción de la membrana basal está expuesta por grandes capilares discontinuos por los cuales pueden pasar grandes proteínas plasmáticas.
- En el cerebro, la estructura capilar es continua y no hay uniones en hendidura para entrar los fármacos deben pasar a través de las células endoteliales de los capilares del SNC o someterse a transporte activo. Los fármacos liposolubles penetran con facilidad el SNC.
- . En el hígado y el bazo, una porción de la membrana basal está expuesta por grandes capilares discontinuos por los cuales pueden pasar grandes proteínas plasmáticas.
- : La permeabilidad capilar se determina por la estructura capilar y por la naturaleza química del fármaco.
- C. Unión de fármacos a las proteínas plasmáticas y los tejidos
- 1. Unión a proteínas plasmáticas: la unión reversible a proteínas plasmáticas aísla los fármacos en una forma no difundible y hace más lenta la transferencia fuera del compartimiento vascular.
- 2. Unión a las proteínas tisulares: muchos fármacos se acumulan en los tejidos, llevando a mayores concentraciones en tejidos que en líquido intersticial y sangre.
- D. Lipofilicidad
- Los fármacos lipofílicos se mueven con facilidad a través de la mayoría de las membranas biológicas.
- Estos fármacos se disuelven en las membranas lípidas y penetran la totalidad de la superficie celular.
- Los fármacos hidrofílicos no penetran con facilidad la membrana celular y deben pasar a través de las uniones en hendidura.
- Estos fármacos se disuelven en las membranas lípidas y penetran la totalidad de la superficie celular.
- Los fármacos lipofílicos se mueven con facilidad a través de la mayoría de las membranas biológicas.
- E. Volumen de distribución
- Se define como el volumen de líquido que se requiere para contener la totalidad del fármaco en el cuerpo a la misma concentración medida en el plasma.
- Se calcula al dividir la dosis que eventualmente llega a la circulación sistémica entre la concentración plasmática al tiempo cero (C0 ).
- Distribución en los compartimientos de agua en el cuerpo
- cuando el fármaco entra al cuerpo, puede distribuirse en cualquiera de los tres compartimientos funcionales distintos de agua corporal o de quedar aislado en un sitio celular
- a. Compartimiento plasmático
- un fármaco que tiene alto peso no puede pasar por las uniones de hendidura de los capilares y, queda atrapado de forma efectiva dentro del compartimiento plasmático (vascular).
- b. Líquido extracelular
- un fármaco tiene bajo peso molecular pero es hidrofílico, puede atravesar las uniones de hendidura endoteliales de los capilares hacia el líquido intersticial.
- c. Agua corporal total
- si un fármaco tiene un bajo peso molecular y tiene suficiente lipofilicidad, puede moverse hacia el intersticio a través de las uniones de hendidura y pasar a través de las membranas celulares hacia el líquido intracelular.
- a. Compartimiento plasmático
- cuando el fármaco entra al cuerpo, puede distribuirse en cualquiera de los tres compartimientos funcionales distintos de agua corporal o de quedar aislado en un sitio celular
- Determinación del Vd :
- el hecho de que la depuración farmacológica suela ser un proceso de primer orden permite el cálculo de Vd . Primer orden significa que una fracción constante del fármaco se elimina por unidad de tiempo(1).
- Efecto del Vd en la vida media del fármaco
- el Vd es importante porque la eliminación del fármaco depende de la cantidad de medicamento que llega al hígado o al riñón por unidad de tiempo.
- La llegada del fármaco a los órganos de eliminación depende del flujo de sangre y de la fracción del fármaco en plasma, cualquier factor que aumenta el Vd puede aumentar la vida media y extender la duración de la acción del fármaco.
- el Vd es importante porque la eliminación del fármaco depende de la cantidad de medicamento que llega al hígado o al riñón por unidad de tiempo.
- Distribución en los compartimientos de agua en el cuerpo
- Se calcula al dividir la dosis que eventualmente llega a la circulación sistémica entre la concentración plasmática al tiempo cero (C0 ).
- Se define como el volumen de líquido que se requiere para contener la totalidad del fármaco en el cuerpo a la misma concentración medida en el plasma.
- A. Flujo de sangre
- . La distribución de un fármaco desde el plasma al intersticio depende del gasto cardiaco y del flujo sanguíneo local, la permeabilidad capilar, el volumen tisular,etc.
- Proceso mediante el cual un fármaco deja de forma reversible el torrente sanguíneo y entra al líquido extracelular y a los tejidos.
- V. DEPURACIÓN FARMACOLÓGICA A TRAVÉS DEL METABOLISMO
- Una vez que el fármaco entra al cuerpo, comienza el proceso de eliminación. Las tres vías principales de eliminación son el metabolismo hepático, la eliminación biliar y la excreción urinaria.
- Los procesos de eliminación disminuyen la concentración plasmática de forma exponencial. Esto es, una fracción constante del fármaco se elimina en una unidad de tiempo determinada.
- La depuración (CL) total es un estimado compuesto que refleja todos los mecanismos de eliminación farmacológica y se calcula como : CL = 0.693 × Vd /t1/2.
- Donde t1/2 es la vida media de eliminación, Vd es el volumen aparente de distribución y 0.693 es la constante logarítmica natural.
- La vida media del fármaco a menudo se usa como una medida de la CL del fármaco.
- A. Cinética del metabolismo
- 1. Cinética de primer orden (lineal)
- La transformación metabólica de los fármacos es catalizada por enzimas, la mayoría de las reacciones obedecen a la cinética de Michaelis-Menten, donde Km es la constante de Michaelis (la concentración del sustrato a la mitad de su velocidad máxima).
- Una fracción constante del fármaco se metaboliza por unidad de tiempo (es decir, con cada vida media, la concentración disminuye en 50%).
- La transformación metabólica de los fármacos es catalizada por enzimas, la mayoría de las reacciones obedecen a la cinética de Michaelis-Menten, donde Km es la constante de Michaelis (la concentración del sustrato a la mitad de su velocidad máxima).
- 2. Cinética de orden cero (no lineal)
- Se da cuando una cantidad constante del fármaco se metaboliza por unidad de tiempo.
- La tasa de eliminación es constante y no depende de la concentración del fármaco, con unos cuantos fármacos, como la aspirina, etanol y fenitoína, las dosis son muy grandes.
- Se da cuando una cantidad constante del fármaco se metaboliza por unidad de tiempo.
- 1. Cinética de primer orden (lineal)
- B. Reacciones del metabolismo del fármaco
- Los agentes liposolubles se metabolizan primero en sustancias más polares (hidrofílicas) en el hígado mediante dos grupos generales de reacciones, llamadas de fase I y de fase II.
- 1. Fase I:
- Las reacciones de fase I convierten fármacos lipofílicos en moléculas más polares al introducir o desenmascarar un grupo funcional polar.
- Las reacciones suelen involucrar reducción, oxidación o hidrólisis.
- Reacciones de fase I que utilizan el sistema p450:
- Las reacciones de fase I que participan con mayor frecuencia en el metabolismo farmacológico se catalizan por el sistema del citocromo P450 (CYP)
- 1. Nomenclatura:
- El nombre de la familia está indicado por el número arábigo que sigue a CYP y la letra mayúscula designa la subfamilia, por ejemplo, CYP3A. Un segundo número indica la isoenzima específica.
- 2. Especificidad
- Cuatro isoenzimas (CYP3A4/5, CYP2D6, CYP2C8/9, y CYP1A2) son responsables de la gran mayoría de las reacciones catalizadas por P450.
- 3. Variabilidad genética
- Las variaciones de la actividad P450 pueden alterar la eficacia del fármaco y el riesgo de eventos adversos.
- 4. Inductores CYP
- Ciertos fármacos (p. ej., fenobarbital, rifampicina ycarbamazepina) son capaces de inducir isoenzimas CYP. Esto resulta en una mayor biotransformación de los fármacos y puede conducir a disminuciones significativas en las concentraciones plasmáticas de los fármacos metabolizados por estas isoenzimas CYP.
- 5. Inhibidores CYP:
- La inhibición del metabolismo de los fármacos puede conducir a aumentos significativos en la concentración plasmática del fármaco y resultar en efectos adversos o toxicidad farmacológica.
- 1. Nomenclatura:
- Las reacciones de fase I que participan con mayor frecuencia en el metabolismo farmacológico se catalizan por el sistema del citocromo P450 (CYP)
- Reacciones de fase I que no afectan el sistema p450
- Estos incluyen la oxidación de aminas, deshidrogenación de alcohol, esterasas e hidrólisis.
- Reacciones de fase I que utilizan el sistema p450:
- Las reacciones suelen involucrar reducción, oxidación o hidrólisis.
- Las reacciones de fase I convierten fármacos lipofílicos en moléculas más polares al introducir o desenmascarar un grupo funcional polar.
- 2. FASE II
- Esta fase consiste de reacciones de conjugación. Existen muchos metabolitos de fase I siguen siendo demasiado lipofílicos para excretarse.
- Una excepción notable es morfina-6-glucurónido, que es más potente que la morfina.
- La glucuronidación es la reacción de conjugación más frecuente y más importante.
- Los conjugados farmacológicos altamente polares son excretados después por el riñón o en la bilis(1).
- La glucuronidación es la reacción de conjugación más frecuente y más importante.
- Una excepción notable es morfina-6-glucurónido, que es más potente que la morfina.
- Esta fase consiste de reacciones de conjugación. Existen muchos metabolitos de fase I siguen siendo demasiado lipofílicos para excretarse.
- 1. Fase I:
- Los agentes liposolubles se metabolizan primero en sustancias más polares (hidrofílicas) en el hígado mediante dos grupos generales de reacciones, llamadas de fase I y de fase II.
- A. Cinética del metabolismo
- La vida media del fármaco a menudo se usa como una medida de la CL del fármaco.
- Donde t1/2 es la vida media de eliminación, Vd es el volumen aparente de distribución y 0.693 es la constante logarítmica natural.
- La depuración (CL) total es un estimado compuesto que refleja todos los mecanismos de eliminación farmacológica y se calcula como : CL = 0.693 × Vd /t1/2.
- Los procesos de eliminación disminuyen la concentración plasmática de forma exponencial. Esto es, una fracción constante del fármaco se elimina en una unidad de tiempo determinada.
- Una vez que el fármaco entra al cuerpo, comienza el proceso de eliminación. Las tres vías principales de eliminación son el metabolismo hepático, la eliminación biliar y la excreción urinaria.
- VI.DEPURACIÓN DEL FÁRMACO POR EL RIÑÓN
- Los fármacos deben ser lo suficientemente polares para eliminarse del cuerpo.
- La eliminación de los fármacos del cuerpo ocurre a través de una variedad de vías; la más importante es la eliminación a través del riñón hacia la orina.
- A. Eliminación renal de un fármaco
- Un fármaco pasa por diversos procesos en el riñón antes de su eliminación
- 1. Filtración glomerular
- Los fármacos entran al riñón a través de las arterias renales, que se dividen para formar un plexo capilar glomerular.
- El fármaco libre fluye a través de las hendiduras capilares en el espacio de Bowman. La filtración glomerular (FG) es normalmente de 120 mL/min/1.73m2 pero puede disminuir de forma significativa en la enfermedad renal.
- Los fármacos entran al riñón a través de las arterias renales, que se dividen para formar un plexo capilar glomerular.
- 2. Secreción tubular proximal
- Los fármacos que no se transfirieron en el filtrado glomerular dejan los glomérulos a través de las arteriolas eferentes, que se dividen para formar un plexo capilar que rodea la luz néfrica en el túbulo proximal.
- La secreción ocurre sobre todo en los túbulos proximales por dos sistemas de transporte activo que requieren energía: uno para aniones y uno para cationes.
- Los fármacos que no se transfirieron en el filtrado glomerular dejan los glomérulos a través de las arteriolas eferentes, que se dividen para formar un plexo capilar que rodea la luz néfrica en el túbulo proximal.
- 3. Reabsorción tubular distal
- A medida que un fármaco se mueve hacia el túbulo contorneado distal, su concentración aumenta y excede la del espacio perivascular.
- El fármaco, si no está cargado, puede difundirse al exterior de la luz néfrica, de vuelta a la circulación sistémica.
- Por lo general, los ácidos débiles pueden eliminarse mediante la alcalinización de la orina, en tanto que la eliminación de las bases débiles puede aumentarse mediante la acidificación de la orina.
- El fármaco, si no está cargado, puede difundirse al exterior de la luz néfrica, de vuelta a la circulación sistémica.
- A medida que un fármaco se mueve hacia el túbulo contorneado distal, su concentración aumenta y excede la del espacio perivascular.
- 1. Filtración glomerular
- Un fármaco pasa por diversos procesos en el riñón antes de su eliminación
- A. Eliminación renal de un fármaco
- La eliminación de los fármacos del cuerpo ocurre a través de una variedad de vías; la más importante es la eliminación a través del riñón hacia la orina.
- Los fármacos deben ser lo suficientemente polares para eliminarse del cuerpo.
- VII. EXCRECIÓN POR OTRAS VÍAS
- La excreción farmacológica también puede ocurrir a través de los intestinos, la bilis, los pulmones y la leche materna, entre otros.
- Los fármacos que no se absorben después de la administración oral de fármacos que se secretan directamente en el intestino o en la bilis se excretan en las heces.
- Los fármacos participan sobre todo en la eliminación de gases anestésicos. La excreción de la mayoría de los fármacos en el sudor, la saliva, las lágrimas, el pelo y la piel solo ocurre en un grado reducido.
- A. Depuración corporal total
- Es la suma de todas las depuraciones de los órganos que metabolizan fármacos y de los que los eliminan.
- La depuración total se calcula usando la siguiente ecuación: CLtotal = CLhepático + CLrenal + CLpulmonar + CLotra donde CLhepática + CLrenal suelen ser las más importantes.
- Es la suma de todas las depuraciones de los órganos que metabolizan fármacos y de los que los eliminan.
- B. Situaciones clínicas que resultan en cambios en la vida media del fármaco
- Los pacientes que pueden tener un aumento en la vida media del fármaco incluyen a aquellos con
- 1) disminución del flujo sanguíneo renal o hepático
- 2) menor capacidad para extraer el fármaco del plasma
- 3) disminución del metabolismo
- Los pacientes que pueden tener un aumento en la vida media del fármaco incluyen a aquellos con
- A. Depuración corporal total
- Los fármacos participan sobre todo en la eliminación de gases anestésicos. La excreción de la mayoría de los fármacos en el sudor, la saliva, las lágrimas, el pelo y la piel solo ocurre en un grado reducido.
- Los fármacos que no se absorben después de la administración oral de fármacos que se secretan directamente en el intestino o en la bilis se excretan en las heces.
- La excreción farmacológica también puede ocurrir a través de los intestinos, la bilis, los pulmones y la leche materna, entre otros.
- VIII.DISEÑO Y OPTIMIZACIÓN DEL ESQUEMA DEDOSIFICACIÓN
- Para iniciar la farmacoterapia, el médico debe elegir la vía apropiada de administración, dosificación e intervalo de dosis.
- La selección de un esquema depende de varios factores del paciente y del fármaco, lo que incluye la rapidez con la que tienen que obtenerse las concentraciones terapéuticas de un fármaco.
- A. Esquemas de infusión continua
- Con la infusión IV continua, la velocidad de entrada al cuerpo es constante. La velocidad de eliminación del fármaco aumenta de forma proporcional a medida que aumenta la concentración plasmática.
- Después de iniciar una infusión IV continua, la concentración plasmática del fármaco se eleva hasta que se alcanza un estado, momento en que la concentración plasmática del fármaco permanece constante.
- La concentración plasmática en estado estable (Css) es directamente proporcional a la velocidad de infusión.
- La concentración de un fármaco aumenta desde cero al inicio de la infusión hasta su nivel final en estado estable, Css.
- La concentración plasmática en estado estable (Css) es directamente proporcional a la velocidad de infusión.
- Después de iniciar una infusión IV continua, la concentración plasmática del fármaco se eleva hasta que se alcanza un estado, momento en que la concentración plasmática del fármaco permanece constante.
- Con la infusión IV continua, la velocidad de entrada al cuerpo es constante. La velocidad de eliminación del fármaco aumenta de forma proporcional a medida que aumenta la concentración plasmática.
- B. Esquemas de dosis fija/tiempo fijo
- La administración de un fármaco a dosis fija más que mediante infusión continua a menudo es más conveniente.
- 1. Inyecciones IV múltiples
- cuando un fármaco se administra de forma repetida a intervalos regulares, la concentración plasmática aumenta hasta que se alcanza un estado estable.
- El fármaco se acumula hasta que, con el intervalo de dosificación, la velocidad de eliminación del fármaco es igual a la velocidad de administración del fármaco y se alcanza un estado estable.
- cuando un fármaco se administra de forma repetida a intervalos regulares, la concentración plasmática aumenta hasta que se alcanza un estado estable.
- 2. Administraciones orales múltiples
- La mayoría de los fármacos administrados de forma ambulatoria son medicamentos orales que se toman a una dosis específica una, dos o más veces al día
- En contraste con la inyección IV, los medicamentos administrados por vía oral pueden absorberse lentamente y la concentración plasmática del fármaco se ve influida tanto por la velocidad de absorción como por la velocidad de eliminación(1).
- La mayoría de los fármacos administrados de forma ambulatoria son medicamentos orales que se toman a una dosis específica una, dos o más veces al día
- 1. Inyecciones IV múltiples
- La administración de un fármaco a dosis fija más que mediante infusión continua a menudo es más conveniente.
- C. Optimización de la dosis
- El objetivo de la farmacoterapia es alcanzar y mantener concentraciones dentro de una ventana de respuesta terapéutica al tiempo que se minimizan la toxicidad y los efectos adversos.
- 1. Dosis de mantenimiento
- Los fármacos por lo general se administran para mantener una Css dentro de la ventana terapéutica. Toma 4 a 5 vidas medias para que un fármaco alcance una Css
- La velocidad de dosificación puede determinarse si se conoce el objetivo para la concentración en plasma (Cp), la depuración (CL)del fármaco de la circulación sistémica y la fracción (F) absorbida
- Los fármacos por lo general se administran para mantener una Css dentro de la ventana terapéutica. Toma 4 a 5 vidas medias para que un fármaco alcance una Css
- 2. Dosis de Carga
- En ocasiones es necesario obtener con rapidez las concentraciones plasmáticas deseadas
- Por lo tanto, se administra una “dosis de carga” del fármaco para alcanzar la concentración plasmática deseada con rapidez, seguida por una dosis de mantenimiento para mantener el estado estable.
- En ocasiones es necesario obtener con rapidez las concentraciones plasmáticas deseadas
- 3. Ajuste de la dosis
- La cantidad de un fármaco administrada para un trastorno determinado se basa en un “paciente promedio”.
- El conocer los principios farmacocinéticos es útil para ajustar dosis que optimicen el tratamiento en un paciente determinado.
- Para fármacos con un rango terapéutico determinado, se miden las concentraciones del fármaco y la dosificación y la frecuencia se ajustan para obtener las concentraciones deseadas.
- El conocer los principios farmacocinéticos es útil para ajustar dosis que optimicen el tratamiento en un paciente determinado.
- La cantidad de un fármaco administrada para un trastorno determinado se basa en un “paciente promedio”.
- 1. Dosis de mantenimiento
- El objetivo de la farmacoterapia es alcanzar y mantener concentraciones dentro de una ventana de respuesta terapéutica al tiempo que se minimizan la toxicidad y los efectos adversos.
- A. Esquemas de infusión continua
- La selección de un esquema depende de varios factores del paciente y del fármaco, lo que incluye la rapidez con la que tienen que obtenerse las concentraciones terapéuticas de un fármaco.
- Para iniciar la farmacoterapia, el médico debe elegir la vía apropiada de administración, dosificación e intervalo de dosis.
- I. GENERALIDADES
INTERACCIONES FÁRMACO-RECEPTOR Y FARMACODINAMIA
- I. GENERALIDADES
- La farmacodinamia describe las acciones de un fármaco en el cuerpo. La mayoría de los fármacos ejercen efectos al interactuar con los receptores que están presentes sobre o dentro de la célula.
- El complejo fármaco-receptor inicia alteraciones en la actividad bioquímica o molecular de una célula mediante la transducción de señal.
- La farmacodinamia describe las acciones de un fármaco en el cuerpo. La mayoría de los fármacos ejercen efectos al interactuar con los receptores que están presentes sobre o dentro de la célula.
- II. TRANSDUCCIÓN DE SEÑAL
- Los fármacos actúan como señales y los receptores actúan como detectores de señales.
- Un fármaco “agonista” se une a un sitio en una proteína receptora y lo activa para iniciar una serie de reacciones
- Los “segundos mensajeros” son parte de la cascada de eventos que traducen la unión de un agonista en una respuesta celular.
- A. El complejo fármaco-receptor
- Las células tienen muchos tipos diferentes de receptores, cada uno de los cuales es específico para un agonista particular y produce una respuesta única.
- La magnitud de la respuesta celular es proporcional al número de complejos fármaco-receptor, es importante saber que no todos los fármacos ejercen sus efectos al interactuar con un receptor.
- Las células tienen muchos tipos diferentes de receptores, cada uno de los cuales es específico para un agonista particular y produce una respuesta única.
- B. Estados de receptores
- Existen receptores en al menos dos estados, inactivo (R) y activo (R*), que están en equilibrio reversible entre sí, por lo general favoreciendo el estado inactivo.
- La unión de agonistas hace que el equilibrio cambie de R a R* para producir un efecto biológico. Los antagonistas son fármacos que se unen al receptor y estabilizan la fracción de R. Los agonistas parciales cambian el equilibrio de R a R*, pero la fracción de R* es menor que la causada por un agonista.
- Existen receptores en al menos dos estados, inactivo (R) y activo (R*), que están en equilibrio reversible entre sí, por lo general favoreciendo el estado inactivo.
- C. Principales familias de receptores
- Un receptor es cualquier molécula biológica a la que se une el fármaco y produce una respuesta medible.
- Estos receptores pueden dividirse en cuatro familias
- 1. Canales iónicos transmembrana con compuerta de ligando
- La porción extracelular de los canales iónicos con compuerta de ligando contiene el sitio de unión al fármaco.
- El canal suele cerrarse hasta que el receptor es activado por un agonista, que abre el canal unos cuantos milisegundos. Dependiendo del ion que se conduce a través de estos canales, estos receptores median diversas funciones, lo que incluye neurotransmisión y contracción muscular.
- La porción extracelular de los canales iónicos con compuerta de ligando contiene el sitio de unión al fármaco.
- 2. Receptores transmembrana acoplados a proteína G
- La porción extracelular de este receptor contiene el sitio de unión a ligandos y la porción intracelular interactúa con una proteína G
- Hay muchos tipos de proteínas G (p. ej., Gs, Gi, y Gq), pero todos los tipos están compuestos de tres subunidades proteínicas. La subunidad α se une a trifosfato de guanosina (GTP) y las subunidades β y γ anclan la proteína G en la membrana celular.
- Un efector común, activado por Gs e inhibido por Gi, es la adenililciclasa, que produce el segundo mensajero adenosina monofosfato cíclico (AMPc). El efector fosfolipasa C, cuando es activado por Gq, genera dos segundos mensajeros: inositol 1,4,5-trisfosfato (IP3) y diacilglicerol (DAG).
- Hay muchos tipos de proteínas G (p. ej., Gs, Gi, y Gq), pero todos los tipos están compuestos de tres subunidades proteínicas. La subunidad α se une a trifosfato de guanosina (GTP) y las subunidades β y γ anclan la proteína G en la membrana celular.
- La porción extracelular de este receptor contiene el sitio de unión a ligandos y la porción intracelular interactúa con una proteína G
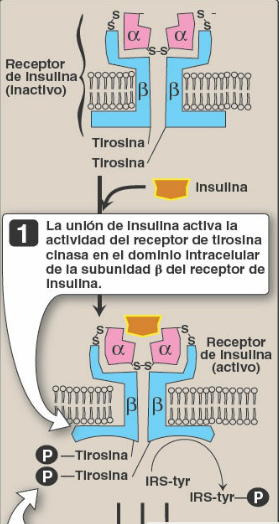
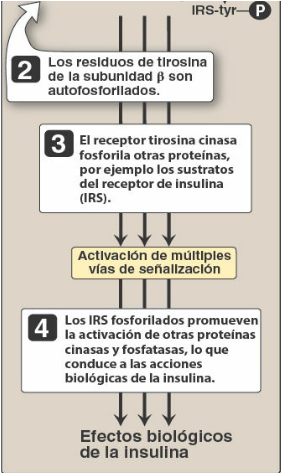
- 3. Receptores ligados a enzimas
- Esta familia de receptores sufre cambios conformacionales cuando es activada por un ligando, lo que resulta en una mayor actividad enzimática intracelular. Esta respuesta dura de minutos a horas.
- Cuando se activa, el receptor fosforila residuos de tirosina en sí mismo y en otras proteínas específicas. La fosforilación puede modificar sustancialmente la estructura de la proteína objetivo, con lo que actúa como un interruptor molecular.
- Esta familia de receptores sufre cambios conformacionales cuando es activada por un ligando, lo que resulta en una mayor actividad enzimática intracelular. Esta respuesta dura de minutos a horas.
- 4. Receptores intracelulares
- la cuarta familia de receptores difiere considerablemente de las otras tres en que el receptor es completamente intracelular y, por lo tanto, el ligando debe tener suficiente solubilidad lipídica para difundirse al interior de la célula para interactuar con el receptor.
- Los objetivos primarios de los receptores intracelulares activados son factores de transcripción en el núcleo de la célula que regulan la expresión génica. El efecto de los fármacos o los ligandos endógenos que activan los receptores intracelulares son proteínas estructurales, enzimas, ARN y ribosomas.
- la cuarta familia de receptores difiere considerablemente de las otras tres en que el receptor es completamente intracelular y, por lo tanto, el ligando debe tener suficiente solubilidad lipídica para difundirse al interior de la célula para interactuar con el receptor.
- 1. Canales iónicos transmembrana con compuerta de ligando
- Estos receptores pueden dividirse en cuatro familias
- Un receptor es cualquier molécula biológica a la que se une el fármaco y produce una respuesta medible.
- D. Características de la transducción de señal
- La transducción de señal tiene dos características importantes
- 1) la capacidad de amplificar señales pequeñas
- 2) mecanismos para proteger a la célula de una estimulación excesiva.
- 1. Amplificación de señal
- una característica de los receptores ligados a proteína G y ligados a enzimas es la capacidad de amplificar la intensidad de señal y la duración mediante el efecto de cascada de señal.
- La prolongación y amplificación adicionales de la señal inicial están mediadas por la interacción entre las proteínas G y sus respectivos objetivos intracelulares
- Se dice que los sistemas que exhiben esta conducta tienen receptores de repuesto(1).
- La prolongación y amplificación adicionales de la señal inicial están mediadas por la interacción entre las proteínas G y sus respectivos objetivos intracelulares
- una característica de los receptores ligados a proteína G y ligados a enzimas es la capacidad de amplificar la intensidad de señal y la duración mediante el efecto de cascada de señal.
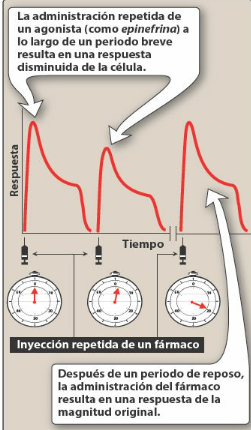
- 2. Desensibilización y regulación negativa de los receptores
- La administración continua de un agonista o antagonista a menudo conduce a cambios en la capacidad de respuesta del receptor.
- El receptor puede desensibilizarse debido a demasiada estimulación agonista, resultando en una respuesta disminuida, este fenómeno es conocido como taquifilaxia. Además, los receptores pueden internalizarse dentro de la célula haciendo que ya no esté disponible para interacción agonista adicional (regulación negativa).
- Durante esta fase de recuperación, se dice que los receptores que no responden son “refractarios”. La regulación al alta de los receptores puede hacer que las células sean más sensibles a los agonistas o más resistentes a los efectos del antagonista.
- El receptor puede desensibilizarse debido a demasiada estimulación agonista, resultando en una respuesta disminuida, este fenómeno es conocido como taquifilaxia. Además, los receptores pueden internalizarse dentro de la célula haciendo que ya no esté disponible para interacción agonista adicional (regulación negativa).
- La administración continua de un agonista o antagonista a menudo conduce a cambios en la capacidad de respuesta del receptor.
- La transducción de señal tiene dos características importantes
- A. El complejo fármaco-receptor
- Los “segundos mensajeros” son parte de la cascada de eventos que traducen la unión de un agonista en una respuesta celular.
- Un fármaco “agonista” se une a un sitio en una proteína receptora y lo activa para iniciar una serie de reacciones
- Los fármacos actúan como señales y los receptores actúan como detectores de señales.
- III. RELACIONES DOSIS-RESPUESTA
- Los fármacos agonistas simulan la acción del ligando endógeno para el receptor.
- La magnitud del efecto del fármaco depende de la sensibilidad del receptor y de la concentración en el sitio receptor que, a su vez, se determina tanto por la dosis administrada como por el perfil farmacocinético del mismo.
- A. Relación dosis graduada-respuesta
- A medida que aumenta la concentración de un fármaco, su efecto farmacológico también aumenta de forma gradual hasta que todos los receptores están ocupados.
- Graficar la magnitud de la respuesta frente a dosis en aumento de un fármaco produce una curva de dosis graduada-respuesta.
- 1. Potencia
- Es una medida de la cantidad del fármaco necesaria para producir un efecto.
- La concentración del fármaco que produce 50% del efecto máximo (EC50) a menudo se usa para determinar la potencia. Las preparaciones terapéuticas de los fármacos reflejan su potencia.
- Es una medida de la cantidad del fármaco necesaria para producir un efecto.
- 2. Eficacia
- Es la magnitud de respuesta que causa un fármaco cuando interactúa con un receptor. La eficacia depende del número de complejos de fármaco-receptor formados y de la actividad intrínseca del fármaco.
- La eficacia máxima de un fármaco (Emáx) asume que el fármaco ocupa todos los receptores y no se observa un aumento en la respuesta ante mayores concentraciones del fármaco.
- La eficacia es una característica más útil en clínica que la potencia, debido a que un fármaco que tiene mayor eficacia tiene un mayor beneficio terapéutico que uno que es más potente.
- La eficacia máxima de un fármaco (Emáx) asume que el fármaco ocupa todos los receptores y no se observa un aumento en la respuesta ante mayores concentraciones del fármaco.
- Es la magnitud de respuesta que causa un fármaco cuando interactúa con un receptor. La eficacia depende del número de complejos de fármaco-receptor formados y de la actividad intrínseca del fármaco.
- 1. Potencia
- Graficar la magnitud de la respuesta frente a dosis en aumento de un fármaco produce una curva de dosis graduada-respuesta.
- A medida que aumenta la concentración de un fármaco, su efecto farmacológico también aumenta de forma gradual hasta que todos los receptores están ocupados.
- B. Efecto de la concentración del fármaco sobre la unión a receptores
- La relación cuantitativa entre la concentración del fármaco y la ocupación del receptor aplica la ley de la Masa de acción a la cinética de la unión las moléculas del fármaco y del receptor.
- Al asumir que la unión de una molécula del fármaco no altera la unión de moléculas subsecuentes y aplicando la ley de la Masa de acción, puede expresarse matemáticamente la relación entre la fracción de receptores unidos y la concentración del fármaco(1).
- La relación cuantitativa entre la concentración del fármaco y la ocupación del receptor aplica la ley de la Masa de acción a la cinética de la unión las moléculas del fármaco y del receptor.
- C. Relación de la unión del fármaco con el efecto farmacológico
- La ley de Acción de masa puede aplicarse a la concentración del fármaco y a la respuesta asumiendo que se cumpla con las siguientes hipótesis
- 1) La magnitud de la respuesta es proporcional a la cantidad de receptores ocupados por el fármaco,
- 2) el Emáx (efecto máximo del fármaco) ocurre cuando se unen todos los receptores
- 3) una molécula del fármaco se une a solo una molécula del receptor.
- Muchos fármacos y la mayoría de los neurotransmisores pueden unirse a más de un tipo de receptor, con lo que causan tanto los efectos terapéuticos deseados como efectos adversos indeseables.
- Bibliografía: 1. Whalen K. Farmacología. 7ª Edición. Philadelphia. Editorial Wolters Kluwer. 2019. P 19-87.
- La ley de Acción de masa puede aplicarse a la concentración del fármaco y a la respuesta asumiendo que se cumpla con las siguientes hipótesis
- A. Relación dosis graduada-respuesta
- La magnitud del efecto del fármaco depende de la sensibilidad del receptor y de la concentración en el sitio receptor que, a su vez, se determina tanto por la dosis administrada como por el perfil farmacocinético del mismo.
- Los fármacos agonistas simulan la acción del ligando endógeno para el receptor.
- IV. ACTIVIDAD INTRÍNSECA
- La actividad intrínseca de un fármaco determina todavía más la capacidad para activar de forma parcial o total los receptores.
- Los fármacos pueden clasificarse de acuerdo con su actividad intrínseca y los valores de Emáx (efecto máximo del fármaco) resultantes.
- A. Agonistas totales
- Si un fármaco se une al receptor y produce una respuesta biológica máxima que simula la respuesta al ligando endógeno, se trata de un agonista total.
- Los agonistas totales se unen a un receptor, estabilizan el receptor en su estado activo y se dice que tienen una actividad intrínseca de uno.
- Si un fármaco se une al receptor y produce una respuesta biológica máxima que simula la respuesta al ligando endógeno, se trata de un agonista total.
- B. Agonistas parciales
- Los agonistas parciales tienen actividades intrínsecas mayores de cero pero menores de uno. Incluso cuando todos los receptores están ocupados, los agonistas parciales no pueden producir el mismo Emáx que un agonista total.
- Este potencial de los agonistas parciales para actuar tanto como agonista y como antagonista puede tener utilidad terapéutica.
- Los agonistas parciales tienen actividades intrínsecas mayores de cero pero menores de uno. Incluso cuando todos los receptores están ocupados, los agonistas parciales no pueden producir el mismo Emáx que un agonista total.
- C. Agonistas inversos
- Los agonistas inversos tienen una actividad intrínseca menor de cero, revierten el estado de activación de los receptores y ejercen el efecto farmacológico opuesto de los agonistas.
- D. Antagonista
- Un antagonista no tiene efecto sobre la función biológica en ausencia de un agonista, pero puede disminuir el efecto de un agonista cuando está presente.
- . 1. Antagonistas competitivos: si el antagonista se une al mismo sitio en el receptor que el agonista en una forma reversible, es “competitivo”.
- 2. Antagonistas irreversibles: los antagonistas irreversibles se unen de forma covalente al sitio activo del receptor, con lo que reducen de forma permanente el número de receptores disponibles al agonista.
- 3. Antagonistas alostéricos: un antagonista alostérico se une a un sitio (sitio alostérico) distinto al sitio de unión agonista y previene la activación del receptor por el agonista.
- 4. Antagonismo funcional: un antagonista puede actuar en un receptor completamente separado, iniciando efectos que son funcionalmente opuestos a los del agonista.
- Un antagonista no tiene efecto sobre la función biológica en ausencia de un agonista, pero puede disminuir el efecto de un agonista cuando está presente.
- A. Agonistas totales
- Los fármacos pueden clasificarse de acuerdo con su actividad intrínseca y los valores de Emáx (efecto máximo del fármaco) resultantes.
- La actividad intrínseca de un fármaco determina todavía más la capacidad para activar de forma parcial o total los receptores.
- V. RELACIÓN DOSIS-RESPUESTA CUANTAL
- Otra importante relación dosis-respuesta es aquella entre la dosis del fármaco y la proporción de una población de pacientes que responden a él. Estas respuestas se conocen como respuestas cuantales, debido a que, para cualquier individuo, ocurre ya sea el efecto deseado o no ocurre(1).
- Las curvas dosis-respuesta cuantales son útiles para determinar las dosis a las que responde la mayoría de la población.
- A. Índice terapéutico
- El índice terapéutico (IT) de un fármaco es la razón de la dosis que produce toxicidad en la mitad de la población (TD50) a la dosis que produce una respuesta clínicamente deseada o efectiva (ED50) en la mitad de la población.
- El IT es una medida de la seguridad del fármaco, debido a que un valor más grande indica un amplio margen entre las dosis que son efectivas y aquellas que son tóxicas.
- El índice terapéutico (IT) de un fármaco es la razón de la dosis que produce toxicidad en la mitad de la población (TD50) a la dosis que produce una respuesta clínicamente deseada o efectiva (ED50) en la mitad de la población.
- B. Utilidad clínica del índice terapéutico
- El índice terapéutico de un fármaco se determina usando estudios del fármaco y experiencia clínica acumulada. Estos suelen revelar un rango de dosis efectivas y un rango diferente de dosis tóxicas.
- Aunque se requieren valores elevados del índice terapéutico para la mayoría de los fármacos, algunos que tienen bajos índices terapéuticos se usan de forma sistemática para tratar enfermedades graves.
- 1. Warfarina (ejemplo de un fármaco con un índice terapéutico pequeño)
- A medida que se aumenta la dosis de warfarina, una mayor fracción de los pacientes responde hasta que, eventualmente, todos los pacientes responden.
- Sin embargo a mayores dosis de warfarina, ocurre anticoagulación que resulta en hemorragia en un pequeño porcentaje de pacientes.
- A medida que se aumenta la dosis de warfarina, una mayor fracción de los pacientes responde hasta que, eventualmente, todos los pacientes responden.
- 2. Penicilina (ejemplo de un fármaco con un gran índice terapéutico)
- Para fármacos como penicilina, es seguro y frecuente administrar dosis en exceso a lo que se requiere como mínimo para lograr una respuesta deseada sin el riesgo de efectos adversos(1).
- 1. Warfarina (ejemplo de un fármaco con un índice terapéutico pequeño)
- Aunque se requieren valores elevados del índice terapéutico para la mayoría de los fármacos, algunos que tienen bajos índices terapéuticos se usan de forma sistemática para tratar enfermedades graves.
- El índice terapéutico de un fármaco se determina usando estudios del fármaco y experiencia clínica acumulada. Estos suelen revelar un rango de dosis efectivas y un rango diferente de dosis tóxicas.
- A. Índice terapéutico
- Las curvas dosis-respuesta cuantales son útiles para determinar las dosis a las que responde la mayoría de la población.
- Otra importante relación dosis-respuesta es aquella entre la dosis del fármaco y la proporción de una población de pacientes que responden a él. Estas respuestas se conocen como respuestas cuantales, debido a que, para cualquier individuo, ocurre ya sea el efecto deseado o no ocurre(1).
- I. GENERALIDADES
Images and files in the map
Information
- Description
- Mind Map on FARMACOCINÉTICA Y FARMACODINAMIA, created by Johanna Morales on 04/01/2021.
- Created by
- Johanna Morales
- Views
- 75
- Rating