Mind map
PRINCIPIOS DE LA FARMACOTERAPIA; Farmacocinética e Interacciones fármaco-receptor y farmacodinamia
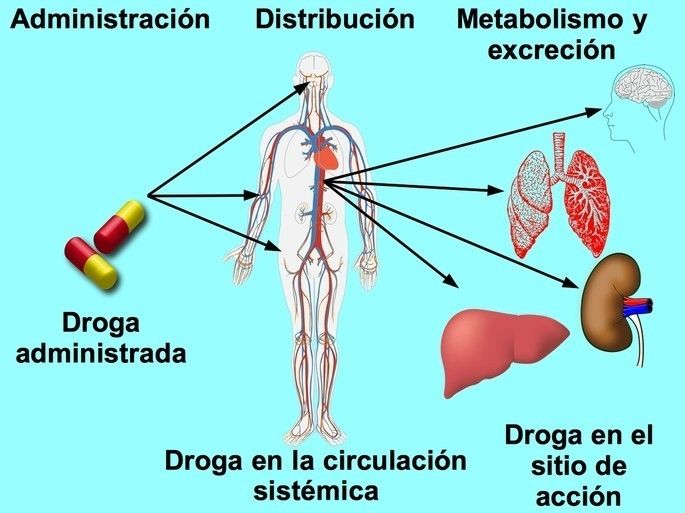
Map content
PRINCIPIOS DE LA FARMACOTERAPIA; Farmacocinética e Interacciones fármaco-receptor y farmacodinamia
FARMACOCINÉTICA
- I. Generalidades
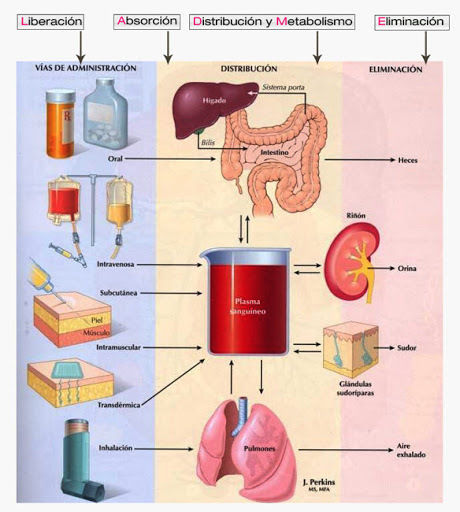
- Hay cuatro propiedades farmacocinéticas que determinan el inicio , la intensidad y duración de la acción farmacológica.
- 1. Absorción
- 2. Distribución
- 3. Metabolismo
- 4. Eliminación
- Al usar estos parámetros farmacológicos para diseñar un optimo tratamiento.
- Hay cuatro propiedades farmacocinéticas que determinan el inicio , la intensidad y duración de la acción farmacológica.
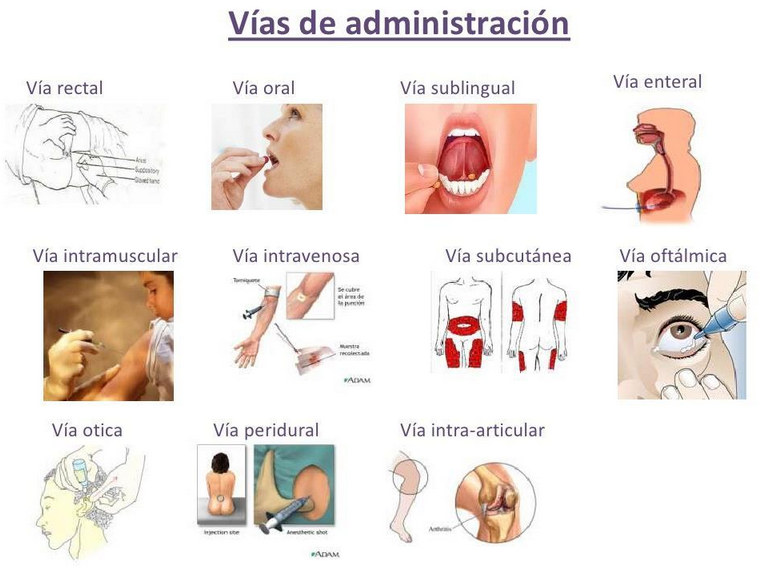
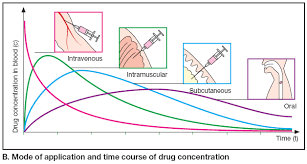
- II. Vías de administración del fármaco
- A. Enteral
- Es administrar un fármaco por la boca,es el método mas frecuente, conveniente y económico.Este puede tragarse, debajo de la lengua o entre las encías y la mejilla(1).
- 1. Oral
- Las toxicidades, sobre dosis de los fármacos orales pueden solucionarse fácilmente con antídotos.Sin embargo las vías involucradas son las más complicadas y el pH gástrico inactiva algunos medicamentos(1). Existe una amplia variedad de preparaciones orales como:
- a.Preparaciones con cubierta entérica:
- Es un recubrimiento químico que protege el medicamento del ácido gástrico, llevándolo al intestino que es menos ácido donde el recubrimiento se disuelve y libera el fármaco.
- b. Preparaciones de liberación extendida:
- Tienen recubrimientos especiales que controlan la liberación del fármaco, lo que permite una absorción más prolongada de la acción.
- Las formulaciones de liberación extendida son ventajosas para los fármacos con vida media breve.
- Por ejemplo la morfina oral es de 2 a 4 horas y debe administrarse seis veces al día para proporcionar alivio continuo del dolor .Sim embargo ,solo se requiere dos dosis cuando se usan tabletas de liberación extendida(1).
- a.Preparaciones con cubierta entérica:
- Las toxicidades, sobre dosis de los fármacos orales pueden solucionarse fácilmente con antídotos.Sin embargo las vías involucradas son las más complicadas y el pH gástrico inactiva algunos medicamentos(1). Existe una amplia variedad de preparaciones orales como:
- 2. Sublingual/bucal
- Implica la colocación del medicamento debajo de la lengua, incluye una facilidad de administración, absorción rápida, derivación del ambiente gastrointestinal agresivo y evitación del metabolismo de primer paso(1).
- 1. Oral
- Es administrar un fármaco por la boca,es el método mas frecuente, conveniente y económico.Este puede tragarse, debajo de la lengua o entre las encías y la mejilla(1).
- B. Parenteral
- Introduce los fármacos directamente en la circulación sistémica se usa para fármacos que se absorben de forma deficiente en las vías gastrointestinales o inestables.Se usa en pacientes inconscientes y en caso en que se requiere un inicio rápido de la acción(1).
- 1. Intravenosa(IV):
- Es útil para fármacos que no se absorben por vía oral,como el bloqueador neuromuscular.
- Permite un efecto rápido cuando se inyecta en forma de bolo,se administra a la circulación sistémica casi de inmediato.
- Es útil para fármacos que no se absorben por vía oral,como el bloqueador neuromuscular.
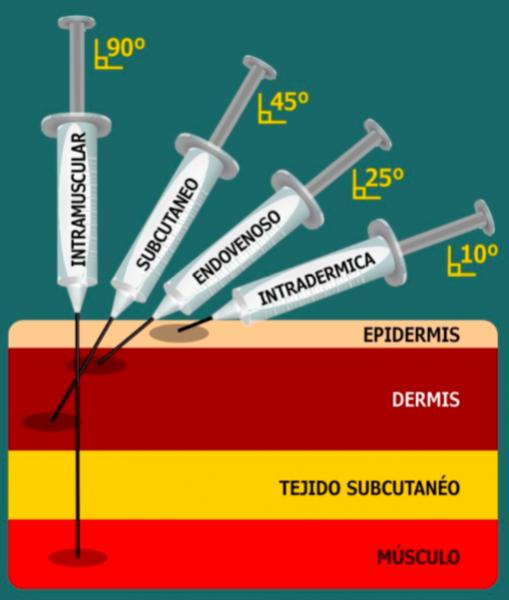
- 2. Intramuscular (IM):
- Los fármacos pueden estar en soluciones acuosas, que se absorben con rapidez,o en preparaciones de depósito especializadas que se absorben lentamente(1).
- Las preparaciones en depósito a menudo consiste en una suspensión de un fármaco en un vehículo no acuoso,como polietilengliocol.
- Los fármacos pueden estar en soluciones acuosas, que se absorben con rapidez,o en preparaciones de depósito especializadas que se absorben lentamente(1).
- 3. Subcutánea (SC):
- La inyección SC proporciona absorción a través de difusión simple y es más lenta que la vía IV, minimiza los riesgos de hemólisis o trombosis relacionados con la inyección IV(1).
- Esta vía no debe usarse con fármacos que causan irritación tisular, debido a que puede haber dolor intenso y necrosis.
- La inyección SC proporciona absorción a través de difusión simple y es más lenta que la vía IV, minimiza los riesgos de hemólisis o trombosis relacionados con la inyección IV(1).
- 4.Intradérmica (ID):
- Consiste en la inyección a la dermis, la capa más vascular de piel debajo de la epidermis.
- Los agentes para determinación diagnóstica y desensibilización suelen administrarse por esta vía
- Consiste en la inyección a la dermis, la capa más vascular de piel debajo de la epidermis.
- Otros
- 1. Inhalación oral y preparaciones nasales:
- Suministra con rapidez. a lo largo de una gran área de superficie de membranas mucosas de las vías respiratorias y el epitelio pulmonar.
- Es efectiva para pacientes con trastornos respiratorios, ya que el medicamento se administra directamente en el sitio de acción y se minimizan los efectos secundarios sistémicos(1).
- La vía nasal consiste en la administración de medicamentos directamente en la nariz y se usa con frecuencia para pacientes con rinitis.
- Es efectiva para pacientes con trastornos respiratorios, ya que el medicamento se administra directamente en el sitio de acción y se minimizan los efectos secundarios sistémicos(1).
- Suministra con rapidez. a lo largo de una gran área de superficie de membranas mucosas de las vías respiratorias y el epitelio pulmonar.
- 2. Intratecal/ intraventricular:
- La barrera hematoencefálica retrasa la absorción de los fármacos en el sistema nervioso central.
- Cuando se requiere de efectos locales y rápidos, se introduce los fármacos directamente en el líquido cefalorraquídeo.
- La barrera hematoencefálica retrasa la absorción de los fármacos en el sistema nervioso central.
- 3. Tópica:
- Se usa cuando se busca un efecto local del fármaco.
- 4. Transdérmica:
- Obtiene efectos sistémicos mediante la aplicación de medicamentos a la piel, mediante un parche transdérmico(1).
- La velocidad de absorción puede variar dependiendo de las características físicas de la piel , así como de la liposolubilidad del fármaco.
- Obtiene efectos sistémicos mediante la aplicación de medicamentos a la piel, mediante un parche transdérmico(1).
- 5. Rectal:
- Tiene la ventaja de prevenir la destrucción del fármaco en el ambiente gastrointestinal, también es útil si el fármaco induce el vómito o si el paciente está inconsciente(1).
- 1. Inhalación oral y preparaciones nasales:
- 1. Intravenosa(IV):
- Proporciona mejor control sobre la dosis del fármaco administrada al cuerpo.
- Sin embargo ,esta vía de administración es irreversible y causa dolor, miedo,daño local a los tejidos e infecciones.
- Introduce los fármacos directamente en la circulación sistémica se usa para fármacos que se absorben de forma deficiente en las vías gastrointestinales o inestables.Se usa en pacientes inconscientes y en caso en que se requiere un inicio rápido de la acción(1).
- A. Enteral
- III. Absorción de fármacos
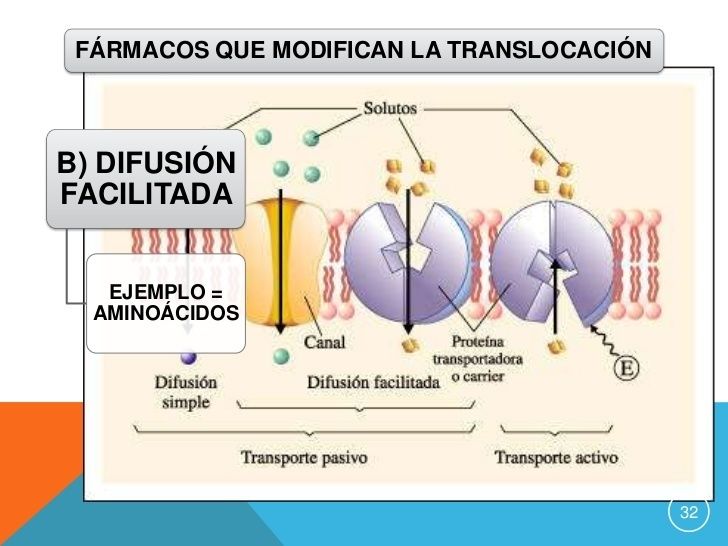
- A. Mecanismos de la absorción de fármacos a partir de la vía gastrointestinal.
- 1. Difusión pasiva:
- El fármaco se mueve de un área de alta concentración a una de menor concentración, no involucra a un transportador.
- La gran mayoría de los fármacos se absorbe mediante este mecanismo.
- Los fármacos hidrosolubles penetran la membrana celular a través de canales acuosos o poros.
- Los liposolubles se mueven sin problema a través de las membranas debido a la solubilidad en la membrana lipídica.
- 2. Difusión facilitada:
- Estas proteínas transportadoras transmembranas facilitan el paso de moléculas de gran tamaño,sufren cambios conformacionales(1).
- 3. Transporte activo:
- Es dependiente de energía, impulsado por la hidrólisis de adenosina trifosfato (ATP).
- Es capaz de mover los fármacos contra un gradiente de concentración de una región de baja concentración farmacológica a una de mayor concentración(1).
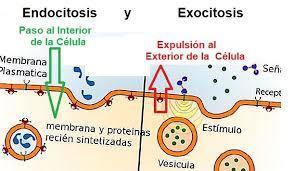
- 4. Endocitosis y exocitosis:
- Se usa para transportar fármacos de un tamaño excepcionalmente grande a través de la membrana celular.
- La endocitosis consiste en la membrana celular que rodea el fármaco y lo transporta al interior de la célula al atraer una vesícula llena del fármaco(1).
- Muchas células usan exocitosis para secretar sustancias fuera de la célula mediante un proceso similar de formación de vesículas(1).
- 1. Difusión pasiva:
- B. Factores que influyen sobre la absorción:
- 1.Efecto del pH sobre la absorción del fármaco:
- La mayoría de los fármacos son ácidos débiles o bases débiles.
- 2. Flujo de sangre al sitio de absorción:
- Los intestinos reciben mucho más flujo sanguíneo que el estómago, por lo que se favorece la absorción intestinal frente a la gástrica(1).
- 3. Área de superficie total disponible para absorción:
- Con una superficie rica en borde en cepillo, haciendo más eficiente la absorción del fármaco a lo largo del intestino.
- 4. Tiempo de contacto en la superficie de absorción:
- Cualquier cosa que retrase el transporte del fármaco del estómago al intestino retrasa la velocidad de absorción.
- 5. Expresión de glucoproteína P:
- Es una proteína de membrana responsable de transportar varias moléculas, lo que incluye fármacos, a través de membranas.
- Bombea fármacos fuera de las células, en áreas de alta expresión, la glucoproteína P reduce la absorción de fármacos también se relaciona con resistencia a múltiples fármacos(1).
- Es una proteína de membrana responsable de transportar varias moléculas, lo que incluye fármacos, a través de membranas.
- 1.Efecto del pH sobre la absorción del fármaco:
- C. Biodisponibilidad:
- Es la velocidad y grado al cual el fármaco administrado alcanza la circulación sistémica.
- 1. Determinación de biodisponibilidad:
- Se determina al comparar las concentraciones plasmáticas del fármaco después de una vía particular de administración(1).
- 2. Factores que influyen sobre la biodisponibilidad:
- En contraste con la administración IV, que otorga una biodisponibilidad de 100%, los fármacos administrados por vía oral a menudo pasan por metabolismo de primer paso(1).
- a. Metabolismo hepático de primer paso:
- El fármaco se metaboliza con rapidez en el hígado o en el intestino durante este paso inicial.
- El metabolismo de primer paso por el intestino o el hígado limita la eficacia de muchos medicamentos orales(1).
- Los fármacos con un metabolismo de primer paso alto deben recibirlo en dosis suficiente para asegurar que el fármaco alcance el sitio de acción deseado(1).
- El fármaco se metaboliza con rapidez en el hígado o en el intestino durante este paso inicial.
- b. Solubilidad del fármaco:
- Los fármacos muy hidrofílicos se absorben de forma deficiente debido a la incapacidad para cruzar las membranas celulares ricas en lípidos(1).
- c. Inestabilidad química:
- La penicilina G, es inestable en el pH de los contenidos gástricos,la insulina se destruyen en las vías gastrointestinales.
- d. Naturaleza de la formulación farmacológica:
- La absorción del fármaco puede verse alterada por factores que no están relacionados con la química del fármaco(1).
- El tamaño de la partícula, la forma de la sal, el recubrimiento entérico y la presencia de excipientes influyen sobre la facilidad de disolución y alteran la velocidad de absorción(1).
- La absorción del fármaco puede verse alterada por factores que no están relacionados con la química del fármaco(1).
- a. Metabolismo hepático de primer paso:
- En contraste con la administración IV, que otorga una biodisponibilidad de 100%, los fármacos administrados por vía oral a menudo pasan por metabolismo de primer paso(1).
- 1. Determinación de biodisponibilidad:
- Es la velocidad y grado al cual el fármaco administrado alcanza la circulación sistémica.
- D. Bioequivalencia y otros tipos de equivalencia
- Dos formulaciones farmacológicas son bioequivalentes si muestran una biodisponibilidad comparable.
- Tiempos similares para alcanzar concentraciones sanguíneas máximas.
- A. Mecanismos de la absorción de fármacos a partir de la vía gastrointestinal.
- V. Depuración farmacológica a través del metabolismo.
- Una vez que el fármaco entra al cuerpo, comienza el proceso de eliminación.
- Las tres vías principales de eliminación son el metabolismo hepático, la eliminación biliar y la excreción urinaria.
- A. Cinética del metabolismo:
- 1. Cinética de primer orden:
- Es la velocidad del metabolismo del fármaco y de eliminación es directamente proporcional a la concentración del fármaco libre(1).
- La cinética de primer orden también se conoce como cinética lineal.
- 2. Cinética de orden cero:
- Una cantidad constante del fármaco se metaboliza por unidad de tiempo.
- La tasa de eliminación es constante y no depende de la concentración del fármaco.
- 1. Cinética de primer orden:
- B. Reacciones del metabolismo del fármaco:
- 1. Fase I:
- El metabolismo puede aumentar, disminuir o no tener efecto alguno sobre la actividad farmacológica.
- Las reacciones de fase I suelen involucrar reducción, oxidación o hidrólisis.
- 2. Fase II:
- Esta fase consiste de reacciones de conjugación.
- Los conjugados farmacológicos altamente polares son excretados después por el riñón o en la bilis(1).
- 1. Fase I:
- Una vez que el fármaco entra al cuerpo, comienza el proceso de eliminación.
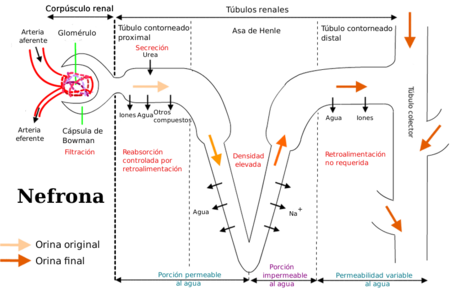
- VI. Depuración del fármaco por el riñón.
- A. Eliminación renal de un fármaco:
- 1. Filtración glomerular:
- Los fármacos entran al riñón a través de las arterias renales, que se dividen para formar un plexo capilar glomerular(1).
- El fármaco libre (no unido a albúmina) fluye a través de las hendiduras capilares en el espacio de Bowman como parte del filtrado glomerular(1).
- 2. Secreción tubular proximal:
- Los fármacos que no se transfirieron en el filtrado glomerular dejan los glomérulos a través de las arteriolas eferentes(1).
- La secreción ocurre sobre todo en los túbulos proximales por dos sistemas de transporte activo que requieren energía: uno para aniones y uno para cationes(1).
- Cada uno de estos sistemas de transporte muestra una baja especificidad y puede transportar muchos compuestos(1).
- 3. Reabsorción tubular distal:
- A medida que un fármaco se mueve hacia el túbulo contorneado distal, su concentración aumenta y excede la del espacio perivascular(1).
- 1. Filtración glomerular:
- A. Eliminación renal de un fármaco:
- IV. Distribución farmacológica
- Es el proceso mediante el cual un fármaco deja de forma reversible el torrente sanguíneo y entra al líquido extracelular y a los tejidos.
- A. Flujo de sangre:
- La velocidad del flujo de sangre a los capilares tisulares varía ampliamente, el flujo sanguíneo a los órganos ricos en vasos es mayor que a los músculos esqueléticos.
- B. Permeabilidad capilar:
- Se determina por la estructura capilar y por la naturaleza química del fármaco.
- La estructura capilar varía en términos de la fracción de la membrana basal expuesta por uniones de hendiduras entre las células endoteliales.
- C. Unión de fármacos a las proteínas plasmáticas y los tejidos:
- 1. Unión a proteínas plasmáticas:
- La unión reversible a proteínas plasmáticas aísla los fármacos en una forma no difundible y hace más lenta la transferencia fuera del compartimiento vascular(1).
- La albúmina es la principal proteína de unión al fármaco y puede actuar como un reservorio farmacológico.
- 2. Unión a las proteínas tisulares:
- Los reservorios tisulares pueden servir como una fuente del fármaco y prolongar sus acciones o causar toxicidad farmacológica local(1).
- 1. Unión a proteínas plasmáticas:
- D. Lipofilicidad:
- Los fármacos lipofílicos se mueven con facilidad a través de la mayoría de las membranas biológicas.
- E. Volumen de distribución:
- El Vd, se define como el volumen de líquido que se requiere para contener la totalidad del fármaco en el cuerpo a la misma concentración medida en el plasma.
- 1. Distribución en los compartimientos de agua en el cuerpo:
- El fármaco tiene el potencial de distribuirse en cualquiera de los tres compartimientos funcionales distintos de agua corporal o de quedar aislado en un sitio celular(1).
- a. Compartimiento plasmático:
- Si un fármaco tiene un alto peso molecular o está unido a una proteína, es demasiado grande para pasar a través de las uniones de hendidura de los capilares(1).
- Por lo tanto, queda atrapado de forma efectiva dentro del compartimiento plasmático.
- b. Líquido extracelular:
- Si un fármaco tiene bajo peso molecular pero es hidrofílico, puede pasar a través de las uniones de hendidura endoteliales de los capilares hacia el líquido intersticial(1).
- Los fármacos hidrofílicos no pueden moverse a través de las membranas lipídicas de las células para entrar en el líquido intracelular(1).
- c. Agua corporal total:
- Si un fármaco tiene un bajo peso molecular y tiene suficiente lipofilicidad, puede moverse hacia el intersticio a través de las uniones de hendidura(1).
- Y pasar a través de las membranas celulares hacia el líquido intracelular.
- Si un fármaco tiene un bajo peso molecular y tiene suficiente lipofilicidad, puede moverse hacia el intersticio a través de las uniones de hendidura(1).
- a. Compartimiento plasmático:
- El fármaco tiene el potencial de distribuirse en cualquiera de los tres compartimientos funcionales distintos de agua corporal o de quedar aislado en un sitio celular(1).
- 2. Determinación del Vd:
- El hecho de que la depuración farmacológica suela ser un proceso de primer orden permite el cálculo de Vd.
- Primer orden significa que una fracción constante del fármaco se elimina por unidad de tiempo.
- 3.Efecto del Vd en la vida media del fármaco:
- El Vd tiene una importante influencia en la vida media de un fármaco.
- Porque la eliminación del fármaco depende de la cantidad de medicamento que llega al hígado o al riñón por unidad de tiempo(1).
- 1. Distribución en los compartimientos de agua en el cuerpo:
- El Vd, se define como el volumen de líquido que se requiere para contener la totalidad del fármaco en el cuerpo a la misma concentración medida en el plasma.
- A. Flujo de sangre:
- Es el proceso mediante el cual un fármaco deja de forma reversible el torrente sanguíneo y entra al líquido extracelular y a los tejidos.
- VII. Excreción por otras vías.
- Puede ocurrir a través de los intestinos, la bilis, los pulmones y la leche materna, entre otros.
- Los fármacos que no se absorben en la administración oral de fármacos que se secretan en el intestino o en la bilis se excretan en las heces(1).
- La excreción de la mayoría de los fármacos en el sudor, la saliva, las lágrimas, el pelo y la piel solo ocurre en un grado reducido.
- Los fármacos que no se absorben en la administración oral de fármacos que se secretan en el intestino o en la bilis se excretan en las heces(1).
- A. Depuración corporal total:
- La depuración corporal total, CL total, es la suma de todas las depuraciones de los órganos que metabolizan fármacos y de los que los eliminan(1).
- El riñón es el principal órgano de excreción. El hígado contribuye a la depuración a través del metabolismo o la excreción en la bilis(1).
- La depuración corporal total, CL total, es la suma de todas las depuraciones de los órganos que metabolizan fármacos y de los que los eliminan(1).
- B. Situaciones clínicas que resultan en cambios en la vida media del fármaco:
- Cuando un paciente tiene una anormalidad que altera la vida media de un fármaco, se requiere ajustar la dosis(1).
- Pueden requerir una disminución en la dosis o intervalos de dosificación menos frecuentes.
- Cuando un paciente tiene una anormalidad que altera la vida media de un fármaco, se requiere ajustar la dosis(1).
- Puede ocurrir a través de los intestinos, la bilis, los pulmones y la leche materna, entre otros.
- VIII. Diseño y optimización del esquema de dosificación.
- La selección de un esquema depende de varios factores del paciente y del fármaco.
- Lo que incluye la rapidez con la que tienen que obtenerse las concentraciones terapéuticas de un fármaco.
- A. Esquemas de infusión continua:
- 1. Concentración plasmática de un fármaco después de infusión IV continua:
- a. Influencia de la velocidad de infusión sobre la concentración en estado estable:
- La concentración plasmática en estado estable (Css) es directamente proporcional a la velocidad de infusión.
- b. Tiempo hasta alcanzar la concentración farmacológica en estado estable:
- La concentración de un fármaco aumenta desde cero al inicio de la infusión hasta su nivel final en estado estable, Css.
- a. Influencia de la velocidad de infusión sobre la concentración en estado estable:
- 1. Concentración plasmática de un fármaco después de infusión IV continua:
- B. Esquemas de dosis fija/tiempo fijo:
- 1. Inyecciones IV múltiples:
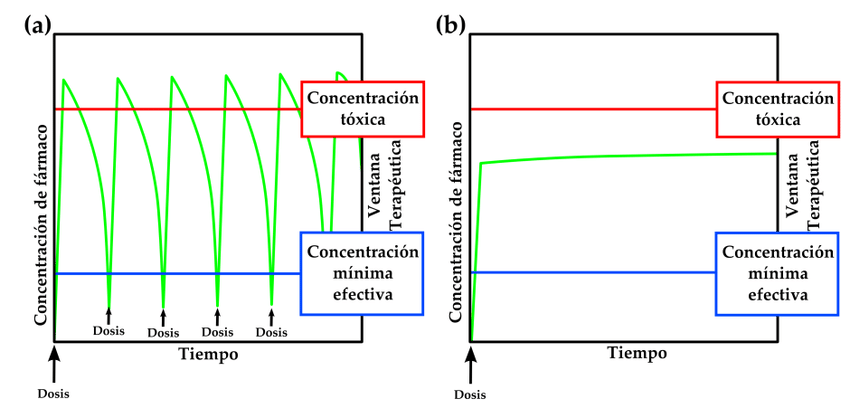
- Cuando un fármaco se administra de forma repetida a intervalos regulares, la concentración plasmática aumenta hasta que se alcanza un estado estable(1).
- a. Efecto de la frecuencia de dosificación:
- La administración repetida a intervalos regulares, la concentración plasmática de un fármaco oscila alrededor de una media(1).
- Usando dosis más reducidas a intervalos más breves se reduce la amplitud de las fluctuaciones en la concentración del fármaco(1).
- b. Ejemplo de consecución de un estado estable usando diferentes esquemas de dosificación:
- La curva B muestra la cantidad de fármaco en el cuerpo cuando se administra una unidad de un fármaco por vía IV
- Y se repite a un intervalo de dosificación que corresponde a la vida media del fármaco.
- La curva B muestra la cantidad de fármaco en el cuerpo cuando se administra una unidad de un fármaco por vía IV
- 2. Administraciones orales múltiples:
- En contraste con la inyección IV, los medicamentos pueden absorberse lentamente.
- Y la concentración plasmática del fármaco se ve influida tanto por la velocidad de absorción como por la velocidad de eliminación(1).
- En contraste con la inyección IV, los medicamentos pueden absorberse lentamente.
- 1. Inyecciones IV múltiples:
- C. Optimización de la dosis:
- 1. Dosis de mantenimiento:
- Se administran para mantener una Css dentro de la ventana terapéutica.
- Toma 4 a 5 vidas medias para que un fármaco alcance una Css.
- Se administran para mantener una Css dentro de la ventana terapéutica.
- 2. Dosis de carga:
- Se administra una dosis de carga del fármaco para alcanzar la concentración plasmática deseada con rapidez(1).
- Seguida por una dosis de mantenimiento para mantener el estado estable.
- Las desventajas incluyen aumento del riesgo de toxicidad y un mayor tiempo para que la concentración plasmática disminuya(1).
- Se administra una dosis de carga del fármaco para alcanzar la concentración plasmática deseada con rapidez(1).
- 3. Ajuste de la dosis:
- La cantidad de un fármaco administrada para un trastorno determinado se basa en un paciente promedio.
- El conocer los principios farmacocinéticos es útil para ajustar dosis que optimicen el tratamiento en un paciente determinado(1).
- Para fármacos con un rango terapéutico determinado, se miden las:
- Concentraciones del fármaco y la dosificación y la frecuencia se ajustan para obtener las concentraciones deseadas(1).
- 1. Dosis de mantenimiento:
- La selección de un esquema depende de varios factores del paciente y del fármaco.
- I. Generalidades
I. Generalidades.
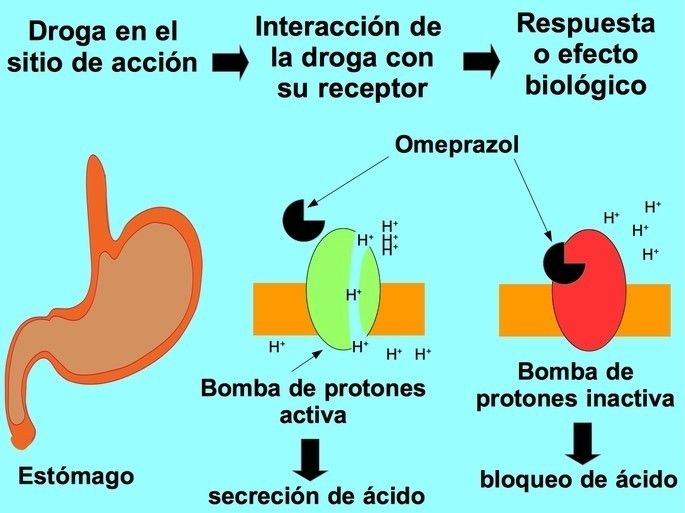
- La farmacodinamia describe las acciones de un fármaco en el cuerpo.
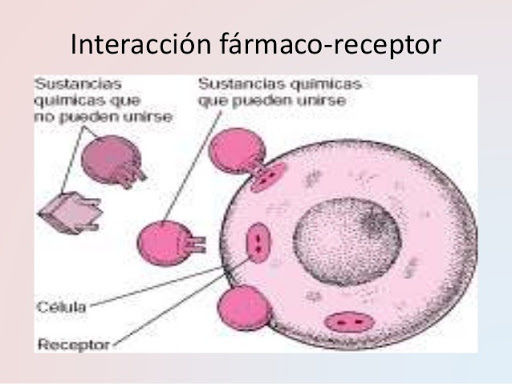
- Los fármacos ejercen efectos, tanto benéficos como dañinos, al interactuar con macromoléculas receptoras, que están presentes sobre o dentro de la célula(1).
II. Transducción.
- A. El complejo fármaco-receptor:
- Las células tienen muchos tipos diferentes de receptores, cada uno es específico para un agonista particular y produce una respuesta única.
- B. Estados de receptores :
- Existen receptores en al menos dos estados, inactivo (R) y activo (R*), que están en equilibrio reversible entre sí, por lo general favoreciendo el estado inactivo(1).
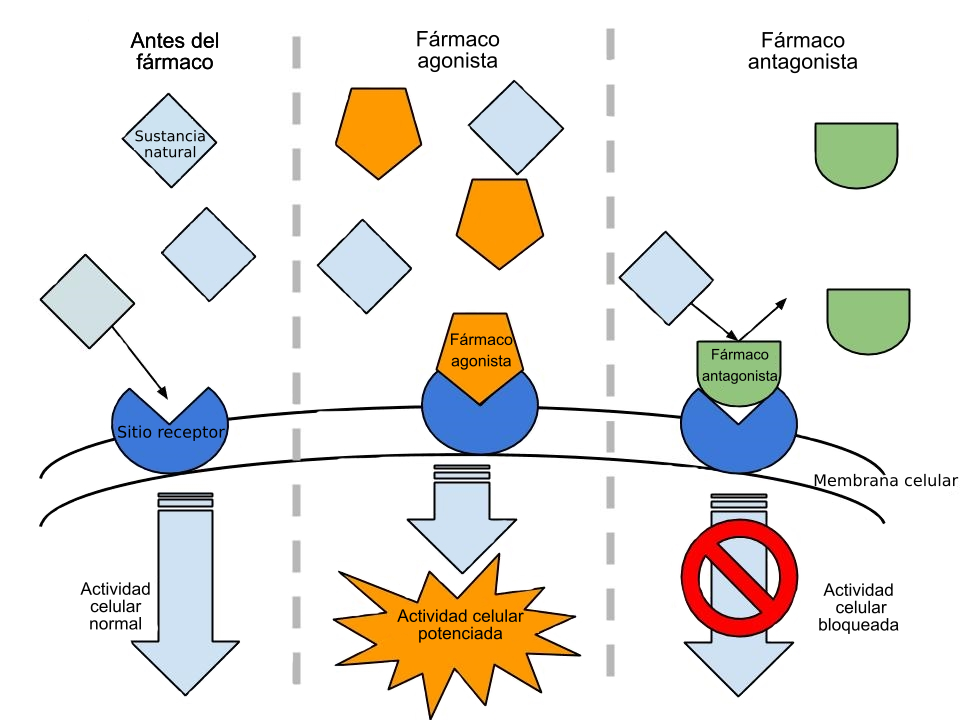
- Los agonistas, antagonistas y agonistas parciales son ejemplos de moléculas o ligandos que se unen al sitio de activación en el receptor y pueden afectar la fracción de R*(1).
- C. Principales familias de receptores:
- Un receptor se define como cualquier molécula biológica a la que se une el fármaco y produce una respuesta medible.
- Las enzimas, los ácidos nucleicos y las proteínas estructurales pueden actuar como receptores para fármacos o agonistas endógenos(1).
- 1. Canales iónicos transmembrana con compuerta de ligando:
- Este sitio regula la abertura del poro a través del cual los iones pueden fluir a través de las membranas celulares.
- Dependiendo del ion que se conduce, estos receptores median diversas funciones, lo que incluye neurotransmisión y contracción muscular(1).
- 2. Receptores transmembrana acoplados a proteína G:
- La porción extracelular de este receptor contiene el sitio de unión a ligandos y la porción intracelular interactúa (cuando se activa) con una proteína G(1).
- 3. Receptores ligados a enzimas:
- Esta familia de receptores sufre cambios conformacionales cuando es activada por un ligando, lo que resulta en una mayor actividad enzimática intracelular(1).
- Esta respuesta dura de minutos a horas.
- 4. Receptores intracelulares:
- Los objetivos primarios son los factores de transcripción en el núcleo de la célula que regulan la expresión génica(1).
- El receptor es completamente intracelular, el ligando debe tener suficiente solubilidad lipídica para difundirse al interior de la célula para interactuar con el recepto(1).
- Un receptor se define como cualquier molécula biológica a la que se une el fármaco y produce una respuesta medible.
- D. Características de la transducción de señal:
- 1. Amplificación de señal:
- Es la capacidad de amplificar la intensidad de señal y la duración mediante el efecto de cascada de señal(1).
- 2. Desensibilización y regulación negativa de los receptores:
- El receptor puede desensibilizarse debido a demasiada estimulación agonista, resultando en una respuesta disminuida(1).
- Este fenómeno, conocido como taquifilaxia.
- Bibliografía 1. Whalen , Karen. Farmacología. Septima ed.: Blooksmedicos.org; 2019. Recuperado de: https://utneduec-my.sharepoint.com/:b:/r/personal/webaez_utn_edu_ec/Documents/TEXTOS%20FARMACOLOG%C3%8DA/TB1-2019%20LIR%20Farmacologia%207a%20Edicion%202019%20Whalen.pdf?csf=1&web=1&e=zCMmHF
- Este fenómeno, conocido como taquifilaxia.
- El receptor puede desensibilizarse debido a demasiada estimulación agonista, resultando en una respuesta disminuida(1).
- 1. Amplificación de señal:
- A. El complejo fármaco-receptor:
III. Relaciones dosis-respuesta.
- A. Relación dosis graduada-respuesta:
- Cuando aumenta la concentración de un fármaco, su efecto farmacológico también aumenta de forma gradual(1).
- Hasta que todos los receptores están ocupados (el efecto máximo).
- 1. Potencia:
- Es una medida de la cantidad del fármaco necesaria para producir un efecto.
- 2. Eficacia:
- Es la magnitud de respuesta que causa un fármaco cuando interactúa con un receptor.
- La eficacia es una característica más útil en clínica que la potencia.
- Debido a que un fármaco que tiene mayor eficacia tiene un mayor beneficio terapéutico que uno que es más potente(1).
- Cuando aumenta la concentración de un fármaco, su efecto farmacológico también aumenta de forma gradual(1).
- B. Efecto de la concentración del fármaco sobre la unión a receptores:
- La relación cuantitativa entre la concentración del fármaco y la ocupación del receptor(1).
- Aplica la ley de la Masa de acción a la cinética de la unión las moléculas del fármaco y del receptor(1).
- La relación cuantitativa entre la concentración del fármaco y la ocupación del receptor(1).
- C. Relación de la unión del fármaco con el efecto farmacológico:
- La ley de Acción de masa puede aplicarse a la concentración del fármaco y a la respuesta asumiendo que se cumpla con las siguientes suposiciones:
- 1) La magnitud de la respuesta es proporcional a la cantidad de receptores ocupados por el fármaco.
- 2) el Emáx ocurre cuando se unen todos los receptores
- 3) una molécula del fármaco se une a solo una molécula del receptor.
- La ley de Acción de masa puede aplicarse a la concentración del fármaco y a la respuesta asumiendo que se cumpla con las siguientes suposiciones:
- A. Relación dosis graduada-respuesta:
IV. Actividad intrínseca.
- La actividad intrínseca de un fármaco determina todavía más la capacidad para activar de forma parcial o total los receptores(1).
- A. Agonistas totales:
- Es un fármaco que se une al receptor y produce una respuesta biológica máxima que simula la respuesta al ligando endógeno(1).
- B. Agonistas parciales:
- Tienen actividades intrínsecas mayores de cero pero menores de uno.
- C. Agonistas inversos:
- Los agonistas inversos tienen una actividad intrínseca menor de cero.
- Revierten el estado de activación de los receptores y ejercen el efecto farmacológico opuesto de los agonistas(1).
- Los agonistas inversos tienen una actividad intrínseca menor de cero.
- D. Antagonista:
- Los antagonistas se unen a un receptor con una alta afinidad pero poseen cero actividad intrínseca.
- 1. Antagonistas competitivos:
- El antagonista se une al mismo sitio en el receptor que el agonista en una forma reversible, es competitivo.
- Un antagonista competitivo interfiere con un agonista que se une a su receptor y mantiene el receptor en su estado inactivo(1).
- El antagonista se une al mismo sitio en el receptor que el agonista en una forma reversible, es competitivo.
- 2. Antagonistas irreversibles:
- Se unen de forma covalente al sitio activo del receptor, con lo que reducen de forma permanente el número de receptores disponibles al agonista(1).
- 3. Antagonistas alostéricos:
- Se une a un sitio (sitio alostérico) distinto al sitio de unión agonista y previene la activación del receptor por el agonista(1).
- 4. Antagonismo funcional:
- Puede actuar en un receptor completamente separado, iniciando efectos que son funcionalmente opuestos a los del agonista(1).
- Este antagonismo funcional también se conoce como antagonismo fisiológico.
- 1. Antagonistas competitivos:
- Los antagonistas se unen a un receptor con una alta afinidad pero poseen cero actividad intrínseca.
- A. Agonistas totales:
- La actividad intrínseca de un fármaco determina todavía más la capacidad para activar de forma parcial o total los receptores(1).
V. Relación dosis-respuesta cuantal.
- Se conocen como respuestas cuantales, debido a que, para cualquier individuo, ocurre ya sea el efecto deseado o no ocurre.
- A. Índice terapéutico:
- El IT es una medida de la seguridad del fármaco, debido a que un valor más grande indica un amplio margen entre las dosis que son efectivas y aquellas que son tóxicas(1).
- B. Utilidad clínica del índice terapéutico:
- El índice terapéutico de un fármaco se determina usando estudios del fármaco y experiencia clínica acumulada(1).
- En estos casos, el riesgo de experimentar efectos adversos no es tan grande como el riesgo de dejar la enfermedad sin tratar(1).
- El índice terapéutico de un fármaco se determina usando estudios del fármaco y experiencia clínica acumulada(1).
- A. Índice terapéutico:
- Es aquella entre la dosis del fármaco y la proporción de una población de pacientes que responden a él(1).
- Se conocen como respuestas cuantales, debido a que, para cualquier individuo, ocurre ya sea el efecto deseado o no ocurre.
INTERACCIONES FÁRMACO-RECEPTOR Y FARMACODINAMIA.