
Mind map
Osteogênese Imperfeita
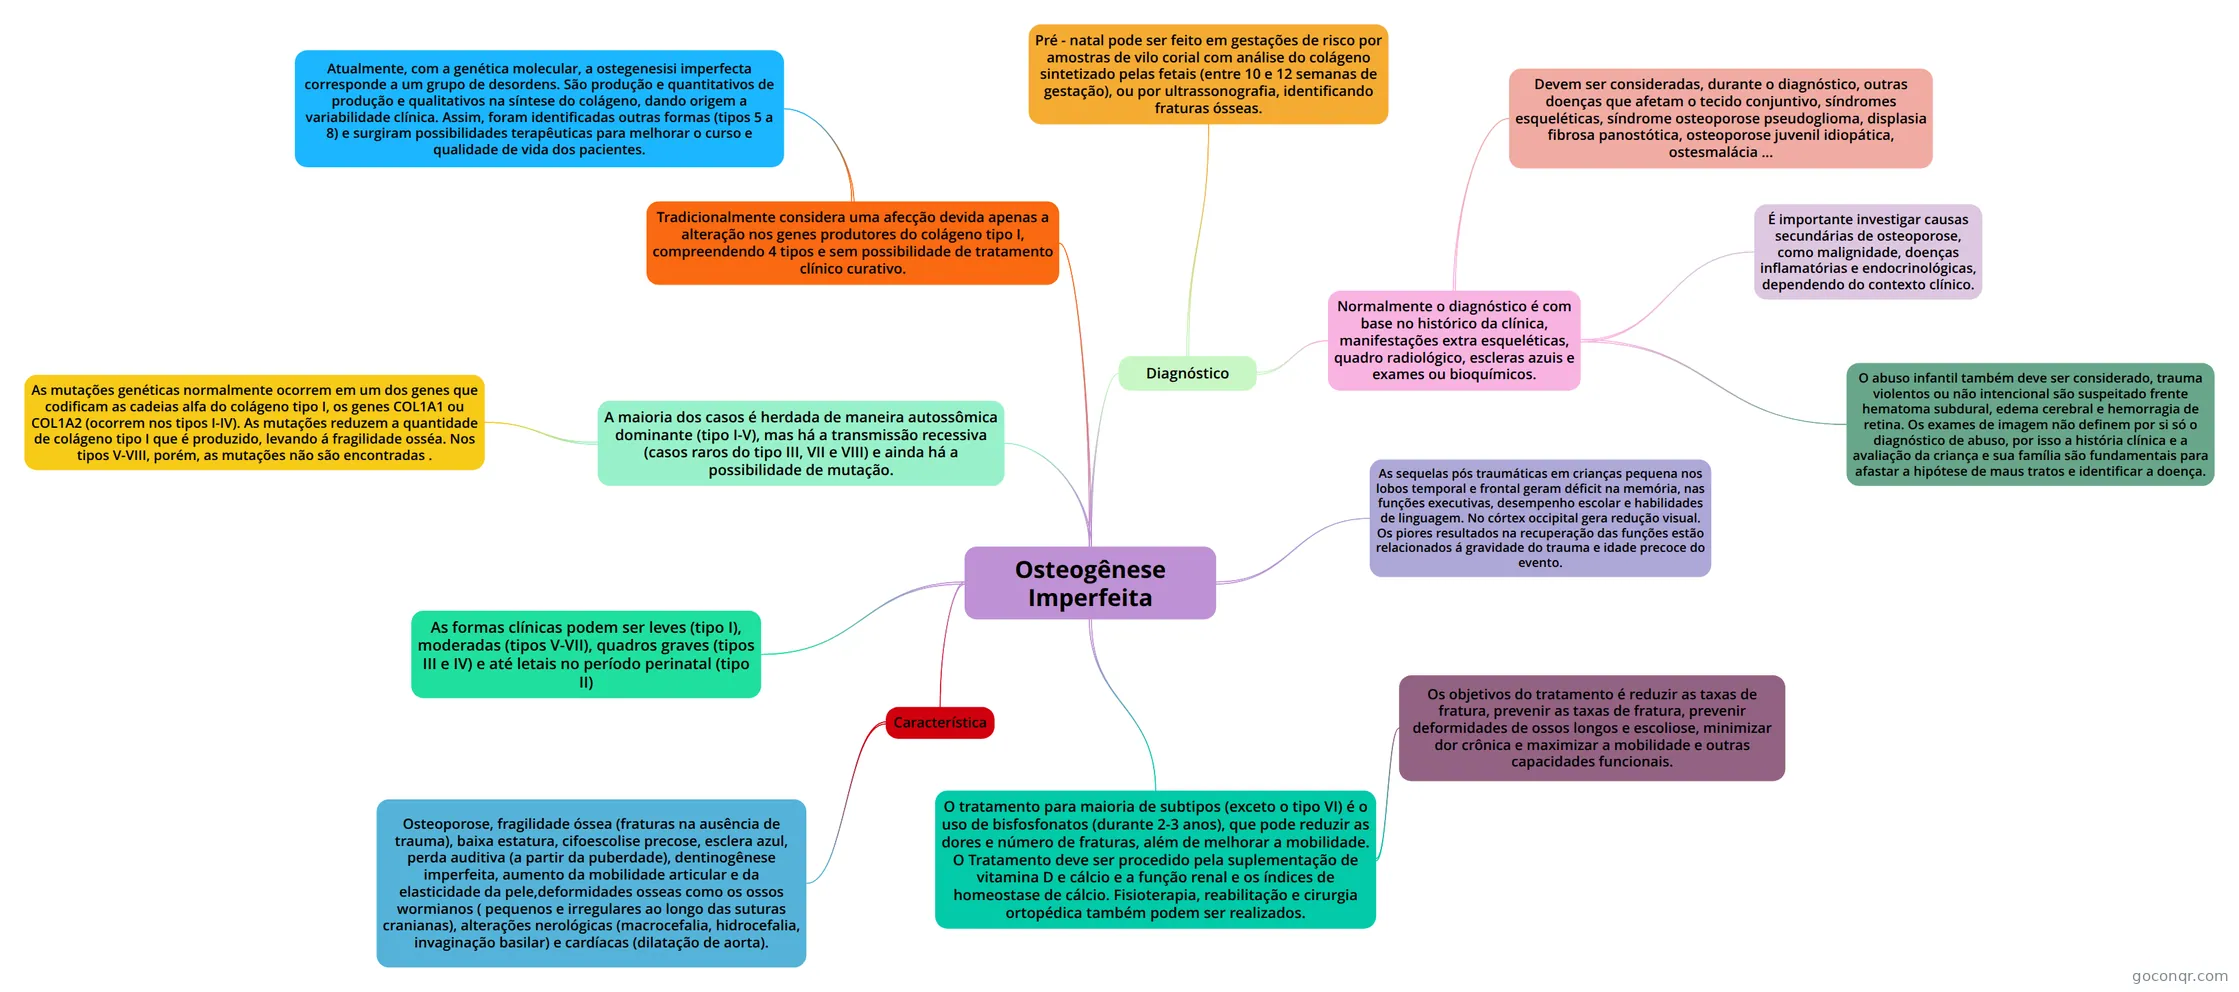
Mapa mental: osteogênese imperfeita
Map content
Osteogênese Imperfeita
O tratamento para maioria de subtipos (exceto o tipo VI) é o uso de bisfosfonatos (durante 2-3 anos), que pode reduzir as dores e número de fraturas, além de melhorar a mobilidade. O Tratamento deve ser procedido pela suplementação de vitamina D e cálcio e a função renal e os índices de homeostase de cálcio. Fisioterapia, reabilitação e cirurgia ortopédica também podem ser realizados.
- Os objetivos do tratamento é reduzir as taxas de fratura, prevenir as taxas de fratura, prevenir deformidades de ossos longos e escoliose, minimizar dor crônica e maximizar a mobilidade e outras capacidades funcionais.
As sequelas pós traumáticas em crianças pequena nos lobos temporal e frontal geram déficit na memória, nas funções executivas, desempenho escolar e habilidades de linguagem. No córtex occipital gera redução visual. Os piores resultados na recuperação das funções estão relacionados á gravidade do trauma e idade precoce do evento.
Característica
- Osteoporose, fragilidade óssea (fraturas na ausência de trauma), baixa estatura, cifoescolise precose, esclera azul, perda auditiva (a partir da puberdade), dentinogênese imperfeita, aumento da mobilidade articular e da elasticidade da pele,deformidades osseas como os ossos wormianos ( pequenos e irregulares ao longo das suturas cranianas), alterações nerológicas (macrocefalia, hidrocefalia, invaginação basilar) e cardíacas (dilatação de aorta).
As formas clínicas podem ser leves (tipo I), moderadas (tipos V-VII), quadros graves (tipos III e IV) e até letais no período perinatal (tipo II)
A maioria dos casos é herdada de maneira autossômica dominante (tipo I-V), mas há a transmissão recessiva (casos raros do tipo III, VII e VIII) e ainda há a possibilidade de mutação.
- As mutações genéticas normalmente ocorrem em um dos genes que codificam as cadeias alfa do colágeno tipo I, os genes COL1A1 ou COL1A2 (ocorrem nos tipos I-IV). As mutações reduzem a quantidade de colágeno tipo I que é produzido, levando á fragilidade osséa. Nos tipos V-VIII, porém, as mutações não são encontradas .
Tradicionalmente considera uma afecção devida apenas a alteração nos genes produtores do colágeno tipo I, compreendendo 4 tipos e sem possibilidade de tratamento clínico curativo.
- Atualmente, com a genética molecular, a ostegenesisi imperfecta corresponde a um grupo de desordens. São produção e quantitativos de produção e qualitativos na síntese do colágeno, dando origem a variabilidade clínica. Assim, foram identificadas outras formas (tipos 5 a 8) e surgiram possibilidades terapêuticas para melhorar o curso e qualidade de vida dos pacientes.
Diagnóstico
- Normalmente o diagnóstico é com base no histórico da clínica, manifestações extra esqueléticas, quadro radiológico, escleras azuis e exames ou bioquímicos.
- O abuso infantil também deve ser considerado, trauma violentos ou não intencional são suspeitado frente hematoma subdural, edema cerebral e hemorragia de retina. Os exames de imagem não definem por si só o diagnóstico de abuso, por isso a história clínica e a avaliação da criança e sua família são fundamentais para afastar a hipótese de maus tratos e identificar a doença.
- É importante investigar causas secundárias de osteoporose, como malignidade, doenças inflamatórias e endocrinológicas, dependendo do contexto clínico.
- Devem ser consideradas, durante o diagnóstico, outras doenças que afetam o tecido conjuntivo, síndromes esqueléticas, síndrome osteoporose pseudoglioma, displasia fibrosa panostótica, osteoporose juvenil idiopática, ostesmalácia ...
- Pré - natal pode ser feito em gestações de risco por amostras de vilo corial com análise do colágeno sintetizado pelas fetais (entre 10 e 12 semanas de gestação), ou por ultrassonografia, identificando fraturas ósseas.
- Normalmente o diagnóstico é com base no histórico da clínica, manifestações extra esqueléticas, quadro radiológico, escleras azuis e exames ou bioquímicos.
Information
- Description
- Fisioterapia Mind Map on Osteogênese Imperfeita, created by Gabi . on 13/09/2022.
- Created by
- Gabi .
- Views
- 0
- Rating