
la enfermedad de Pompe por déficit de GAA
Slides in this set (12)
-
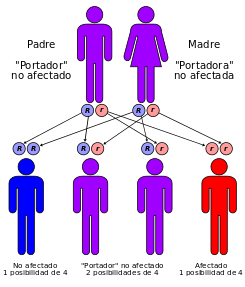
- Caption: Figura 1. Herencia de enfermedad
- Es también llamada glucogénesis tipo 2 o deficiencia de maltasa ácida, es una enfermedad congénita rara que se transmite de padres a hijos.
- Causada por la falla o deficiencia hereditaria en la producción de la enzima lisosomal alfa glucosidasa ácida(GAA).
-
- Esta enzima es necesaria para la degradación del glucógeno dentro de los lisosomas.
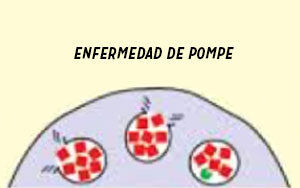
- Cuando no existe GAA, o la producción está disminuida, no pueden degradarse las moléculas de glucógeno y se van a cumulando en el lisosoma principalmente de las células musculares y del hígado
-
La enfermedad de Pompe infantil.
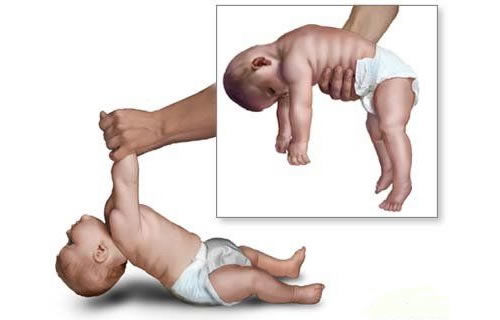
- Caption: Figura 2. Enfermedad de Pompe en infantes,imposibilidad de mantener su propio peso.
- Se manifiesta a los pocos meses de nacido con progresión rápida y peligrosa de signos y síntomas.. Suelen tener apariencia de bebe flojo e incapacidad para sostener su cabeza .
- Algunos de sus signos y síntomas son:
- dificultad para respirar.
- hígado agrandado.
- músculos faciales flácidos.
- debilidad muscular progresiva.
- reflejos pobres o ausentes.
-
La enfermedad de Pompe:juevenil o adulto.
- La variante tardía de la enfermedad de Pompe es el resultado de una deficiencia parcial de la enzima GAA y la acumulación del glucógeno no es tan rápida. El crecimiento del corazón que es frecuente en la forma infantil, no es habitual en esta variante y los individuos afectados generalmente no experimentan fallas cardiacas.
- Las personas presentan:
- debilitamiento de los músculos del cuello y hombro.
- dificultad de masticar y tragar.
- pérdida de reflejo en los tendones.
-
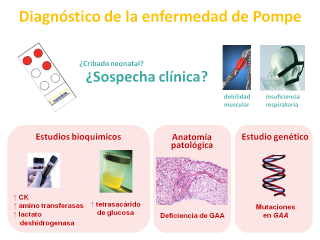
- Caption: Figura 3. Confirmación de la Enfermedad de Pompe.
- La confirmación de diagnóstico de la enfermedad de Pompe requiere una determinación cuantitativa de la actividad de la enzima GAA, habitualmente en sangre o tejido. Los bebés con el trastorno prácticamente no tienen actividad de GAA detectable, mientras que la actividad de los niños y adultos oscila entre indetectable y aproximadamente el 30% de lo normal.
-
Características en bebes y adultos:
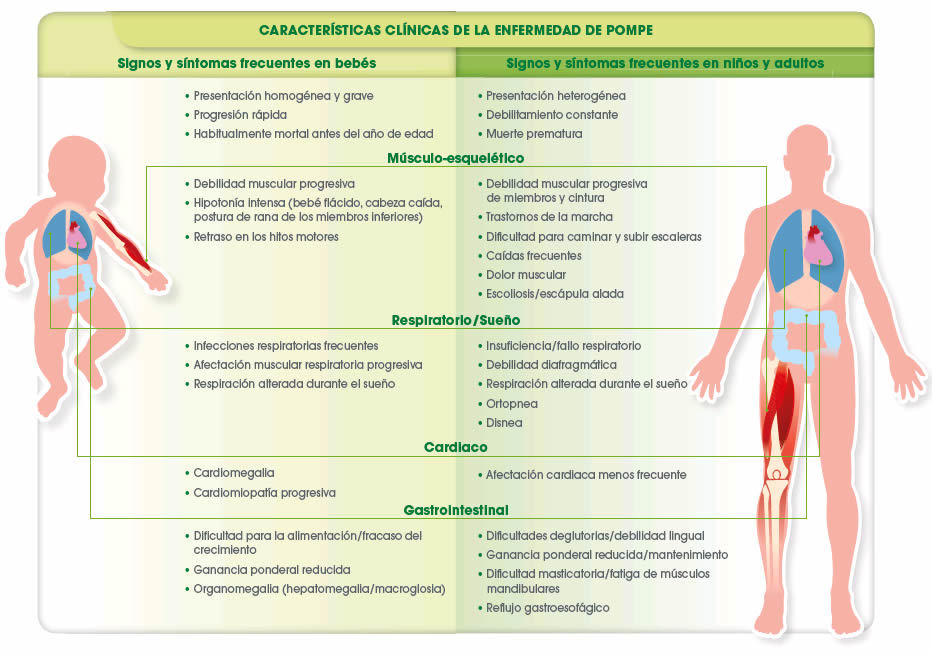
- Caption: Figura 4.Enfermedad de Pompe :Características en ambas formas.
-
Glucógeno y GAA en las células.
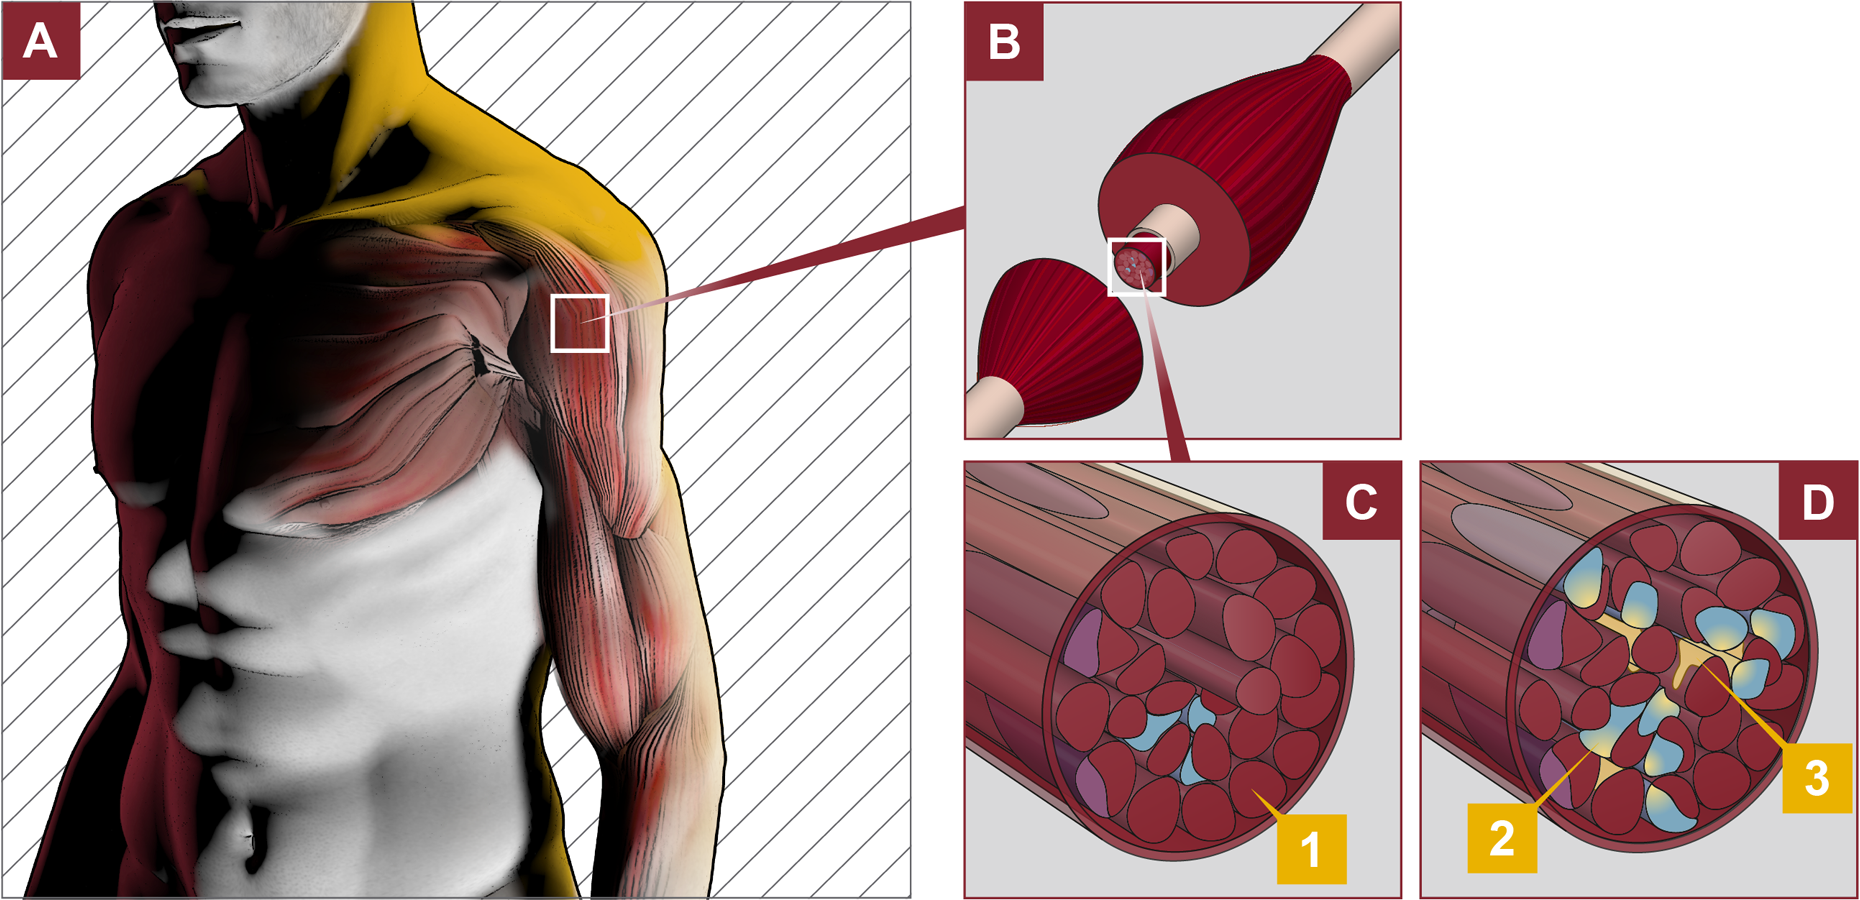
- Caption: Figura 5. Acumulación de glucógeno en las células por falta de GAA.
- A: Músculo esquelético.
- .B: haz de fibras musculares.
- C: Degradación normal de glucógeno mediante GAA en las células musculares.
- D: Daño muscular producido por el depósito de glucógeno debido a la ausencia de GAA.
-
- entender los mecanismos biológicos y propiedades de la enzima GAA,hicieron posible desarrollar un tratamiento de reemplazo enzimático (TRE),así la persona afectada con la enfermedad de Pompe,recibe regularmente una cantidad de la enzima deficiente alfa glucosidasa GAA, utilizando una forma genéticamente modificada de la enzima.
- La terapia enzimática se administra por vía intravenosa. La enzima es transportada hasta los músculos y descompone el glucógeno que provocas los daños cuando se acumula en las células.
- El objetivo principal es mejorar la función de los músculos esqueléticos y el cardiaco.
-
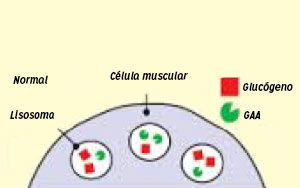
- Caption: figura 6: célula sin enfermedad
- Caption: figura 7: célula con déficit de GAA,
-
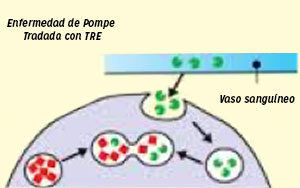
- Caption: figura 8: reemplazo enzimático.
-
- Van der Ploeg AT, Reuser AJ. Enfermedad de Pompe, Lancet 2008;372.
- Winchester B, Bale D, Bodamer OA, Cailaud C, Cooper A. Methods for a prompt and reliable laboratory diagnosis of Pompe disease: internacional consensus meeting.Mol Genet Metab 2008;93:275-281.
- Joan Fletcher. A guide to infantile pompe disease. ASSociation for Glycogen Storage Disease. UK London;2013.
Information
- Description
- Originada por un problema genético que se manifiesta en la escasa o nula producción de la enzima denominada alpha-glucosidasa o maltasa ácida.
- Created by
- aida Gómez · Oct 2017
- Updated
- Oct 28, 2017
- Views
- 158
- Tags
- Rating