
Mind map
Sindrome nefritico
Map content
Sindrome nefritico
s una constela-ción de manifestaciones clínicas causadas por un proceso inflamatorio en el glomérulo. Produce disminución de la filtración glomerular, con retención de sodio y agua.
- puede ocurrir como un proceso renal aislado o como parte de una enfermedad sistémica o hereditaria.
Clinica
- El comienzo de un SN agudo puede ser brus-co (el paciente refiere fiebre, cefalea y dolor abdominal) o progresivo con edema perifé-rico, ganancia de peso y astenia. El síntoma prínceps es la hematuria, que puede acompañarse o no de oliguria.
- Los hallazgos más característicos son el ede-ma periférico y la HTA. El edema y la HTA sistémica son secundarios a la expansión del volumen.
- La hematuria glomerular se describe como marrón, té o color coca-cola
- mientras que la urológica se describe como roja con coágulos
- etiología sistémica o heredi-taria del SN son: en la piel, presencia de rash típico en ala de mariposa (lupus eritematoso sistémico), lesiones elevadas palpables purpú-ricas (vasculitis, entre las que se encuentra la púrpura de Schönlein-Henoch y angioquera-tomas presentes en la enfermedad de Fabry)
- y en articulaciones, artritis, hiperelasticidad, rigidez, que pueden indicar la presencia de una enfermedad reumática, colagenosis o vas-culitis.
- La encefalopatía hipertensiva es una complicación infrecuente pero grave. Existen tipos de GNAPE subclínicos, que se caracterizan por hematuria microscópica
- etiología sistémica o heredi-taria del SN son: en la piel, presencia de rash típico en ala de mariposa (lupus eritematoso sistémico), lesiones elevadas palpables purpú-ricas (vasculitis, entre las que se encuentra la púrpura de Schönlein-Henoch y angioquera-tomas presentes en la enfermedad de Fabry)
- La pregunta sobre ante-cedente cercano de fiebre, infección del tracto respiratorio superior o de la piel es obligada, y si la respuesta es positiva nos orienta a una glomerulonefritis aguda postestreptocócica o postinfecciosa.
- Triada de Sx Nefritico: Hematuria, HTA, EDEMA
- mientras que la urológica se describe como roja con coágulos
- Tratamiento
- No hay un tratamiento específico para la GNAPE. Si se detecta el EGA, se debe tratar para erradicarlo de la faringe. Se inicia con una dosis de furosemida de 1mg/kg, con un máximo de 40mg16. Si hay hipercaliemia, se utilizan la restricción de potasio de la dieta y las resinas de intercambio iónico. Aunque es infrecuente, los pacientes pueden presentar encefalopatía hipertensiva, en esos casos se debe proceder a reducir la presión arterial, como en las urgencias hipertensivas, de forma lenta.
- El comienzo de un SN agudo puede ser brus-co (el paciente refiere fiebre, cefalea y dolor abdominal) o progresivo con edema perifé-rico, ganancia de peso y astenia. El síntoma prínceps es la hematuria, que puede acompañarse o no de oliguria.
Etiologias
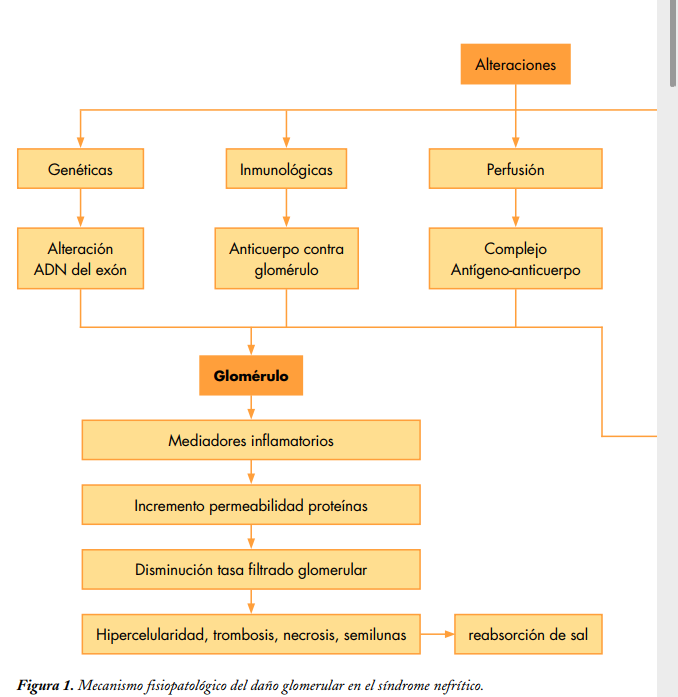
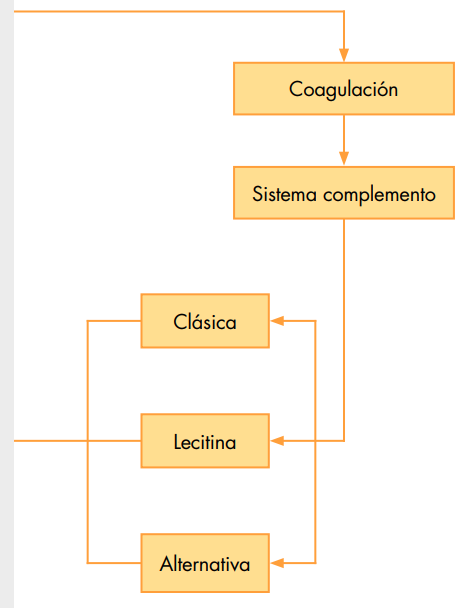
- El SN es secundario a la inflamación del glomérulo. El daño glomerular puede ser el resultado de alteraciones genéticas, inmuno-lógicas, en la perfusión o en la coagulación y sistema de complemento
- Los mecanismos mediados por anticuerpos son de 2 tipos: anticuerpos contra los com-ponentes de la estructura del glomérulo (p. ej., en la enfermedad de Wegener contra la membrana basal) o complejos antígeno-anticuerpo que se escapan al sistema retículo endotelial y que, a su vez, se depositan en el glomérulo (nefropatía IgA), o bien mediante la interacción antígeno-anticuerpo in situ
- Una vez que han comenzado los sucesos, los mecanismos secundarios de daño glomerular comienzan con una cascada de mediadores inflamatorios que son los responsables del incremento de la permeabilidad a las proteínas y la disminu-ción del filtrado glomerular, y eso provoca las alteraciones estructurales del glomérulo, con hipercelularidad, trombosis, necrosis y for-mación de semilunas. Se produce un aumento de la reabsorción de sal en la nefrona distal, especialmente en el túbulo cortical y eso con-lleva una retención de líquidos y sal, con un sistema renina-angiotensina-aldosterona que funciona normalmente
- Los mecanismos mediados por anticuerpos son de 2 tipos: anticuerpos contra los com-ponentes de la estructura del glomérulo (p. ej., en la enfermedad de Wegener contra la membrana basal) o complejos antígeno-anticuerpo que se escapan al sistema retículo endotelial y que, a su vez, se depositan en el glomérulo (nefropatía IgA), o bien mediante la interacción antígeno-anticuerpo in situ
- El SN es secundario a la inflamación del glomérulo. El daño glomerular puede ser el resultado de alteraciones genéticas, inmuno-lógicas, en la perfusión o en la coagulación y sistema de complemento
Diagnostico
- Estudios urinarios La hematuria es fácilmente reconocible con un resultado positivo para sangre en la tira de orina o por la visión directa. La hematuria glomerular se acompaña con frecuencia de proteinuria. El rango de la proteinuria puede variar de bajo grado (< 500 mg/día) a proteinuria nefrótica (> 3.000 mg/día).
- La proteinuria se debe cuantificar en una orina de 24 h.
- Otras alternativas son los índices proteinuria/ creatinina en orina de una micción, que da una idea bastante aproximada de la magnitud del problema
- Los cilindros hemáticos son un hallazgo definitivo de afectación glomerular, aunque no se visualizan en todas las ocasiones. Pueden aparecer también cilindros granulosos e hialinos, sobre todo si la proteinuria es elevada. Una característica identificativa del sangrado glomerular son los hematíes dismórficos con protrusiones, burbujas y vesículas
- La velocidad de sedimentación globular y la proteína C reactiva están elevadas.
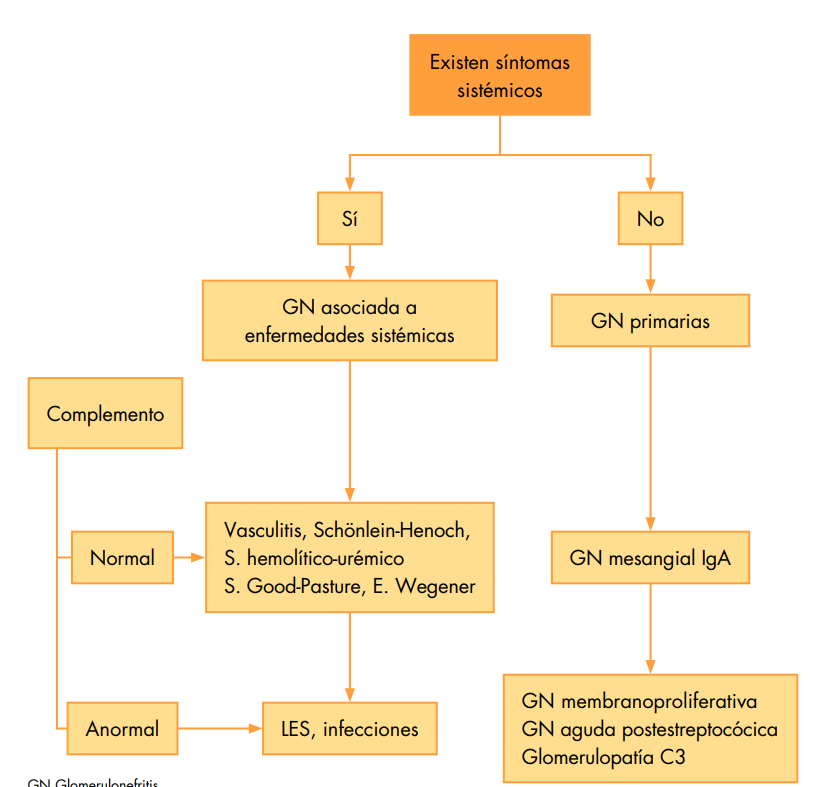
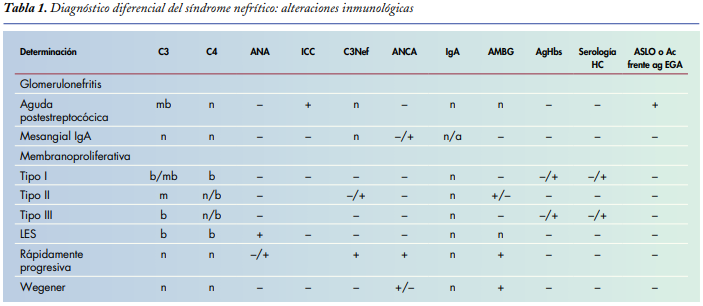
- Ante la sospecha de un SN, es obligado un estudio inmunológico que incluirá complemento y anticuerpos antinucleares (ANA). El C3, componente de vía clásica y alternativa y C4, componente de la vía clásica solo nos servirán para enfocar el trastorno; de esta forma, definiremos el SN con niveles normales de complemento y con niveles alterados
- Niveles bajos de C3 con niveles normales de C4 indican glomerulonefritis aguda postestreptocócica o postinfecciosa, o glomerulonefritis membranoproliferativa (GNMP)
- mientras que bajos niveles de ambos indican glomerulonefritis postinfecciosa, lupus eritematoso sistémico, GNMP asociada a hepatitis C tipo I o crioglobulinemia mixta
- La presencia de ANA positivos nos orienta hacia una enfermedad sistémica; en este caso, otros estudios inmunológicos a incluir serán: anti-ADN, anti-Sm y anti-Ro para el diagnóstico de enfermedades de colágeno, fundamentalmente el lupus eritematoso sistémico; anticuerpos perinucleares anticitoplasma de neutrófilos, y anticuerpos citoplasmáticos anticitoplasma de neutrófilo para el diagnóstico de vasculitis; anticuerpos antimembrana basal glomerular para descartar la enfermedad de Wegener o el síndrome de Googpasture
- La granulomatosis con poliangeitis (de Wegener) (GPA por sus siglas en inglés) es una enfermedad poco común y de causas inciertas. Es el resultado de una inflamación en los tejidos llamada inflamación granulomatosa e inflamación de los vasos sanguíneos (vasculitis), que pueden dañar tus sistemas de órganos vitales. Las zonas más comúnmente afectadas por la GPA incluyen los senos, los pulmones, y los riñones, pero cualquier zona puede verse afectada.
- El síndrome de Goodpasture, un subtipo de síndrome pulmonar-renal, es un síndrome autoinmunitario de hemorragia alveolar y glomerulonefritis causado por anticuerpos antimembrana basal glomerular (anti-MBG) circulantes
- La granulomatosis con poliangeitis (de Wegener) (GPA por sus siglas en inglés) es una enfermedad poco común y de causas inciertas. Es el resultado de una inflamación en los tejidos llamada inflamación granulomatosa e inflamación de los vasos sanguíneos (vasculitis), que pueden dañar tus sistemas de órganos vitales. Las zonas más comúnmente afectadas por la GPA incluyen los senos, los pulmones, y los riñones, pero cualquier zona puede verse afectada.
- Niveles bajos de C3 con niveles normales de C4 indican glomerulonefritis aguda postestreptocócica o postinfecciosa, o glomerulonefritis membranoproliferativa (GNMP)
- Ante la sospecha de un SN, es obligado un estudio inmunológico que incluirá complemento y anticuerpos antinucleares (ANA). El C3, componente de vía clásica y alternativa y C4, componente de la vía clásica solo nos servirán para enfocar el trastorno; de esta forma, definiremos el SN con niveles normales de complemento y con niveles alterados
- La velocidad de sedimentación globular y la proteína C reactiva están elevadas.
- La proteinuria se debe cuantificar en una orina de 24 h.
- Biopsia renal
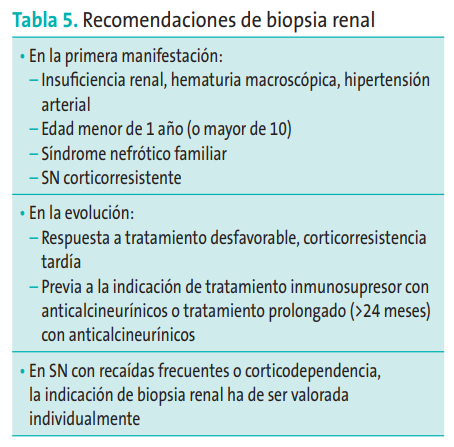
- . Las indicaciones absolutas de biopsia renal incluyen un deterioro rápido de la función renal por la sospecha de una glomerulonefritis rápidamente progresiva, insuficiencia renal establecida en la evolución, presencia de proteinuria superior a 1 g/1,73 m2 /día, persistencia de proteinuria y alteraciones inmunológicas no compatibles
- Estudios urinarios La hematuria es fácilmente reconocible con un resultado positivo para sangre en la tira de orina o por la visión directa. La hematuria glomerular se acompaña con frecuencia de proteinuria. El rango de la proteinuria puede variar de bajo grado (< 500 mg/día) a proteinuria nefrótica (> 3.000 mg/día).
Epidiomiologia
- Aunque la GNAPE continúa siendo la causa más común de SN en niños (80%), la mayoría de los casos se registran en los países en vías de desarrollo. Se estima que de los 470.000 nuevos casos anuales, el 97% se registra en estos países. La incidencia anual oscila entre 9,5 y 28,5 por 100.000 individuo
- El riesgo de GNAPE se ha incrementado en pacientes mayores (más de 60 años) y en los niños entre 5 y 12 años. Es muy infrecuente en los niños menores de 3 años. Puede aparecer de forma epidémica o esporádica. La incidencia de GNAPE después de una epidemia de infecciones por EGA es del 5 al 10% de los pacientes con faringitis y del 25% de los pacientes con infecciones cutáneas
- Aunque la GNAPE continúa siendo la causa más común de SN en niños (80%), la mayoría de los casos se registran en los países en vías de desarrollo. Se estima que de los 470.000 nuevos casos anuales, el 97% se registra en estos países. La incidencia anual oscila entre 9,5 y 28,5 por 100.000 individuo
Patogenesis
- la formación de inmunocomplejos debido al depósito de antígenos del estreptococo nefritogénico, entre las que se encuentra el serotipo 12, en el glomérulo. Se pensó que esa característica la confería la proteína M, pero se cree que hay 2 posibles antígenos estreptocócicos responsables basados en estudios realizados sobre biopsias
- el receptor de la plasmina (NAPlr), una enzima glucolítica que tiene actividad gliceraldehído 3 fosfato dehidrogenasa,
- la exotoxina B pirogénica estreptocócica una proteinasa de cisteína catiónica.
- el receptor de la plasmina (NAPlr), una enzima glucolítica que tiene actividad gliceraldehído 3 fosfato dehidrogenasa,
- la formación de inmunocomplejos debido al depósito de antígenos del estreptococo nefritogénico, entre las que se encuentra el serotipo 12, en el glomérulo. Se pensó que esa característica la confería la proteína M, pero se cree que hay 2 posibles antígenos estreptocócicos responsables basados en estudios realizados sobre biopsias
Sindrome Nefrotico
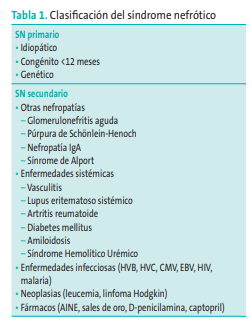
- El síndrome nefrótico (SN) es la glomerulopatía primaria más frecuente en Pediatría. SN es el término clínico que se aplica a enfermedades glomerulares caracterizadas por proteinuria (>40 mg/m2 /h), hipoalbuminemia (<2,5 g/dl), edema, dislipemia y alteraciones endocrinas
- Etiologia
- Epidemiologia
- El SN idiopático constituye el 90% de los SN en niños entre 2 y 12 años. La incidencia en población pediátrica menor de 16 años es 2-7 nuevos casos por 100 000 niños por año, siendo la prevalencia 15 casos por 100 000 niños. Se presenta preferentemente entre 2-8 años con máxima incidencia 3-5 años. En niños es dos veces más frecuente en varones, diferencia que no existe en adolescentes y adultos.
- Fisiopatologia
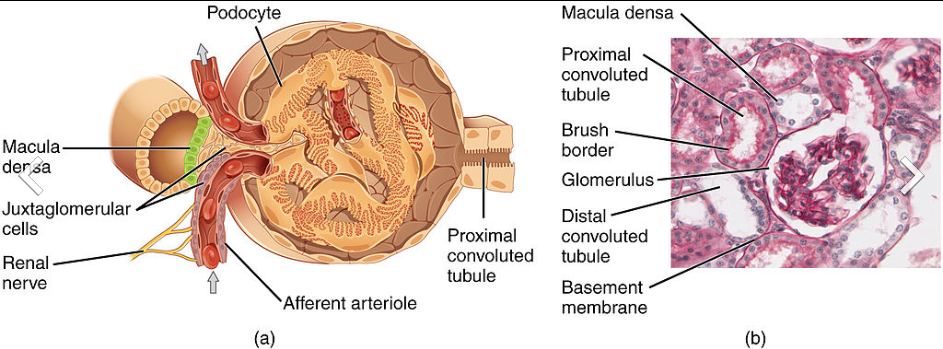
- En el glomérulo normal la barrera de filtración la conforman la membrana basal glomerular (MBG) y el diafragma de filtración entre los procesos pedicelares de los podocitos, células epiteliales viscerales que cubren la superficie externa de la membrana basal de las asas capilares glomerulares. La lesión del podocito y el diafragma de filtración es el factor clave de la proteinuria, bien por mecanismos imunológicos o genéticos, implicados de forma independiente o multifactorial.
- Las alteraciones de los linfocitos T, B y factores de permeabilidad vascular predominan en SN idiopático corticosensible con histología de enfermedad de cambios minimos (ECM) generando disfunción y/o desestructuración y pérdida de carga negativa de la MBG, aumento de permeabilidad endotelial, alteración del balance de fluidos, retención tubular de sodio y edema:
- Células T: alteraciones de las poblaciones linfocitarias, activación generalizada de T efectoras por desequilibrio con T reguladoras (CD4, CD25 y Fox3), secreción de citoquinas y anomalías moleculares de los linfocitos T. IL13 se asocia a sobreexpresión de CD80 en podocitos y proteinuria.
- Células B: podrían estar directamente implicadas a través de la secreción de inmunoglobulinas. A favor de esta hipótesis, algunos casos de SN remiten utilizando anticuerpos monoclonales anti-CD20 (rituximab) que producen depleción de células B.
- Factores circulantes de permeabilidad propuestos: factor de crecimiento vascular endotelial, IL-8, factor de necrosis tumoral alfa (TNF-α) y óxido nítrico producido por las células T y B.
- Células B: podrían estar directamente implicadas a través de la secreción de inmunoglobulinas. A favor de esta hipótesis, algunos casos de SN remiten utilizando anticuerpos monoclonales anti-CD20 (rituximab) que producen depleción de células B.
- Células T: alteraciones de las poblaciones linfocitarias, activación generalizada de T efectoras por desequilibrio con T reguladoras (CD4, CD25 y Fox3), secreción de citoquinas y anomalías moleculares de los linfocitos T. IL13 se asocia a sobreexpresión de CD80 en podocitos y proteinuria.
- Las alteraciones de los linfocitos T, B y factores de permeabilidad vascular predominan en SN idiopático corticosensible con histología de enfermedad de cambios minimos (ECM) generando disfunción y/o desestructuración y pérdida de carga negativa de la MBG, aumento de permeabilidad endotelial, alteración del balance de fluidos, retención tubular de sodio y edema:
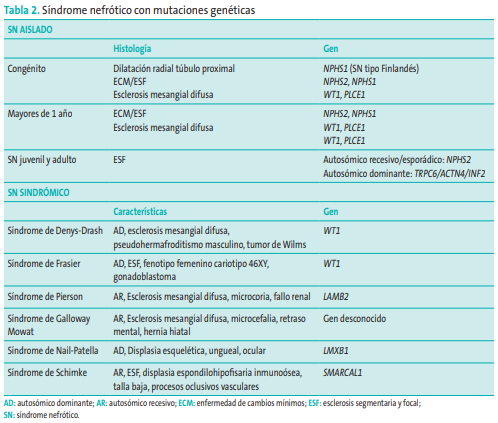
- Se identifican mutaciones en los genes que codifican las proteínas podocitarias a distintos niveles: a) proteínas podocitarias: nefrina (gen NPHS1), podocina (gen NPHS2), proteína que interactúa con el dominio citoplasmático de la molécula de adhesión CD2 (CD2AP), Receptor transitorio de potencial de canal de cationes subfamilia C, miembro 6 (gen TRPC6); b) proteínas de adhesión que conectan la base de los podocitos a la membrana, basal: laminina b2 (gen LAMB2); c) proteínas del citoesqueleto: α-actinina-4 (gen ACTN4), y d) factores de transcripción: gen del tumor de Wilms (WT1) y LAMX1B
- Las mutaciones de los genes NPHS1, NPHS2, WT1 y LAMB2 explican el 90% de los SN de comienzo en los tres primeros meses de vida y dos tercios de los SN con comienzo entre los 4 y los 12 meses de edad; no obstante, se han detectado a cualquier edad.
- SN congénito tipo finlandés (AR, cromosoma 19q13.1): la mayoría de SN congénitos. • Mutaciones del gen NPHS2 (cromosoma 1q25-q31): causa más frecuente de SN corticorresistente (SNCR) precoz autosómico recesivo y de más del 40% de SNCR familiar.
- Mutaciones en el gen PLCE1 (NPHS3) (AR cromosoma 10q23): codifica la fosfolipasa C épsilon, enzima podocitaria (PLCe1) causa de esclerosis mesangial difusa en el primer año de vida y herencia autosómica recesiva. • Esclerosis segmentaria focal familiar. Grupo heterogéneo con esclerosis segmentaria y focal (ESF) corticorresistente en la adolescencia o adulto joven.
- Síndrome de Denis-Drash y síndrome de Frasier (cromosoma 11p13): por mutación en factor WT1 crítico en el desarrollo renal y gonadal. • Síndrome de Pierson (cromosoma 3p21): alteraciones en laminina b2 expresada en membrana basal glomerular, retina, cristalino y sinapsis neuromusculares. Rápida evolución a insuficiencia renal. • Síndrome de Nail-Patella, síndrome de Galloway-Mowat y síndrome de Schimke.
- El síndrome de Denys-Drash se caracteriza por la asociación de esclerosis mesangial difusa (DMS), pseudohermafroditismo masculino con un cariotipo 46,XY, y nefroblastoma. La proteinuria se desarrolla después del nacimiento y es la responsable del síndrome nefrótico
- Los pacientes con el síndrome de Frasier presentan genitales externos femeninos normales y estrías gonadales, y tienen un cariotipo 46, XY. La nefropatía se presenta durante la infancia con proteinuria y síndrome nefrótico, y progresa a una enfermedad renal terminal en la adolescencia o la edad adulta
- El síndrome de Pearson es una rara enfermedad mitocondrial multisistémica, resultante de un defecto en la fosforilación oxidativa debido a deleción, o duplicación del ADN mitocondrial, se caracteriza por un cuadro de inicio en los primeros meses de vida, conociéndose solo algunos casos neonatales, caracterizado por una anemia sideroblástica refractaria con vacuolización de los precursores medulares, asociada a neutropenia y trombopenia en grado variable, y disfunción pancreática exocrina
- El síndrome de Nail-Patella es una alteración caracterizada por anomalías en las uñas, las rodillas, los codos y la pelvis. Estas características varían en intensidad entre los individuos afectados, incluso entre los miembros de una misma familia.
- El defecto genético exacto en el síndrome de Galloway Mowat aún no se ha descubierto. Sin embargo, las mutaciones en las proteínas de los podocitos, como la nefrina, la alfa-actinina 4 y la podocina, se asocian con proteinuria y síndrome nefrótico. Hay una expresión reducida de sinaptopodina, GLEPP1 y nefrina en el síndrome de Galloway-Mowat, pero estos son probablemente secundarios a la proteinuria, probablemente no a las proteínas mutadas en el síndrome de Galloway-Mowat
- El síndrome de Nail-Patella es una alteración caracterizada por anomalías en las uñas, las rodillas, los codos y la pelvis. Estas características varían en intensidad entre los individuos afectados, incluso entre los miembros de una misma familia.
- El síndrome de Pearson es una rara enfermedad mitocondrial multisistémica, resultante de un defecto en la fosforilación oxidativa debido a deleción, o duplicación del ADN mitocondrial, se caracteriza por un cuadro de inicio en los primeros meses de vida, conociéndose solo algunos casos neonatales, caracterizado por una anemia sideroblástica refractaria con vacuolización de los precursores medulares, asociada a neutropenia y trombopenia en grado variable, y disfunción pancreática exocrina
- Síndrome de Denis-Drash y síndrome de Frasier (cromosoma 11p13): por mutación en factor WT1 crítico en el desarrollo renal y gonadal. • Síndrome de Pierson (cromosoma 3p21): alteraciones en laminina b2 expresada en membrana basal glomerular, retina, cristalino y sinapsis neuromusculares. Rápida evolución a insuficiencia renal. • Síndrome de Nail-Patella, síndrome de Galloway-Mowat y síndrome de Schimke.
- Mutaciones en el gen PLCE1 (NPHS3) (AR cromosoma 10q23): codifica la fosfolipasa C épsilon, enzima podocitaria (PLCe1) causa de esclerosis mesangial difusa en el primer año de vida y herencia autosómica recesiva. • Esclerosis segmentaria focal familiar. Grupo heterogéneo con esclerosis segmentaria y focal (ESF) corticorresistente en la adolescencia o adulto joven.
- SN congénito tipo finlandés (AR, cromosoma 19q13.1): la mayoría de SN congénitos. • Mutaciones del gen NPHS2 (cromosoma 1q25-q31): causa más frecuente de SN corticorresistente (SNCR) precoz autosómico recesivo y de más del 40% de SNCR familiar.
- Las mutaciones de los genes NPHS1, NPHS2, WT1 y LAMB2 explican el 90% de los SN de comienzo en los tres primeros meses de vida y dos tercios de los SN con comienzo entre los 4 y los 12 meses de edad; no obstante, se han detectado a cualquier edad.
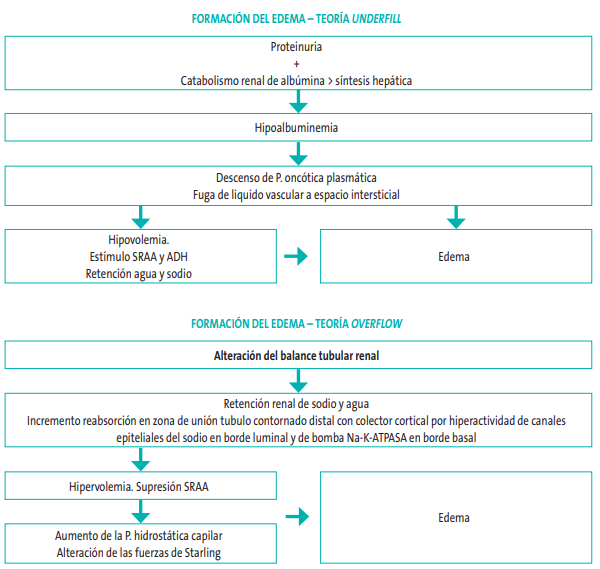
- Fisiopato dle edema
- La retención de sodio y el edema tradicionalmente se ha considerado secundario a la hipovolemia y activación del sistema renina-angiotensina-aldosterona (SRAA) (“Teoría Underfill”).
- Sin embargo, en la mayoría de los pacientes el mecanismo fundamental es la alteración del balance tubular renal (“Teoría Overflow”) que condiciona la retención del sodio, la expansión del volumen plasmático y la transudación de agua y solutos al intersticio
- Clinica
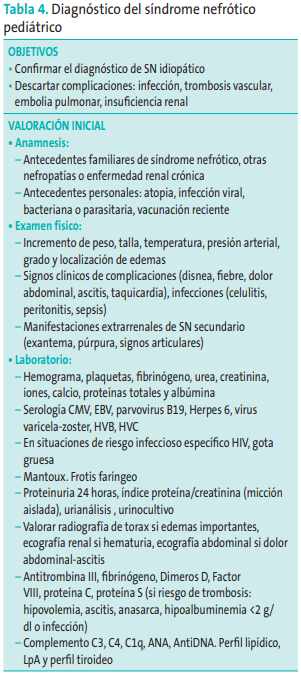
- La sintomatología del SN de cualquier causa es común: edema, proteinuria e hipoalbuminemia. En el SN idiopático la distribución del edema predomina en zonas de declive, significativo en cara y genitales. Signos menos frecuentes son hematuria (25%), hipertensión arterial (20%) e insuficiencia renal (3%), que se asocian con lesion renal subyacente
- La mayoría presentan derrame pleural sin disnea. La presencia de polipnea y/o hipoxemia obliga a descartar tromboembolismo pulmonar. No es común el edema pulmonar pero sí en pacientes que han recibido tratamiento con albúmina IV (en general contraindicada)
- El edema intestinal puede provocar diarrea. Los pacientes son más susceptibles a infecciones (especialmente neumococo) por disfunción inmune de células T y B, pérdida urinaria de inmunoglobulinas, complemento y properdina, con mayor riesgo de peritonitis primaria, celulitis, neumonía, meningitis y sepsis. Las alteraciones secundarias son dislipemia, hipercoagulabilidad y alteraciones tiroideas. Los niños pequeños tienen mayor riesgo de hipovolemia
- La mayoría presentan derrame pleural sin disnea. La presencia de polipnea y/o hipoxemia obliga a descartar tromboembolismo pulmonar. No es común el edema pulmonar pero sí en pacientes que han recibido tratamiento con albúmina IV (en general contraindicada)
- Diagnostico
- Proteinuria (>40 mg/m2 /h), hipoalbuminemia (<2,5 g/dl) y edemas son diagnósticos de SN. El examen físico descartará SN sindrómico por las características extrarrenales. Se realizará estudio de la función renal, lipidograma, función tiroidea, coagulación, hemograma e inmunoglobulinas para evaluar las alteraciones secundarias, así como serología viral, complemento y estudio de autoinmunidad para descartar SN secundario.
- Biopsia renal
- La histología más frecuente del SN idiopático es la enfermedad de cambios mínimos (ECM), definida por la ausencia de anomalías glomerulares al microscopio de luz y fusión difusa de los pedicelos de los podocitos en la microscopía electrónica. Esta lesión ultraestructural del podocito subyace en pacientes con SN típicamente corticosensible. Es la causa de SN en el 90% de los niños menores de diez años, el 50-70% de niños los mayores de esa edad y el 10-15% de los adultos.
- La inmunofluorescencia en la ECM suele ser negativa o con mínimos depósitos y la presencia de IgM o C1q empeora el pronóstico. La ECM se solapa con otras formas histológicas que tienen tendencia a ser menos corticosensibles: esclerosis segmentaria focal (ESF), nefropatía IgM, proliferación mesangial y más raramente glomerulonefritis membranosa y mesangiocapilar.
- La respuesta a corticoides y la evolución define las siguientes categorías de SN: • Según la respuesta a corticoides en la primera manifestación: – SN corticosensible: desaparece la proteinuria y se normaliza la albúmina plasmática en respuesta al tratamiento. – SNCR: persiste el SN clínico y/o bioquímico de SN a pesar de ocho semanas de tratamiento
- SN corticosensible con brote único o recaídas infrecuentes: máximo de dos recaídas en seis meses tras la manifestación inicial, o menos de tres en un año en cualquier momento evolutivo. – SN recaídas frecuentes: más de dos recaídas en seis meses tras la manifestación inicial, o más de tres en un año en cualquier momento evolutivo. – SN corticodependiente: dos o más recaídas al rebajar la dosis de prednisona a días alternos o recaída en las dos semanas siguientes a la supresión
- SN corticorresistente tardío: tras una de las recaídas no existe remisión, habiendo sido corticosensible en su manifestación inicial.
- Tratamiento
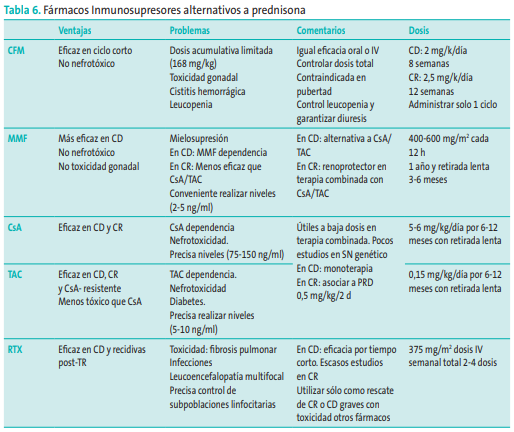
- El tratamiento general es fundamental para mejorar la sintomatología y prevenir complicaciones. La base del tratamiento farmacológico son los corticoides, indicados en la primera manifestación en todos los pacientes, excepto en SN congénito, familiar y sindrómico. Los inmunosupresores están indicados en casos de resistencia, dependencia o efectos secundarios de los corticoides, siendo los fármacos con mejores resultados y perfil de seguridad la ciclofosfamida (CFM), los anticalcineurínicos (ciclosporina [CsA] y tacrolimus [TAC]) y el micofenolato mofetilo (MMF)
- En el SN corticodependiente, el objetivo es disminuir el número de recaídas, prolongar el periodo de remisión y minimizar la toxicidad de los fármacos. Algunos pacientes pueden mantener remisión con dosis bajas de PRD alterna (<0,5 mg/kg) durante 1-2 años. Sin embargo, ante efectos secundarios o recurrencia de recaídas, en nuestra experiencia la CFM oral es el primer fármaco de elección, reconsiderando esta opción en niños con riesgo de fallo terapéutico o toxicidad: niños menores de tres años, ESF, grave corticodependencia y preadolescentes
- Tratamiento de ESF recurente postrasplante: entre el 30 y el 50% de los niños con SNCR sin mutaciones genéticas muestran recurrencia de la proteiuria postrasplante y desarrollo de ESF en el injerto. La proteinuria puede aparecer en las 24 horas postrasplante en ausencia de lesión histológica. La recidiva en el injerto se presenta a pesar del tratamiento inmunosupresor postrasplante, con riesgo de pérdida del injerto en un 50%.
- Una citokina derivada de linfocitos T podría actuar como factor circulante pero también podría ser dependiente de linfocitos B, como queda documentado por la eficacia del tratamiento con Anti CD20 (rituximab) en el SN recurrente postrasplante. Más recientemente se han implicado el TNF-α y el receptor uroquinasa-soluble del activador de plasminógeno (suPAR), que induce activación de β3 integrina en la superficie del podocito, como mecanismo de la proteinuria
- Tratamiento sintomático Se inicia en fase aguda y se mantiene hasta que se alcanza remisión del SN. Es indispensable para prevenir las complicaciones, enlentecer la pérdida de función renal en el SN corticorresistente, evitar las complicaciones tromboembólicas y mejorar la calidad de vida de los pacientes.
- Actividad física diaria. Evitar el reposo en cama por aumentar el riesgo de trombosis y movilizar pacientes encamados.
- Dieta normoproteica (1-2 g/kg/día)
- Restricción de sodio y moderada de líquidos para alcanzar balance negativo hasta remisión de edemas. ClNa <1 mmol/kg/día o 35 mg/kg/día. Ingesta de líquidos en 24 horas = necesidades basales (400 ml/m2 / día) + 2/3 diuresis. No administrar fluidos intravenosos si no es estrictamente imprescindible (hipovolemia e hiponatremia sintomática, peritonitis). Restricción de líquidos pero no restricción de sodio si hiponatremia menor de 125 mmol/l.
- Diuréticos: indicados solo en caso de edema incapacitante y previa corrección de la hipovolemia, ya que favorecen la insuficiencia renal aguda y las complicaciones tromboembólicas al agravar la hipovolemia:
- Furosemida: 1-2 mg/kg/dosis: si compromiso respiratorio con edema pulmonar, tras la infusión de seroalbúmina y en SNCR con edemas refractarios a otros diuréticos.
- Amilorida: 0,5 a 0,7 mg/kg/día en dos tomas; espironolactona: 5 mg/kg/día en dos tomas. Ambos contraindicados en caso de alteración de la función renal
- Perfusión de albúmina solo en caso de SN congénito, hipovolemia clínica con taquicardia e hipotensión arterial, edemas incapacitantes o infecciones graves. Seroalbúmina al 20% pobre en sal, 0,5-1 g/kg IV en 2-4 horas, dos veces al día. Administrar furosemida en dosis de 0,5-1 mg/kg IV después de la perfusión.
- Amilorida: 0,5 a 0,7 mg/kg/día en dos tomas; espironolactona: 5 mg/kg/día en dos tomas. Ambos contraindicados en caso de alteración de la función renal
- Furosemida: 1-2 mg/kg/dosis: si compromiso respiratorio con edema pulmonar, tras la infusión de seroalbúmina y en SNCR con edemas refractarios a otros diuréticos.
- Diuréticos: indicados solo en caso de edema incapacitante y previa corrección de la hipovolemia, ya que favorecen la insuficiencia renal aguda y las complicaciones tromboembólicas al agravar la hipovolemia:
- Restricción de sodio y moderada de líquidos para alcanzar balance negativo hasta remisión de edemas. ClNa <1 mmol/kg/día o 35 mg/kg/día. Ingesta de líquidos en 24 horas = necesidades basales (400 ml/m2 / día) + 2/3 diuresis. No administrar fluidos intravenosos si no es estrictamente imprescindible (hipovolemia e hiponatremia sintomática, peritonitis). Restricción de líquidos pero no restricción de sodio si hiponatremia menor de 125 mmol/l.
- Dieta normoproteica (1-2 g/kg/día)
- Actividad física diaria. Evitar el reposo en cama por aumentar el riesgo de trombosis y movilizar pacientes encamados.
- El tratamiento general es fundamental para mejorar la sintomatología y prevenir complicaciones. La base del tratamiento farmacológico son los corticoides, indicados en la primera manifestación en todos los pacientes, excepto en SN congénito, familiar y sindrómico. Los inmunosupresores están indicados en casos de resistencia, dependencia o efectos secundarios de los corticoides, siendo los fármacos con mejores resultados y perfil de seguridad la ciclofosfamida (CFM), los anticalcineurínicos (ciclosporina [CsA] y tacrolimus [TAC]) y el micofenolato mofetilo (MMF)
- SN corticosensible con brote único o recaídas infrecuentes: máximo de dos recaídas en seis meses tras la manifestación inicial, o menos de tres en un año en cualquier momento evolutivo. – SN recaídas frecuentes: más de dos recaídas en seis meses tras la manifestación inicial, o más de tres en un año en cualquier momento evolutivo. – SN corticodependiente: dos o más recaídas al rebajar la dosis de prednisona a días alternos o recaída en las dos semanas siguientes a la supresión
- La histología más frecuente del SN idiopático es la enfermedad de cambios mínimos (ECM), definida por la ausencia de anomalías glomerulares al microscopio de luz y fusión difusa de los pedicelos de los podocitos en la microscopía electrónica. Esta lesión ultraestructural del podocito subyace en pacientes con SN típicamente corticosensible. Es la causa de SN en el 90% de los niños menores de diez años, el 50-70% de niños los mayores de esa edad y el 10-15% de los adultos.
- Anasarca, Dislipidemia(cuando se pierde proteina por la proteinuria, el sistema genera solutos que permiten mantener la capacidad oncotica (colesterol), Proteinuria >3.5g
- La sintomatología del SN de cualquier causa es común: edema, proteinuria e hipoalbuminemia. En el SN idiopático la distribución del edema predomina en zonas de declive, significativo en cara y genitales. Signos menos frecuentes son hematuria (25%), hipertensión arterial (20%) e insuficiencia renal (3%), que se asocian con lesion renal subyacente
- En el glomérulo normal la barrera de filtración la conforman la membrana basal glomerular (MBG) y el diafragma de filtración entre los procesos pedicelares de los podocitos, células epiteliales viscerales que cubren la superficie externa de la membrana basal de las asas capilares glomerulares. La lesión del podocito y el diafragma de filtración es el factor clave de la proteinuria, bien por mecanismos imunológicos o genéticos, implicados de forma independiente o multifactorial.
- El síndrome nefrótico (SN) es la glomerulopatía primaria más frecuente en Pediatría. SN es el término clínico que se aplica a enfermedades glomerulares caracterizadas por proteinuria (>40 mg/m2 /h), hipoalbuminemia (<2,5 g/dl), edema, dislipemia y alteraciones endocrinas
Images and files in the map
Information
- Description
- Salud Mind Map on Sindrome nefritico, created by Arturo Flores on 07/06/2020.
- Created by
- Arturo Flores
- Views
- 3
- Rating