
Mind map
Talassemias
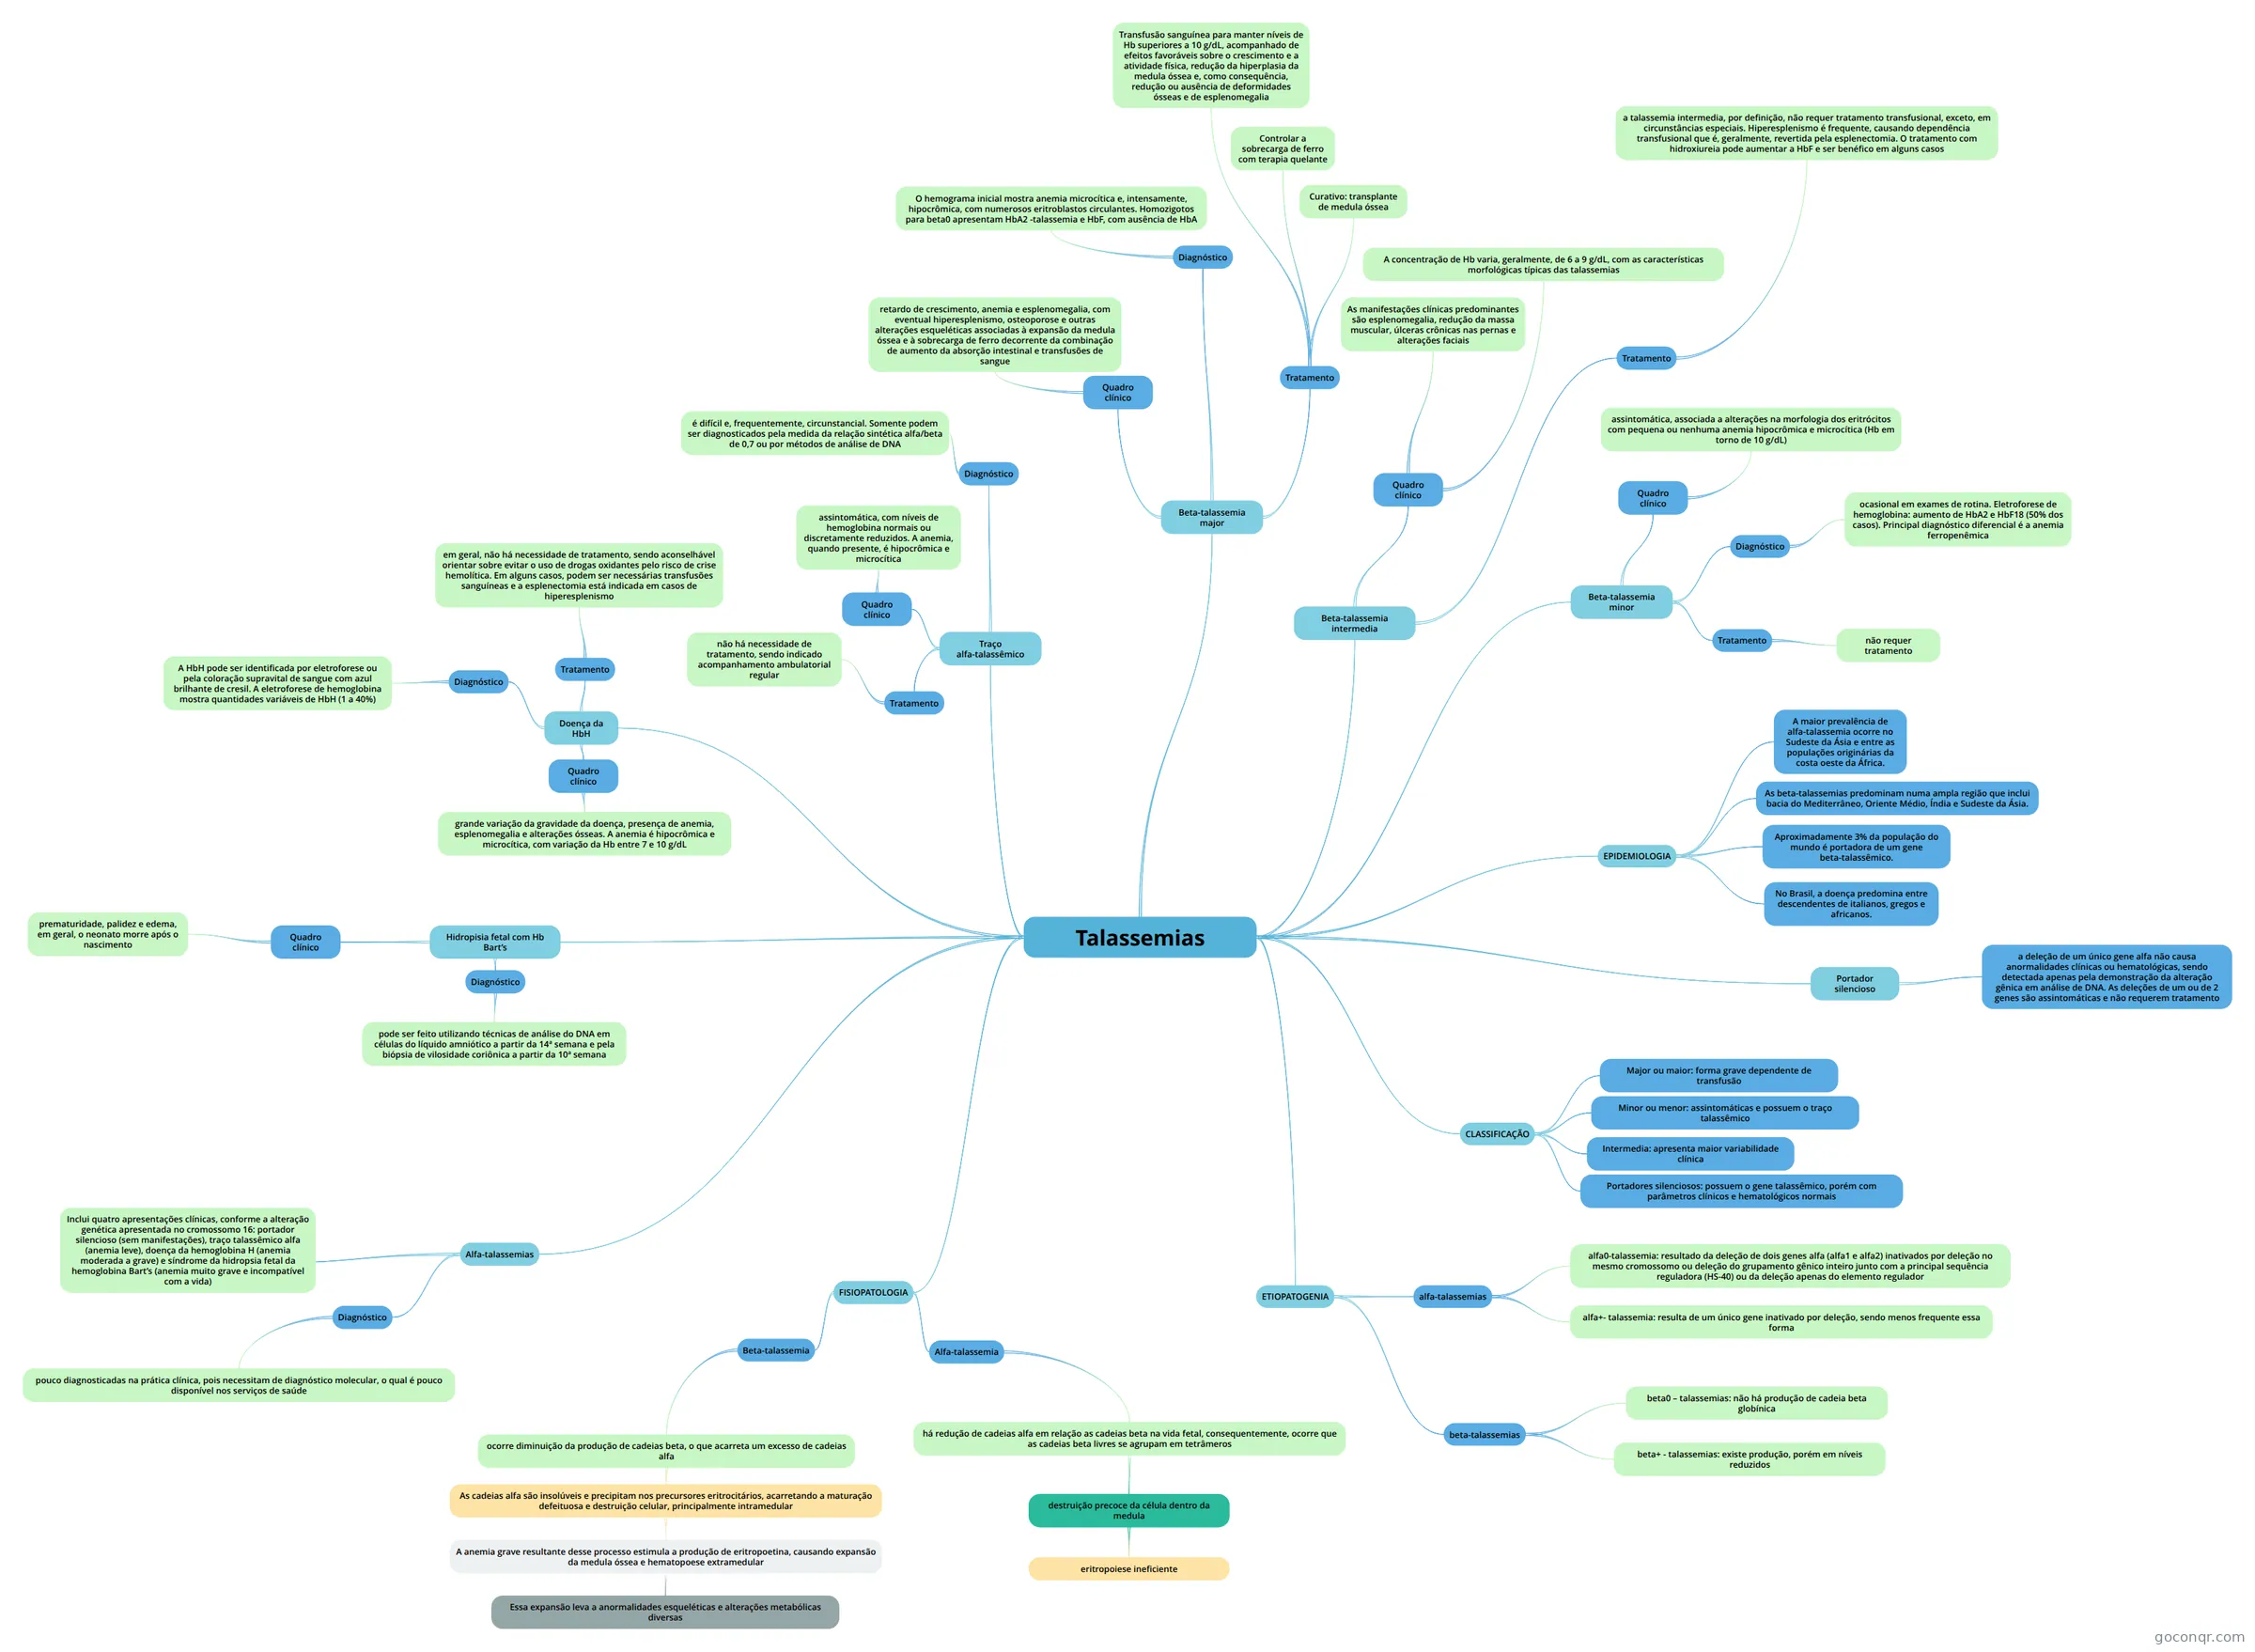
Mapa mental: Talassemias
Map content
Talassemias
EPIDEMIOLOGIA
- A maior prevalência de alfa-talassemia ocorre no Sudeste da Ásia e entre as populações originárias da costa oeste da África.
- As beta-talassemias predominam numa ampla região que inclui bacia do Mediterrâneo, Oriente Médio, Índia e Sudeste da Ásia.
- Aproximadamente 3% da população do mundo é portadora de um gene beta-talassêmico.
- No Brasil, a doença predomina entre descendentes de italianos, gregos e africanos.
CLASSIFICAÇÃO
- Major ou maior: forma grave dependente de transfusão
- Minor ou menor: assintomáticas e possuem o traço talassêmico
- Intermedia: apresenta maior variabilidade clínica
- Portadores silenciosos: possuem o gene talassêmico, porém com parâmetros clínicos e hematológicos normais
ETIOPATOGENIA
- alfa-talassemias
- alfa0-talassemia: resultado da deleção de dois genes alfa (alfa1 e alfa2) inativados por deleção no mesmo cromossomo ou deleção do grupamento gênico inteiro junto com a principal sequência reguladora (HS-40) ou da deleção apenas do elemento regulador
- alfa+- talassemia: resulta de um único gene inativado por deleção, sendo menos frequente essa forma
- beta-talassemias
- beta0 – talassemias: não há produção de cadeia beta globínica
- beta+ - talassemias: existe produção, porém em níveis reduzidos
- alfa-talassemias
FISIOPATOLOGIA
- Alfa-talassemia
- há redução de cadeias alfa em relação as cadeias beta na vida fetal, consequentemente, ocorre que as cadeias beta livres se agrupam em tetrâmeros
- destruição precoce da célula dentro da medula
- eritropoiese ineficiente
- destruição precoce da célula dentro da medula
- há redução de cadeias alfa em relação as cadeias beta na vida fetal, consequentemente, ocorre que as cadeias beta livres se agrupam em tetrâmeros
- Beta-talassemia
- ocorre diminuição da produção de cadeias beta, o que acarreta um excesso de cadeias alfa
- As cadeias alfa são insolúveis e precipitam nos precursores eritrocitários, acarretando a maturação defeituosa e destruição celular, principalmente intramedular
- A anemia grave resultante desse processo estimula a produção de eritropoetina, causando expansão da medula óssea e hematopoese extramedular
- Essa expansão leva a anormalidades esqueléticas e alterações metabólicas diversas
- A anemia grave resultante desse processo estimula a produção de eritropoetina, causando expansão da medula óssea e hematopoese extramedular
- As cadeias alfa são insolúveis e precipitam nos precursores eritrocitários, acarretando a maturação defeituosa e destruição celular, principalmente intramedular
- ocorre diminuição da produção de cadeias beta, o que acarreta um excesso de cadeias alfa
- Alfa-talassemia
Alfa-talassemias
- Diagnóstico
- pouco diagnosticadas na prática clínica, pois necessitam de diagnóstico molecular, o qual é pouco disponível nos serviços de saúde
- Quadro clínico
- Inclui quatro apresentações clínicas, conforme a alteração genética apresentada no cromossomo 16: portador silencioso (sem manifestações), traço talassêmico alfa (anemia leve), doença da hemoglobina H (anemia moderada a grave) e síndrome da hidropsia fetal da hemoglobina Bart’s (anemia muito grave e incompatível com a vida)
- Diagnóstico
Hidropisia fetal com Hb Bart’s
- Quadro clínico
- prematuridade, palidez e edema, em geral, o neonato morre após o nascimento
- Diagnóstico
- pode ser feito utilizando técnicas de análise do DNA em células do líquido amniótico a partir da 14ª semana e pela biópsia de vilosidade coriônica a partir da 10ª semana
- Quadro clínico
Doença da HbH
- Quadro clínico
- grande variação da gravidade da doença, presença de anemia, esplenomegalia e alterações ósseas. A anemia é hipocrômica e microcítica, com variação da Hb entre 7 e 10 g/dL
- Diagnóstico
- A HbH pode ser identificada por eletroforese ou pela coloração supravital de sangue com azul brilhante de cresil. A eletroforese de hemoglobina mostra quantidades variáveis de HbH (1 a 40%)
- Tratamento
- em geral, não há necessidade de tratamento, sendo aconselhável orientar sobre evitar o uso de drogas oxidantes pelo risco de crise hemolítica. Em alguns casos, podem ser necessárias transfusões sanguíneas e a esplenectomia está indicada em casos de hiperesplenismo
- Quadro clínico
Traço alfa-talassêmico
- Quadro clínico
- assintomática, com níveis de hemoglobina normais ou discretamente reduzidos. A anemia, quando presente, é hipocrômica e microcítica
- Diagnóstico
- é difícil e, frequentemente, circunstancial. Somente podem ser diagnosticados pela medida da relação sintética alfa/beta de 0,7 ou por métodos de análise de DNA
- Tratamento
- não há necessidade de tratamento, sendo indicado acompanhamento ambulatorial regular
- Quadro clínico
Portador silencioso
- a deleção de um único gene alfa não causa anormalidades clínicas ou hematológicas, sendo detectada apenas pela demonstração da alteração gênica em análise de DNA. As deleções de um ou de 2 genes são assintomáticas e não requerem tratamento
Beta-talassemia major
- Quadro clínico
- retardo de crescimento, anemia e esplenomegalia, com eventual hiperesplenismo, osteoporose e outras alterações esqueléticas associadas à expansão da medula óssea e à sobrecarga de ferro decorrente da combinação de aumento da absorção intestinal e transfusões de sangue
- Diagnóstico
- O hemograma inicial mostra anemia microcítica e, intensamente, hipocrômica, com numerosos eritroblastos circulantes. Homozigotos para beta0 apresentam HbA2 -talassemia e HbF, com ausência de HbA
- Tratamento
- Transfusão sanguínea para manter níveis de Hb superiores a 10 g/dL, acompanhado de efeitos favoráveis sobre o crescimento e a atividade física, redução da hiperplasia da medula óssea e, como consequência, redução ou ausência de deformidades ósseas e de esplenomegalia
- Controlar a sobrecarga de ferro com terapia quelante
- Curativo: transplante de medula óssea
- Quadro clínico
Beta-talassemia intermedia
- Quadro clínico
- As manifestações clínicas predominantes são esplenomegalia, redução da massa muscular, úlceras crônicas nas pernas e alterações faciais
- A concentração de Hb varia, geralmente, de 6 a 9 g/dL, com as características morfológicas típicas das talassemias
- Tratamento
- a talassemia intermedia, por definição, não requer tratamento transfusional, exceto, em circunstâncias especiais. Hiperesplenismo é frequente, causando dependência transfusional que é, geralmente, revertida pela esplenectomia. O tratamento com hidroxiureia pode aumentar a HbF e ser benéfico em alguns casos
- Quadro clínico
Beta-talassemia minor
- Quadro clínico
- assintomática, associada a alterações na morfologia dos eritrócitos com pequena ou nenhuma anemia hipocrômica e microcítica (Hb em torno de 10 g/dL)
- Diagnóstico
- ocasional em exames de rotina. Eletroforese de hemoglobina: aumento de HbA2 e HbF18 (50% dos casos). Principal diagnóstico diferencial é a anemia ferropenêmica
- Tratamento
- não requer tratamento
- Quadro clínico
Information
- Description
- - Medicina Mind Map on Talassemias, created by Gutierry Campos on 25/04/2020.
- Created by
- Gutierry Campos
- Views
- 1
- Rating